

Spis treści
- Wprowadzenie
- Definicja niewrażliwości na glikokortykosteroidy
- Molekularne mechanizmy działania glikokortykosteroidów
- Molekularne mechanizmy oporności na glikokortykosteroidy
- Błędy w wiązaniu ligandu, translokacji jądrowej i łączeniu z kofaktorami
- Aktywacja regulatorowych limfocytów T
- Palenie tytoniu
- Predyspozycje genetyczne
- Zakażenia wirusowe
- Postępowanie w przypadku rozpoznania oporności na glikokortykosteroidy
- Implikacje terapeutyczne
- Wnioski
W SKRÓCIE
Oporność na glikokortykosteroidy u chorych na astmę stanowi istotny problem leczniczy, ponieważ klasyczne metody terapii są nieskuteczne. Glikokortykosteroidy działają na receptor glikokortykosteroidowy (GR), co wiąże się z aktywacją wielu różnych mechanizmów, w tym z udziałem jądrowego czynnika κB, kompleksu aktywacyjnego białka aktywatorowego-1 i kinazy aktywowanej mitogenem, przez które
dokonuje się wybiórcze zahamowanie ekspresji genów dla mediatorów stanu zapalnego. W zależności od analizowanego modelu obserwuje się aktywację różnych substancji sygnałowych, a charakter i nasilenie reakcji na glikokortykosteroidy może wynikać z różnic w stężeniu, w czasie rozpoczęcia stosowania leku, w nasileniu ekspresji receptora glikokortykosteroidowego oraz charakterze bodźca zapalnego. Nadmierna aktywacja różnych szlaków przesyłania sygnałów może mieć istotny wpływ na brak skuteczności glikokortykosteroidów u chorych na astmę oporną na leki tej grupy (astma steroidooporna). Dokładne poznanie molekularnych mechanizmów działania lub braku działania glikokortykosteroidów może przyczynić się do opracowania nowych leków o działaniu przeciwzapalnym lub umożliwić opracowanie metody odwracania oporności na glikokortykosteroidy – zjawiska występującego u części chorych na astmę ciężką.
Wprowadzenie
Glikokortykosteroidy, początkowo pod postacią kortyzonu, po raz pierwszy zostały zastosowane w leczeniu astmy ponad 60 lat temu, przynosząc bardzo istotny efekt kliniczny. 1 Zastosowanie glikokortykosteroidów wziewnych w leczeniu astmy znacząco poprawiło stosunek korzyści do ryzyka leczenia. Stało się to głównie za sprawą zmniejszenia wchłaniania leku do krążenia i zmniejszenia ryzyka ogólnoustrojowych działań niepożądanych. Obecnie glikokortykosteroidy wziewne to leki z wyboru dla wszystkich chorych na astmę, którzy wymagają regularnego leczenia, żeby uzyskać zadowalającą kontrolę choroby i zmniejszyć ryzyko zaostrzeń. 1 Ich skuteczność przynajmniej częściowo wynika ze zmniejszenia nadreaktywności oskrzeli oraz złagodzenia eozynofilowego i limfocytarnego stanu zapalnego dróg oddechowych. 1 W kilku doniesieniach wykazano, że glikokortykosteroidy wziewne mogą też w pewnym zakresie odwracać następstwa przebudowy dróg oddechowych, jak pogrubienie błony podstawnej. 2
Definicja niewrażliwości na glikokortykosteroidy
Choć u większości chorych na astmę obserwuje się dobrą odpowiedź na glikokortykosteroidy, coraz wyraźniej widać, że istnieje grupa pacjentów, którzy odnoszą mniejsze korzyści z leczenia glikokortykosteroidami stosowanymi ogólnoustrojowo lub miejscowo. 1 Ogólnie skuteczność stosowania glikokortykosteroidów opisuje rozkład jednomodalny (z jedną wartością maksymalną), ale pewna część chorych przejawia ekstremalne reakcje na leki tej grupy (znaczny efekt lub oporność). 1 Celem wielu prowadzonych obecnie badań jest wyjaśnienie genetycznych uwarunkowań tego zjawiska i znalezienie odpowiedzi na pytanie, czy nowe schematy leczenia astmy pomogą pokonać brak wrażliwości na glikokortykosteroidy.
Schwartz i wsp. 3 jako pierwsi opisali oporność na glikokortykosteroidy w niewielkiej grupie chorych na astmę, która była źle kontrolowana. Obserwowano u nich odwracalność obturacji oskrzeli po podaniu wziewnych β-mimetyków, natomiast zastosowanie glikokortykosteroidów w dużych dawkach nie miało znaczącego wpływu na nasilenie skurczu oskrzeli. Istotne osłabienie odpowiedzi na glikokortykosteroidy widoczne było nawet w obrazie krwi; po podaniu leków tej grupy nie obserwowano istotnego zmniejszenia eozynofilii krwi obwodowej mimo wystąpienia ogólnoustrojowych cushingoidalnych działań niepożądanych glikokortykoterapii. W innym badaniu opisano podobną grupę 58 chorych, u których niezadowalającą odpowiedź na glikokortykosteroidy definiowano jako brak rozkurczu oskrzeli po zastosowaniu tych leków. 4 W następnym okresie astmę oporną na glikokortykosteroidy zaczęto rozpoznawać, jeżeli po 14 dniach doustnego stosowania prednizolonu (40 mg/24h) nie obserwowano zwiększenia wyjściowej wartości natężonej objętości wydechowej pierwszosekundowej (FEV1) o więcej niż 15%, przy założeniu, że wziewne podanie β2-mimetyku – salbutamolu – powodowało wzrost FEV1 o więcej niż 15%. 1 Jeżeli przyrost FEV1 wynosił ≥30%, rozpoznawano astmę wrażliwą na glikokortykosteroidy. 1 Taką definicję oporności na glikokortykosteroidy wielokrotnie wykorzystywano w kolejnych badaniach. Chorzy z astmą oporną na te leki stanowią niezbyt liczną populację, która często pełni funkcję grupy porównawczej w wielu badaniach analizujących mechanizmy braku wrażliwości na glikokortykosteroidy w astmie.
Definicję astmy opornej na glikokortykosteroidy opracowano z uwzględnieniem jednego aspektu – odwracalności obturacji oskrzeli pod wpływem leków, nie wzięto natomiast pod uwagę cech klinicznych, charakteru astmy czy swoistych mechanizmów patofizjologicznych. W opisaniu tych zagadnień ogromną rolę odegrają przyszłe badania, w których będzie można wykorzystać opracowany niedawno Severe Asthma Research Protocol. 5, 6, 7 W jednym z opracowań Carmichael i wsp. 4 wykazali na przykład, że u chorych na astmę oporną na glikokortykosteroidy czas trwania choroby jest dłuższy (> 5 lat), częściej stwierdza się u nich rodzinne występowanie astmy, gorsze parametry czynnościowe układu oddechowego w godzinach rannych i bardziej nasiloną nieswoistą nadreaktywność oskrzeli. Część tych pacjentów choruje na astmę ciężką. Należy jednak pamiętać, że oporność na glikokortykosteroidy i ciężka astma nie są terminami, których można używać zamiennie, nie wszyscy bowiem chorzy z opornością na leki tej grupy spełniają jednocześnie kryteria astmy ciężkiej i odwrotnie – nie u wszystkich chorych na astmę ciężką obserwuje się brak reakcji na glikokortykosteroidy. 6
Część cech patofizjologicznych chorych na astmę oporną na glikokortykosteroidy jest już dobrze poznana. Pogrubienie nabłonka dróg oddechowych i błony podstawnej u chorych na astmę oporną na leki tej grupy jest wyraźniejsze niż u chorych na astmę wrażliwą na glikokortykosteroidy, natomiast nasilenie złuszczania nabłonka dróg oddechowych jest w obydwu grupach podobne. 8, 9 Różnicom między obydwiema grupami towarzyszy zróżnicowanie ekspresji markerów proliferacji nabłonka, takich jak nasilenie ekspresji Ki67, zmniejszenie ekspresji białka retinoblastoma i Bcl-2 (negatywnego czynnika regulującego śmierć komórek nabłonka). 8 Uważa się, że brak pobudzenia syntezy inhibitora metaloproteinazy-1 pod wpływem glikokortykosteroidów wziewnych u chorych na astmę oporną na te leki to jeden z mechanizmów odpowiedzialnych, przynajmniej częściowo, za nasilenie procesu przebudowy dróg oddechowych w tej grupie chorych. 10
Do identyfikacji chorych na astmę steroidooporną wykorzystuje się też inne obiektywne i nieinwazyjne techniki badawcze. Analiza stężenia lotnych związków organicznych w powietrzu wydechowym może znaleźć zastosowanie w charakterystyce różnych fenotypów chorych na astmę z opornością na glikokortykosteroidy. Wyniki wstępnego badania przeprowadzonego w grupie 10 chorych na astmę ciężką w średnim wieku wykazały, że odrębne „ślady zapachowe” odróżniają pacjentów z tej grupy od grupy kontrolnej oraz w mniejszym stopniu od osób młodszych chorych na astmę łagodną. 11 Do pełnej oceny skuteczności takiego podejścia konieczne jest przeprowadzenie dalszych badań z udziałem większych grup, dobrze dobranych pod względem wieku i ciężkości choroby.
W większości badań nad astmą z opornością na glikokortykosteroidy wzięło udział tylko kilku chorych (zazwyczaj 6-12) w każdej z badanych grup. Dokładną interpretację tych badań często utrudnia również to, że badacze nie podają zbyt wielu informacji na temat typu astmy, ograniczając się do wyjściowej wartości FEV1 przed doustnym podaniem prednizolonu.
Molekularne mechanizmy działania glikokortykosteroidów
Glikokortykosteroidy działają po połączeniu się ze swoistymi cytoplazmatycznymi receptorami glikokortykosteroidowymi i ich aktywacji (ryc. 1). Kompleks glikokortykosteroid–receptor glikokortykosteroidowy przemieszcza się do jądra komórkowego, gdzie reguluje ekspresją genów. 1 Efektem oddziaływania tych kompleksów może być aktywacja genów przeciwzapalnych wywołana bezpośrednim połączeniem z elementem odpowiadającym na glikokortykosteroid (GRE) znajdującym się w części promotorowej genu lub wybiórcza represja swoistych genów zapalnych wywołana pleotropowym oddziaływaniem na promotorowe fragmenty swoiste dla czynnika jądrowego κB oraz kompleks aktywacyjny białka aktywatorowego (AP)-1. 1 Działania tego typu mają przede wszystkim charakter hamujący. Wydaje się więc, że u podstaw skuteczności glikokortykosteroidów leży pleotropowe działanie receptorów glikokortykosteroidowych, a nieprawidłowa aktywacja innych szlaków przesyłania informacji wewnątrzkomórkowej znoszących efekty pobudzenia receptorów glikokortykosteroidowych może mieć istotny wpływ na oporność na tę grupę leków.
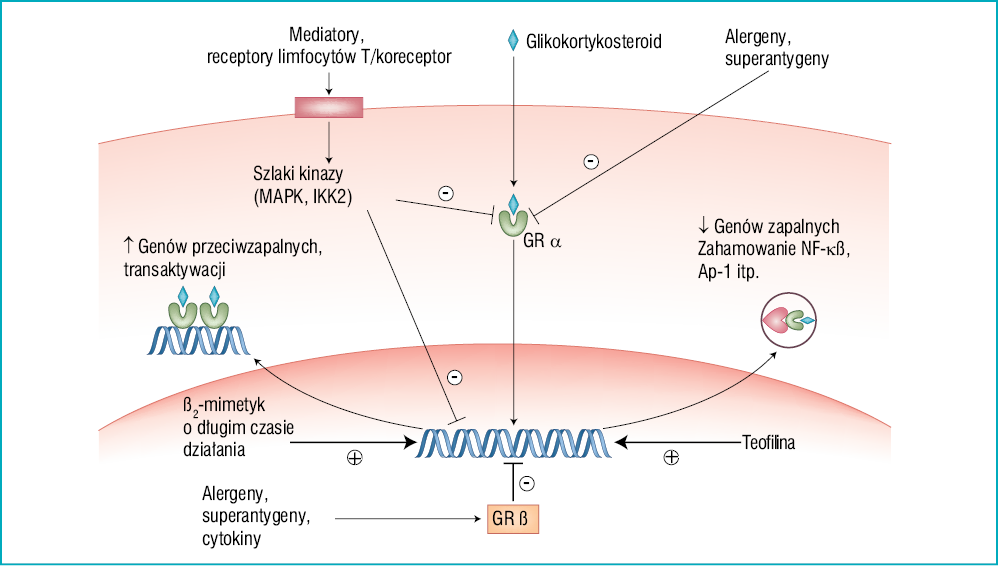
Rycina 1. Schemat wewnątrzkomórkowego działania glikokortykosteroidów i mechanizmów na nie wpływających
Molekularne mechanizmy oporności na glikokortykosteroidy
Oporność na przeciwzapalne działanie glikokortykosteroidów na poziomie komórkowym może wynikać z wielu mechanizmów różniących się nieco u poszczególnych chorych. Zmniejszenie odpowiedzi na leki tej grupy widoczne w komórkach chorych na astmę próbuje się tłumaczyć zmniejszoną ekspresją receptorów glikokortykosteroidowych, osłabieniem ich zdolności do wiązania się z DNA lub nasiloną ekspresją czynników transkrypcyjnych (np. AP-1). 1 Warto również pamiętać, że w przeciwieństwie do chorych z rodzinną opornością na glikokortykosteroidy, u których obserwuje się mutacje receptora glikokortykosteroidowego i zmianę stężenia kortyzolu w surowicy, wartość podstawowego stężenia kortyzolu we krwi u chorych z opornością na glikokortykosteroidy jest prawidłowa, nie wykazują oni również typowych cech choroby Addisona. 1
Błędy w wiązaniu ligandu, translokacji jądrowej i łączeniu z kofaktorami
Niektóre cytokiny – szczególnie interleukiny IL-2, IL-4 i IL-13, których nadmierną ekspresję wykazano w bioptatach błony śluzowej chorych z astmą steroidooporną – mogą odpowiadać za zmniejszenie powinowactwa receptorów glikokortykosteroidowych w komórkach stanu zapalnego, takich jak limfocyty T, co może być przyczyną miejscowej oporności na przeciwzapalne działanie glikokortykosteroidów. 1 Reakcje te zachodzą w jądrze komórkowym, a po uniemożliwieniu kontaktu tych komórek z krwią ulegają odwróceniu. 1 Podobne zmiany w powinowactwie receptorów glikokortykosteroidowych obserwuje się również w pochodzących od osób uczulonych jednojądrzastych komórkach krwi obwodowej i eksponowanych w warunkach in vitro na alergeny kota. 12 Wynika z tego, że zaburzenia powinowactwa receptora glikokortykosteroidowego odzwierciedlają typ zapalenia widoczny u chorych na astmę steroidooporną. 1 Zaburzenia powinowactwa receptora oraz upośledzenie translokacji jądrowej mogą wynikać z nadmiernej ekspresji dominującej, nieaktywnej izoformy receptora glikokortykosteroidowego – GRβ. Wykazano, że u chorych na astmę steroidooporną GRβ może mieć istotny wpływ na funkcję GRα w komórkach uzyskiwanych podczas płukania oskrzelowo-pęcherzykowego. Dowodem na to są wyniki badań, w których aktywność GRβ wyłączano za pomocą krótkich interferujących sekwencji RNA. 12 Opracowanie w ostatnim czasie liganda GRβ może mieć istotne zastosowanie terapeutyczne. 13
Do utraty funkcji receptora glikokortykosteroidowego może doprowadzić jego fosforylacja wywołana aktywacją kinazy białkowej przez mitogen p-38 (MAPK – mitogen-activated protein kinase). 14 W zależności od działającego bodźca również inne kinazy typu MAPK lub szlaki przesyłania sygnałów za pomocą kinaz (np. zewnątrzkomórkowa kinaza MAPK sterowana sygnałem, odgrywająca rolę w sytuacji pobudzenia limfocytów T w wyniku aktywacji koreceptora lub superantygenu) mogą regulować funkcję receptorów glikokortykosteroidowych. 1 W tym drugim przypadku może być to wstęp do pobudzenia GRβ. W badaniach na myszach wykazano ponadto, że po stymulacji przez IL-2 czynnikiem regulującym reaktywność receptora glikokortykosteroidowego jest JAK3/STAT5 (Janus kinase3/Signal transducer and activator of transcription 5). 12 Wydaje się, że może mieć to związek z nieprawidłową ekspresją SOCS (supressor of cytokine signaling) opisywaną u chorych na astmę oporną na glikokortykosteroidy. 15 W tej grupie chorych terapia glikokortykosteroidami wziewnymi nie wpływa na podwyższone stężenie fosfotyrozyny związanej z czynnikiem wzrostu, co u chorych na astmę ciężką może prowadzić do rozwoju przewlekłego stanu zapalnego, w którym glikokortykosteroidy są nieskuteczne. 16 Należy jednak zaznaczyć, że w wielu przypadkach dokładny mechanizm oddziaływania kinaz na aktywność receptorów glikokortykosteroidowych u chorych na astmę steroidooporną nie został w pełni poznany. 1, 17
U wielu chorych na astmę oporną na glikokortykosteroidy obserwuje się zaburzenia translokacji receptora glikokortykosteroidowego do jądra komórkowego, 1 co może prowadzić do utraty zdolności tworzenia kompleksu GR-GRE DNA. 1 Wykazano także, że duże stężenie tlenku azotu (NO), w wyniku nitrozylacji w miejscu interakcji z hsp90, może niekorzystnie wpływać na funkcję receptora glikokortykosteroidowego i zmieniać zdolność jego łączenia się z ligandem. 1 Ten rodzaj interakcji może odgrywać dużą rolę u chorych na astmę oporną na glikokortykosteroidy, u których stężenie wydychanego tlenku azotu jest podwyższone. 1, 18
Zmianom w zdolności wiązania GR-GRE towarzyszy również nadmierna aktywacja AP-1, zwiększenie ekspresji c-Fos i nasilenie aktywności N-końcowej kinazy c-Jun w odpowiedzi na działanie czynników zapalnych, takich jak czynnik martwicy nowotworów typu α (TNF-α). 1, 19 Wyniki ostatnich badań Corrigana i wsp. 20 potwierdzają opinie o zwiększonej liczbie c-Fos dodatnich komórek w bioptatach pobranych od chorych na astmę oporną na glikokortykosteroidy. Ci sami badacze wykazali, że leczenie prednizolonem (40 mg/24h przez 2 tygodnie) nie miało wpływu na liczbę komórek fosfo-c-Jun i aktywowanych komórek JNK-dodatnich. 20 Nie wiadomo, czy nasilona transkrypcja c-fos i aktywacja JNK jest pierwotnym czy też wtórnym defektem wywołanym nadmierną syntezą określonego panelu cytokin w drogach oddechowych chorych na astmę. Nie udowodniono również istnienia komponentu genetycznego odpowiedzialnego za nasiloną aktywację AP-1 u chorych na astmę oporną na glikokortykosteroidy. 1 Niektórzy autorzy uważają, że istotną rolę w ciężkiej astmie opornej na glikokortykosteroidy mogą odgrywać cytokiny wytwarzane przez limfocyty pomocnicze Th2. Mechanizm takiego działania prawdopodobnie polega na stymulowaniu ekspresji AP-1, co z kolei sprzyja powstawaniu większej liczby cytokin szeregu Th2 i napędza koło zmian prozapalnych. 1, 19 Ostatnio wykazano również, że istotną rolę w prawidłowym działaniu receptora glikokortykosteroidowego odgrywa cytoszkielet. 21 Jego depolimeryzacja nasila ekspresję c-Jun i w ten sposób wpływa na działanie receptora glikokortykosteroidowego. Kofilina-1 podlega nadmiernej ekspresji u chorych na astmę oporną na glikokortykosteroidy i może być odpowiedzialna za uszkodzenie cytoszkieletu oraz upośledzenie funkcji receptora glikokortykosteroidowego. 22
Zmniejszenie zdolności wiązania GR-GRE u chorych na astmę oporną na glikokortykosteroidy może ponadto odpowiadać za utratę ekspresji podwójnej fosfatazy MAPK (MKP)-1, czego następstwem może być ograniczona zdolność przeciwdziałania aktywacji p38 MAPK oraz JNK. 23 Wydaje się więc, że zaburzenia homeostazy p38/MKP-1 mogą mieć duży udział w rozwoju oporności na glikokortykosteroidy.
W innych grupach chorych na astmę oporną na leki tej grupy nie obserwuje się zaburzeń jądrowej translokacji receptora glikokortykosteroidowego ani zmienionego profilu działań niepożądanych, stwierdza się za to utratę właściwości przeciwzapalnych. 1 Taka sytuacja może odzwierciedlać zmniejszoną zdolność receptora glikokortykosteroidowego do łączenia się z głównymi kofaktorami transkrypcyjnymi, takimi jak deacetylaza histonowa (HDAC) 2 lub Brg1 (Brahma related gene). 24, 25 Wykazano, że u chorych na astmą steroidooporną ekspresja HDAC2 w PBMC jest zmniejszona, 14 a w wielu przypadkach choroby Cushinga na tle gruczolakoraka niewrażliwego na glikokortykosteroidy nie obserwuje się ekspresji Brg1. 26
Aktywacja regulatorowych limfocytów T
Witamina D3 zastosowana w skojarzeniu z deksametazonem może przywrócić zdolność regulatorowych limfocytów T (Treg) pochodzących od chorych na astmę steroidooporną do uwalniania IL-10 w ilościach zbliżonych do obserwowanych u chorych na astmę wrażliwą na glikokortykostroidy. 27 To z kolei pozwala na zwiększenie gęstości receptora glikokortykosteroidowego (up-regulation ekspresji GR) pod wpływem IL-10 i odwraca zmniejszenie ekspresji GR wywołane przez deksametazon. W jednym z badań wykazano, że u chorych na astmę oporną na glikokortykosteroidy doustne zastosowanie witaminy D3 w dawce 0,5 µg/24h przez 7 dni zwiększyło wpływ deksametazonu na Treg w warunkach ex vivo. 27 Wyniki tego badania sugerują, że witamina D3 może zwiększać skuteczność glikokortykosteroidów.
Palenie tytoniu
U chorych na astmę palących tytoń obserwuje się oporność na przeciwzapalne działanie glikokortykosteroidów. Efekt ten widoczny jest nawet u byłych palaczy, choć uważa się, że może zaniknąć po upływie pewnego czasu od zaprzestania palenia. 28 Palenie tytoniu wywołuje stres oksydacyjny, co może oddziaływać na wiele mechanizmów działania glikokortykosteroidów, m.in. translokację jądrową receptora glikokortykosteroidowego, 1 stosunek GRα/GRβ, 29 i wpływać na kofaktory jądrowe. 1 U chorych na ciężką astmę oporną na glikokortykosteroidy stres oksydacyjny ma bardzo duże nasilenie i nie poddaje się działaniu leków tej grupy. 30
Predyspozycje genetyczne
Genetyczny aspekt astmy z opornością na glikokortykosteroidy był tematem kilku opracowań. Ocenia się, że czynniki genetyczne odpowiadają za ok. 50% ryzyka rozwoju astmy. 31 Za pomocą techniki klonowania pozycyjnego wyodrębniono 5 genów lub kompleksów genowych związanych z rozwojem astmy (ADAM33, PHF11, DPP10, GPRA i SPINK5). Trwają badania, których celem jest określenie znaczenia tych genów w astmie ciężkiej. 31 Przykładowo u chorych na astmę oporną na glikokortykosteroidy ekspresja ADAM33 jest zwiększona w nabłonku, mięśniach gładkich oraz warstwie podśluzowej i prawdopodobnie może mieć ważny wpływ na przebudowę dróg oddechowych. 32
Zaobserwowano także, że istotny związek z ciężkością astmy oraz reakcją na glikokortykosteroidy ma polimorfizm przesyłania sygnałów przez IL-4. I tak polimorfizm promotora IL-4 prowadzący do nasilenia transkrypcji genu IL-4 (C-589T) u części chorych z astmą o różnym stopniu ciężkości związany jest z pogorszeniem funkcji układu oddechowego. 31 Wykazano także, że ryzyko rozwoju astmy ciężkiej przewlekłej jest zwiększone u chorych mających allel T –33C>T IL-4 oraz allel A 576Q>R IL-4Rα. Ciężkie zaostrzenia astmy i pogorszenie funkcji układu oddechowego związane jest z obecnością alleli E375A i Q551R IL-4Rα, 33 co potwierdzają też wyniki badań prowadzonych przez Hakonarsona i wsp. 34 Sugerują one jednocześnie, że na czynniki genetyczne związane z rozwojem ciężkiej astmy lub oporności na glikokortykosteroidy istotny wpływ może mieć także rasa. 35
Zakażenia wirusowe
Zakażenie wirusowe u chorych na astmę to istotny czynnik zwiększenia ilości powikłań i kosztów opieki medycznej. Dodatkowo zaobserwowano, że zakażenia rinowirusowe mogą niekorzystnie wpływać na jądrową translokację receptora glikokortykosteroidowego i działanie glikokortykosteroidów. 36 Działania terapeutyczne ukierunkowane na zwalczanie zakażeń wirusowych i bakteryjnych mogą zmniejszyć ryzyko zaostrzeń astmy i koszty opieki medycznej.
Postępowanie w przypadku rozpoznania oporności na glikokortykosteroidy
Leczenie chorych na astmę oporną na glikokortykosteroidy jest dużym wyzwaniem. Często u chorych z tej grupy obserwuje się objawy niepożądane przewlekłej glikokortykoterapii, nie stwierdza się natomiast korzystnego efektu terapeutycznego. Kilka grup badaczy proponuje stosowanie stopniowanego schematu leczenia astmy opornej na glikokortykosteroidy, który powinien uwzględniać trzy niezmiernie istotne zagadnienia: 1, 37 1) czy chory rzeczywiście ma astmę; 2) czy dokładnie stosuje się do zaleceń lekarskich; 3) czy występują u niego dodatkowe czynniki środowiskowe lub choroby współistniejące. Poniżej dokładniej omówiono kolejne elementy tego algorytmu.
Krok 1. Potwierdź rozpoznanie astmy. U chorych z rozpoznaną astmą oporną na glikokortykosteroidy koniecznie należy wykluczyć współistnienie takich zaburzeń, jak: dysfunkcja strun głosowych, refluks żołądkowo-przełykowy, tracheomalacja i przewlekłe zapalenie zatok przynosowych.
Krok 2. Zidentyfikuj i usuń wszystkie potencjalne alergeny, które mogą prowadzić do zaostrzenia dolegliwości.
Krok 3. Skontroluj technikę inhalacji leków wziewnych.
Krok 4. Wyklucz współwystępowanie czynników psychospołecznych mogących mieć wpływ na ciężkość choroby i stosowanie się chorego do zaleceń lekarskich. Opracuj schemat postępowania poprawiający przestrzeganie planu leczenia przez chorego; rozważ uproszczenie schematu terapii i zastosowanie dokładnego planu postępowania.
Krok 5. Oceń chorego pod kątem potencjalnego bakteryjnego zakażenia dróg oddechowych (np. Mycoplasma lub Chlamydia) prowadzącego do rozwoju innych zakażeń oportunistycznych. Chorzy z tej grupy mogą dobrze zareagować na długotrwałe leczenie antybiotykiem, takim jak klarytromycyna.
Krok 6. W celu kontrolowania objawów choroby zastosuj maksymalnie rozszerzoną terapię skojarzoną (preparat długodziałającego β-mimetyku lub teofilina).
Krok 7. Aby osiągnąć jak największą poprawę funkcji układu oddechowego po doustnym zastosowaniu glikokortykosteroidu, przeanalizuj dokładnie parametry farmakokinetyczne leku. Oceń przestrzeganie planu leczenia przez chorego i rozważ podanie triamcynolonu domięśniowo.
Krok 8. Oceń dane przemawiające za istnieniem przetrwałego stanu zapalnego mimo stosowania dużych dawek glikokortykosteroidów (wziewnych, doustnych lub podawanych w nebulizacji). W tym celu można zastosować pomiar stężenia NO w powietrzu wydychanym, liczbę eozynofili w plwocinie lub BAL-u czy bioptatach błony śluzowej. Badania jednojądrzastych komórek krwi obwodowej wykonywane są tylko przez część ośrodków. Mają one największą wartość, jeśli są przeprowadzane przed rozpoczęciem stosowania prednizonu drogą doustną, a następnie po 1-2 tygodniach od wprowadzenia terapii.
Krok 9. Rozważ możliwość zastosowania innych preparatów o działaniu przeciwzapalnym i immunomodulującym, np. terapii anty-IgE lub immunoterapii. Autorzy jednego z badań wykazali, że metotreksat ma zdolność do zwiększania stosunku GRα/GRβ w limfocytach T pochodzących od zdrowych osób. 38 Nie ustalono, czy taki sam mechanizm występuje u chorych na astmę oporną na glikokortykosteroidy.
Jak już wcześniej wspomniano, aby określić, czy w astmie steroidoopornej występują nieprawidłowości ultrastrukturalne o charakterze nieodwracalnym i niereagujące na glikokortykosteroidy, konieczne jest zdobycie większej liczby danych na temat patogenezy tej choroby. 5, 6 Należy również zbadać wpływ glikokortykoterapii na przebieg procesu zapalnego w tej grupie chorych. 1 Nie przeprowadzono żadnych długoterminowych badań określających rokowanie u chorych na astmę oporną na glikokortykosteroidy. Powszechnie uważa się, że chorzy ci należą do grupy o zwiększonym ryzyku powikłań i zgonów, a działania niepożądane wywołane głównie przewlekłym stosowaniem glikokortykosteroidów w dużych dawkach mogą mieć istotny wpływ na ich jakość życia. 5, 6 Chorych przyjmujących glikokortykosteroidy w dużych dawkach koniecznie trzeba monitorować pod względem występowania działań niepożądanych (np. osteoporozy) i wprowadzać u nich odpowiednie działania zmniejszające ich potencjalne następstwa (np. w przypadku osteoporozy – odpowiednia suplementacja jonów wapnia i stosowanie witaminy D). 5, 6
Wyodrębniono kilka czynników ryzyka nawracających zaostrzeń u chorych na astmę oporną na leczenie, np. ciężkie zapalenie zatok przynosowych, refluks żołądkowo-przełykowy, nawracające zakażenia, zaburzenia funkcji psychicznych oraz obturacyjny bezdech podczas snu. 39 Odpowiednie zwalczanie tych czynników ryzyka może mieć istotny wpływ na przebieg choroby i umieralność w tej grupie. Wykazano też, że wypełnienie odpowiedniego kwestionariusza dotyczącego stanu zdrowia może mieć znaczenie w prewencji przyszłych ciężkich napadów astmy. 40
Implikacje terapeutyczne
U wielu chorych z tej grupy nie występuje całkowita oporność na glikokortykosteroidy, działanie tych leków ujawnia się jednak dopiero po ich zastosowaniu w znacznie większych dawkach niż podawane standardowo, co jednak może się wiązać z większą liczbą działań niepożądanych. Zastosowanie preparatów o lepszym profilu bezpieczeństwa (np. cyklezonidu) może umożliwić podanie większej dawki miejscowo przy mniejszym nasileniu działań niepożądanych. 41, 42 Podobne efekty można osiągnąć po zastosowaniu preparatu w postaci cząsteczek monodyspersyjnych charakteryzujących się depozycją w określonej części układu oddechowego. 43
Może się również okazać, że ze względu na złożony mechanizm patogenetyczny astmy opornej na glikokortykosteroidy, aby uzyskać kontrolę choroby, konieczne będzie zastosowanie terapii celowanej, ukierunkowanej na nieprawidłowy szlak przesyłania sygnałów, swoisty dla danego chorego. 44 Przykładem może być korzystny efekt kliniczny terapii anty-IgE u części chorych na astmę oporną na glikokortykosteroidy, aczkolwiek nadal trwają debaty nad zasadnością ekonomiczną takiej metody leczenia. 45
Istotny udział IL-2 i IL-4 w rozwoju astmy opornej na glikokortykosteroidy u części chorych sugeruje również, że zastosowanie przeciwciał skierowanych przeciwko tym cytokinom lub ich antagonistom może przynieść korzystny efekt, podobnie jak w przypadku przeciwciał anty-IL-2 stosowanych u pacjentów z chorobą zapalną jelit i opornością na glikokortykosteroidy. 1 W niektórych przypadkach kinazy MAPK – poprzez zależny od zastosowanego bodźca wpływ na efekt kliniczny glikokortykoterapii – odgrywają istotną rolę w rozwoju astmy opornej na glikokortykosteroidy. 44 Wiele koncernów farmaceutycznych prowadzi prace nad lekami skierowanymi przeciwko kinazom, a zastosowanie terapii skojarzonej z wykorzystaniem inhibitorów MAPK p38 lub inhibitorów JNK może umożliwić zmniejszenie dawki glikokortykosteroidów. 46 Co więcej, zwiększona aktywność oksydantów (związana prawdopodobnie z często obserwowanym u chorych na astmę steroidooporną zmniejszeniem aktywności dysmutazy nadtlenkowej) 47 sugeruje, że u części chorych korzystne efekty będzie można osiągnąć po zastosowaniu antyoksydantów lub inhibitorów syntazy 2 tlenku azotu. 48
Z badań genetycznych wynika, że istotną rolę w patogenezie astmy opornej na glikokortykosteroidy odgrywają zaburzenia w przesyłaniu sygnałów szlakiem NF-κB, 34 a obecnie prowadzone są badania kliniczne nad niewielkimi cząsteczkami blokującymi aktywność tej drogi przesyłania sygnałów. 46 Działanie skierowane przeciwko NF-κB mogą mieć jeszcze dodatkowy korzystny efekt – ograniczenie aktywności inhibitora 2 kinazy NF-κB (IKK2) może również hamować aktywację stanu zapalnego stymulowanego przez interferon γ. Jest to efekt, który nie poddaje się działaniu glikokortykosteroidów, ale jak się obecnie uważa, nie można wykluczyć bezpośredniego wpływu JAK/STAT1. 46 Do roli potencjalnych leków „oszczędzających” dawkę glikokortykosteroidów należą również te działające na obwodowe elementy szlaku przesyłania sygnałów przez NF-κB, takie jak białka swoistych koaktywatorów lub korepresorów. 46
Co prawda ze względu na brak skuteczności anty-IL-5 u chorych na astmę łagodną/umiarkowaną wycofano się z prób stosowania leków antyeozynofilowych, nie można jednak wykluczyć przydatności terapeutycznej preparatów z tej grupy u chorych na astmę oporną na glikokortykosteroidy, u których istotnym problemem może być przebudowa dróg oddechowych. 49 Dodatkowo wykazano, że u części chorych z neutrofilią dróg oddechowych, 1 która nie poddaje się leczeniu glikokortykosteroidami, 50 antagoniści receptorów dla chemokiny CXC lub leki biologiczne mogą być bardzo skuteczne, szczególnie w leczeniu zaostrzeń o ciężkim przebiegu. 51 Klarytromycyna zastosowana u chorych z astmą o etiologii nieeozynofilowej zmniejsza stężenie IL-8, odsetek neutrofili w plwocinie indukowanej oraz poprawia jakość życia. 52 Zastosowanie makrolidów może być interesującą alternatywą terapeutyczną, szczególnie u chorych z <3% eozynofili w plwocinie indukowanej.
Do innych metod, które być może w przyszłości znajdą zastosowanie w astmie opornej na glikokortykosteroidy, należą stosowanie cytokin o działaniu przeciwzapalnym (np. IL-10) lub pobudzenie aktywności limfocytów Treg syntetyzujących IL-10 w wyniku podania witaminy D3 w skojarzeniu z glikokortykosteroidem. Uważa się również, że skuteczne może być zastosowanie inhibitorów fosfodiesterazy 4, JAK-3 lub terapii anty-IL-1. 1 U chorych na astmę oporną na glikokortykosteroidy podejmowano również próby zastosowania leków antyleukotrienowych (montelukast w dawce 10 mg podawany przez 4 tygodnie). Co prawda nie wykazano wpływu takiej terapii na liczbę eozynofili w plwocinie indukowanej, należy jednak pamiętać, że badania te objęły niewielką liczbę chorych. 53 To, że u chorych na astmę oporną na glikokortykosteroidy obserwuje się zmniejszenie stężenia endogennego eikozanoidu o działaniu przeciwzapalnym 54 – lipoksyny A4 (LXA4) – sugeruje, że zastosowanie LXA4 mogłoby przynieść u nich korzyści.
W badaniach prowadzonych na niewielkich grupach chorych, u których leczenie według klasycznych schematów nie przyniosło poprawy, dobry efekt, łącznie z poprawą funkcji układu oddechowego, obserwowano po terapii anty-TNF-α. 55, 56 Szczególnie zachęcające wyniki przyniosło zastosowanie u chorych z dużą liczbą receptorów dla TNF-α na komórkach krwi obwodowej etanerceptu – antagonisty rozpuszczalnego receptora TNF-α. 55 Wyniki tych badań mogą być zwiastunem nowych możliwości leczniczych w astmie opornej na glikokortykosteroidy. Trzeba jednak dodać, że jedno z dużych badań dotyczących terapii anty-TNF-α zostało przedwcześnie zakończone z powodu dużej częstości występowania posocznicy (Jean Bousquet, informacja ustna).
Termoplastyka oskrzeli została opracowana z myślą o zmniejszeniu masy mięśni gładkich oskrzeli i uzyskaniu poprawy kontroli astmy. 57 W jednym z ostatnich badań wykazano, że u części chorych ze złą kontrolą astmy mimo podawania glikokortykosteroidów wziewnych oraz doustnych w dużych dawkach zastosowanie termoplastyki powodowało przejściowe nasilenia dolegliwości. Niemniej jednak w porównaniu z grupą placebo w grupie poddanej zabiegowi przez 22 tygodnie od zakończenia leczenia zużycie leków stosowanych ze wskazań doraźnych było mniejsze, kontrola astmy lepsza, a wartość FEV1 przed podaniem leku rozszerzającego oskrzela wyrażona w odsetku wartości należnej większa. 58 Poprawa w zakresie wykorzystania leków stosowanych doraźnie oraz kontroli astmy utrzymywała się nawet przez 52 tygodnie, co sugeruje, że mimo przejściowego zwiększenia chorobowości termoplastyka oskrzeli w aspekcie długoterminowym może sprzyjać poprawie kontroli astmy. 58
Wnioski
Aby dokładnie opisać zmiany patogenetyczne związane z astmą oporną na glikokortykosteroidy, należy zgromadzić większą ilość informacji. Z teoretycznego punktu widzenia badania tego typu powinny charakteryzować się bezstronnym podejściem i wykorzystywać zarówno inwazyjne, jak i nieinwazyjne techniki. Rosnąca wiedza na temat mechanizmów molekularnych, które mogą być odpowiedzialne za utratę przez chorych na astmę steroidooporną wrażliwości na glikokortykosteroidy, daje nadzieję na możliwość zastosowania schematu leczenia dostosowanego indywidualnie do każdego chorego. Oporność na glikokortykosteroidy może mieć różne przyczyny, tak więc dany lek może być bardziej lub mniej skuteczny w konkretnej grupie chorych. Opracowanie szybkich testów do wykrywania defektów molekularnych w tej grupie chorych może przyspieszyć zastosowanie skutecznych form terapii celowanej. Konieczne są też nowe preparaty o działaniu przeciwzapalnym, które u chorych na ciężką astmę oporną na glikokortykosteroidy zmniejszałyby zapotrzebowanie na glikokortykosteroidy systemowe.
- 1. Ito K, Chung KF, Adcock IM: Update on glucocorticoid action and resistance. J Allergy Clin Immunol 2006, 117:522-543.
- 2. Sont JK, Willems LN, Bel EH, et al.: Clinical control and histopathologic outcome of asthma when using airway hyperresponsiveness as an additional guide to long-term treatment. The AMPUL Study Group. Am J Respir Crit Care Med 1999, 159:1043-1051.
- 3. Schwartz HJ, Lowell FC, Melby JC: Steroid resistance in bronchial asthma. Ann Intern Med 1968, 69:493-499.
- 4. Carmichael J, Paterson IC, Diaz P, et al.: Corticosteroid resistance in chronic asthma. Br Med J 1981, 282:1419-1422.
- 5. Chanez P, Wenzel SE, Anderson GP, et al.: Severe asthma in adults: what are the important questions? J Allergy Clin Immunol 2007, 119:1337-1348.
- 6. Moore WC, Bleecker ER, Curran-Everett D, et al.: Characterization of the severe asthma phenotype by the National Heart, Lung, and Blood Institute’s Severe Asthma Research Program. J Allergy Clin Immunol 2007, 119:405-413.
- 7. Wenzel SE, Busse WW: Severe asthma: lessons from the Severe Asthma Research Program. J Allergy Clin Immunol 2007, 119:14-21.
- 8. Cohen L, EX, Tarsi J, et al.: Epithelial cell proliferation contributes to airway remodeling in severe asthma. Am J Respir Crit Care Med 2007, 176:138-145.
- 9. Bourdin A, Neveu D, Vachier I, et al.: Specificity of basement membrane thickening in severe asthma. J Allergy Clin Immunol 2007, 119:1367-1374.
- 10. Goleva E, Hauk PJ, Boguniewicz J, et al.: Airway remodeling and lack of bronchodilator response in steroid-resistant asthma. J Allergy Clin Immunol 2007, 120:1065-1072.
- 11. Dragonieri S, Schot R, Mertens BJ, et al.: An electronic nose in the discrimination of patients with asthma and controls. J Allergy Clin Immunol 2007, 120:856-862.
- 12. Goleva E, Li LB, Eves PT, et al.: Increased glucocorticoid receptor beta alters steroid response in glucocorticoid insensitive asthma. Am J Respir Crit Care Med 2006, 173:607-616.
- 13. Lewis-Tuffin LJ, Jewell CM, Bienstock RJ, et al.: Human glucocorticoid receptor beta binds RU-486 and is transcriptionally active. Mol Cell Biol 2007, 27:2266-2282.
- 14. Hew M, Bhavsar P, Torrego A, et al.: Relative corticosteroid insensitivity of peripheral blood mononuclear cells in severe asthma. Am J Respir Crit Care Med 2006, 174:134-141.
- 15. Seki Y, Inoue H, Nagata N, et al.: SOCS-3 regulates onset and maintenance of T(H)2-mediated allergic responses. Nat Med 2003, 9:1047-1054.
- 16. Hamilton LM, Puddicombe SM, Dearman RJ, et al.: Altered protein tyrosine phosphorylation in asthmatic bronchial epithelium. Eur Respir J 2005, 25:978-985.
- 17. Weigel NL, Moore NL: Steroid receptor phosphorylation: a key modulator of multiple receptor functions. Mol Endocrinol 2007, 21:2311-2319.
- 18. Silkoff PE, Lent AM, Busacker AA, et al.: Exhaled nitric oxide identifies the persistent eosinophilic phenotype in severe refractory asthma. J Allergy Clin Immunol 2005, 116:1249-1255.
- 19. Adcock IM, Lane SJ: Corticosteroid-insensitive asthma: molecular mechanisms. J Endocrinol 2003, 178:347-355.
- 20. Loke TK, Mallett KH, Ratoff J, et al.: Systemic glucocorticoid reduces bronchial mucosal activation of activator protein 1 components in glucocorticoid-sensitive but not glucocorticoid-resistant asthmatic patients. J Allergy Clin Immunol 2006, 118:368-375.
- 21. Vardimon L, Ben-Dror I, Oren A, et al.: Cytoskeletal and cell contact control of the glucocorticoid pathway. Mol Cell Endocrinol 2006, 252:142-147.
- 22. Vasavda N, Eichholtz T, Takahashi A, et al.: Expression of nonmuscle cofilin-1 and steroid responsiveness in severe asthma. J Allergy Clin Immunol 2006, 118:1090-1096.
- 23. Abraham SM, Lawrence T, Kleiman A, et al.: Antiinflammatory effects of dexamethasone are partly dependent on induction of dual specificity phosphatase 1. J Exp Med 2006, 203:1883–1889.
- 24. Ito K, Yamamura S, Essilfie-Quaye S, et al.: Histone deacetylase 2-mediated deacetylation of the glucocorticoid receptor enables NF-kappaB suppression. J Exp Med 2006, 203:7-13.
- 25. Trotter KW, Archer TK: Nuclear receptors and chromatin remodeling machinery. Mol Cell Endocrinol 2007, 265-266:162-167.
- 26. Bilodeau S, Vallette-Kasic S, Gauthier Y, et al.: Role of Brg1 and HDAC2 in GR trans-repression of the pituitary POMC gene and misexpression in Cushing disease. Genes Dev 2006, 20:2871-2886.
- 27. Xystrakis E, Kusumakar S, Boswell S, et al.: Reversing the defective induction of IL-10-secreting regulatory T cells in glucocorticoid-resistant asthma patients. J Clin Invest 2006, 116:146-155.
- 28. Chaudhuri R, Livingston E, McMahon AD, et al.: Effects of smoking cessation on lung function and airway inflammation in smokers with asthma. Am J Respir Crit Care Med 2006, 174:127-133.
- 29. Livingston E, Darroch CE, Chaudhuri R, et al.: Glucocorticoid receptor alpha:beta ratio in blood mononuclear cells is reduced in cigarette smokers. J Allergy Clin Immunol 2004, 114:1475-1478.
- 30. Rahman I, Adcock IM: Oxidative stress and redox regulation of lung inflammation in COPD. Eur Respir J 2006, 28:219-242.
- 31. Cookson W, Moffatt M: Making sense of asthma genes. N Engl J Med 2004, 351:1794-1796.
- 32. Foley SC, Mogas AK, Olivenstein R, et al.: Increased expression of ADAM33 and ADAM8 with disease progression in asthma. J Allergy Clin Immunol 2007, 119:863-871.
- 33. Wenzel SE, Balzar S, Ampleford E, et al.: IL4R alpha mutations are associated with asthma exacerbations and mast cell/IgE expression. Am J Respir Crit Care Med 2007, 175:570-576.
- 34. Hakonarson H, Bjornsdottir US, Halapi, E et al.: Profiling of genes expressed in peripheral blood mononuclear cells predicts glucocorticoid sensitivity in asthma patients. Proc Natl Acad Sci U S A 2005, 102:14789-14794.
- 35. Salari K, Choudhry S, Tang H, et al.: Genetic admixture and asthma-related phenotypes in Mexican American and Puerto Rican asthmatics. Genet Epidemiol 2005, 29:76-86.
- 36. Bellattato C, Adcock IM, Ito K, et al.: Rhinovirus infection reduces glucocorticoid receptor nuclear translocation in airway epithelial cells. Eur Respir J 2003, 22:565S.
- 37. Bel E, ten Brinke A: A rational approach to the management of severe refractory asthma. Treat Respir Med 2005, 4:365-379.
- 38. Goecke IA, Alvarez C, Henriquez J, et al.: Methotrexate regulates the expression of glucocorticoid receptor alpha and beta isoforms in normal human peripheral mononuclear cells and human lymphocyte cell lines in vitro. Mol Immunol 2007, 44:2115-2123.
- 39. ten Brinke A, Sterk PJ, Masclee AA, et al.: Risk factors of frequent exacerbations in difficult-to-treat asthma. Eur Respir J 2005, 26:812-818.
- 40. Sullivan SD, Wenzel SE, Bresnahan BW, et al.: Association of control and risk of severe asthma-related events in severe or difficult-to-treat asthma patients. Allergy 2007, 62:655-660.
- 41. Szefler S, Rohatagi S, Williams J, et al.: Ciclesonide, a novel inhaled steroid, does not affect hypothalamic-pituitaryadrenal axis function in patients with moderate-to-severe persistent asthma. Chest 2005, 128:1104-1114.
- 42. Bateman ED, Linnhof AE, Homik L, et al.: Comparison of twice-daily inhaled ciclesonide and fluticasone propionate in patients with moderate-to-severe persistent asthma. Pulm Pharmacol Ther 2007, Epub ahead of print.
- 43. Usmani OS, Biddiscombe MF, Barnes PJ: Regional lung deposition and bronchodilator response as a function of beta2-agonist particle size. Am J Respir Crit Care Med 2005, 172:1497-1504.
- 44. Barnes PJ: New drugs for asthma. Nat Rev Drug Discov 2004, 3:831-844.
- 45. Wu AC, Paltiel AD, Kuntz KM, et al.: Cost-effectiveness of omalizumab in adults with severe asthma: results from the Asthma Policy Model. J Allergy Clin Immunol 2007, 120:1146-1152.
- 46. Adcock IM, Chung KF, Caramori G, et al.: Kinase inhibitors and airway inflammation. Eur J Pharmacol 2006, 533:118-132.
- 47. Comhair SA, Ricci KS, Arroliga M, et al.: Correlation of systemic superoxide dismutase deficiency to airflow obstruction in asthma. Am J Respir Crit Care Med 2005, 172:306-313.
- 48. Kharitonov SA, Barnes PJ: Effects of corticosteroids on noninvasive biomarkers of inflammation in asthma and chronic obstructive pulmonary disease. Proc Am Thorac Soc 2004, 1:191-199.
- 49. Simon HU: Cytokine and anti-cytokine therapy for asthma. Curr Allergy Asthma Rep 2006, 6:117-121.
- 50. Mann BS, Chung KF: Blood neutrophil activation markers in severe asthma: lack of inhibition by prednisolone therapy. Respir Res 2006, 7:59.
- 51. Qiu Y, Zhu J, Bandi V, et al.: Bronchial mucosal inflammation and upregulation of CXC chemoattractants and receptors in severe exacerbations of asthma. Thorax 2007, 62:475-482.
- 52. Simpson JL, Powell H, Boyle MJ, et al.: Clarithromycin targets neutrophilic airway inflammation in refractory asthma. Am J Respir Crit Care Med 2007, Epub ahead of print.
- 53. Jayaram L, Duong M, Pizzichini MM, et al.: Failure of montelukast to reduce sputum eosinophilia in high-dose corticosteroid-dependent asthma. Eur Respir J 2005, 25:41-46.
- 54. Celik GE, Erkekol FO, Miotasiotarliotagil Z, et al.: Lipoxin A(4) levels in asthma: relation with disease severity and aspirin sensitivity. Clin Exp Allergy 2007, 37:1494-1501.
- 55. Berry MA, Hargadon B, Shelley M, et al.: Evidence of a role of tumor necrosis factor alpha in refractory asthma. N Engl J Med 2006, 354:697-708.
- 56. Howarth PH, Babu KS, Arshad HS, et al.: Tumour necrosis factor (TNFalpha) as a novel therapeutic target in symptomatic corticosteroid dependent asthma. Thorax 2005, 60:1012-1018.
- 57. Cox G, Thomson NC, Rubin AS, et al.: Asthma control during the year after bronchial thermoplasty. N Engl J Med 2007, 356:1327-1337.
- 58. Pavord ID, Cox G, Thomson NC, et al.: Safety and efficacy of bronchial thermoplasty in symptomatic, severe asthma. Am J Respir Crit Care Med 2007, 176:1185-1191.
 Dodaj do ulubionych
