


Co znajdziesz w artykule?
Gdy mamy podejrzenie ostrej nabytej skazy krwotocznej, należy najpierw wykonać test korekcji ATPP, ocenić aktywność FVIII i miano inhibitora tego czynnika.
Ścieżka diagnostyczna przy podejrzeniu nabytej hemofilii A
-
Oznaczenie czynników VIII, IX, XI i XII jest konieczne, jeśli u pacjenta:
– nagle pojawia się skaza krwotoczna z typowymi dla niej objawami klinicznymi, a w badaniach laboratoryjnych stwierdzamy przedłużony czas częściowej tromboplastyny po aktywacji (APTT) przy prawidłowym czasie protrombinowym,
– wykonany test korekcji (mierzony czas APTT w mieszaninie jednej objętości osocza badanego i jednej objętości osocza prawidłowego, które jest inkubowane przez około dwie godziny w temperaturze 37°C) jest dodatni, tzn. APTT nie ulega normalizacji. - Nie zawsze wydłużony czas APPT świadczy o rozpoznaniu nabytej hemofilii. Przyczyną może być stałe przyjmowanie antykoagulantów jako profilaktyki przeciwzakrzepowej, pochodnych kumaryny czy współistnienie choroby nowotworowej lub zespołu rozsianego krzepnięcia wewnątrznaczyniowego. Wówczas jednak obserwuje się także inne zaburzenia w laboratoryjnej ocenie układu hemostazy.
- Jeśli w badaniu stwierdzimy obniżenie aktywności FVIII przy prawidłowej aktywności czynników pozostałych, podejrzewamy nabytą hemofilię A.
- Należy zawsze pamiętać, że czynnik VIII może osiągać zarówno stężenie minimalne (0-1 proc.), jak i bliskie wartości prawidłowych, co nie koreluje z nasileniem skazy krwotocznej i objawów klinicznych w przypadku AHA.
- W przypadku stwierdzenia niedoboru czynnika VIII konieczne jest oznaczenie miana inhibitora metodą Bethesda (w modyfikacji Nijmegen). Dopiero na tej podstawie można rozpoznać niewątpliwie nabytą hemofilię.
Zawsze, mając na względzie dobro chorego, w sytuacjach, gdy istnieje podejrzenie ostrej nabytej skazy krwotocznej, należy najpierw wykonać test korekcji APTT, ocenić aktywność FVIII i miano inhibitora tego czynnika. Wkraczanie z interwencjami chirurgicznymi u chorych, u których nie wykluczono hemofilii nabytej, może powodować istotne powikłania, również śmiertelne. Należy też unikać dodatkowych czynników nasilających skazę, czyli leków z grupy NLPZ, pochodnych kwasu acetylosalicylowego czy iniekcji domięśniowych.
Spis treści
Sześćdziesięciodwuletnia pacjentka z wywiadem skazy skórno-śluzówkowej od kilku miesięcy, z rozpoznanym guzem jelita grubego, w maju 2013 roku została przyjęta do IHiT w celu diagnostyki hematologicznej i leczenia.
Badanie przedmiotowe wykazało objawy masywnej skazy krwotocznej pod postacią krwiaków zajmujących okolice pośladka oraz uda prawego. W wywiadach zebranych od pacjentki ustalono, że chora od początku 2013 roku była diagnozowana w ośrodku pierwszej referencyjności w rejonie
zamieszkania, z powodu ciężkiej niedokrwistości z niedoboru żelaza (min. Hb 3,5 g/dl). W związku z tym otrzymywała przetoczenia koncentratów krwinek czerwonych (KKCz).
W marcu 2014 roku w ramach hospitalizacji diagnostycznej w szpitalu rejonowym m.in. podjęto próbę kolonoskopii, która jednak zakończyła się niepowodzeniem z powodu złej tolerancji badania przez chorą. Z relacji pacjentki wynika, że już wtedy występowały zmiany o typie skazy krwotocznej: krwiaki podskórne po wkłuciach, krwiomocz.
Nie przeprowadzono jednak weryfikującej diagnostyki koagulologicznej i zalecono ponowne wykonanie kolonoskopii w kwietniu 2014 roku. W badaniu uwidoczniono guz poprzecznicy krytycznie zwężający światło jelita. W wycinku pobranym do badań histopatologicznych stwierdzono utkanie guza przewodowego (neoplasma tubulare).
W maju 2014 roku chora została przyjęta na oddział chirurgiczny w celu leczenia operacyjnego.
W trakcie hospitalizacji stwierdzono nasilenie objawów skórnej skazy krwotocznej. Zastrzyk domięśniowy spowodował wystąpienie masywnego krwiaka w prawym pośladku.
W rutynowych badaniach układu krzepnięcia zaobserwowano izolowane przedłużenie czasu częściowej tromboplastyny po aktywacji (APTT > 100 s, n. 25-33 s), dodatkowo wybiórcze obniżenie aktywności czynnika VIII (FVIII < 1 proc., n. 50-150 proc.). Kobieta otrzymała preparat witaminy K oraz świeżo mrożone osocze w celu przygotowania do zabiegu, bez poprawy parametrów laboratoryjnych.
Wysunięto podejrzenie nabytej hemofilii A, towarzyszącej rakowi jelita grubego, i zadecydowano o odstąpieniu od zabiegu. W przypadku nabytej hemofilii, jak również podejrzenia tej choroby, ryzyko powikłań krwotocznych, również śmiertelnych, jest zdecydowanie wyższe niż spodziewana korzyść z zabiegu. Podjęto decyzję o skierowaniu pacjentki do IHiT.
Weryfikacja diagnozy
Pacjentka została przeniesiona do Kliniki Zaburzeń Hemostazy i Chorób Wewnętrznych Instytutu Hematologii i Transfuzjologii. Przy przyjęciu stwierdzono utrzymujący się krwiomocz, w badaniu przedmiotowym rozległe zasiniaczenie okolicy pośladkowo-udowej po stronie prawej. Chora negowała występowanie smolistych stolców.
Wyniki wcześniej wykonanych badań i obraz kliniczny przy współistnieniu nowotworu nasuwały podejrzenie hemofilii nabytej. W trakcie hospitalizacji w badaniach układu hemostazy stwierdzono ponownie przedłużenie APTT do 45,5 s oraz nieco podwyższone stężenie fibrynogenu (6,6 g/l). Wykonano test korekcji APTT – nie ulegał normalizacji po inkubacji osocza pacjentki z osoczem prawidłowym (mieszanina w stosunku 1:1, temp. reakcji 37°C), wobec powyższych oznaczono aktywność czynnika VIII. Wykazano obniżenie jego aktywności do 3 proc. Dodatkowo oznaczono miano inhibitora tego czynnika, które wyniosło 87,5 jednostek Bethesda (j.B.)/ml. Na podstawie wykonanych badań koagulologicznych potwierdzono rozpoznanie nabytej hemofilii A.
Włączono do leczenia koncentrat rekombinowanego aktywnego czynnika VII (recombinant activated factor VII, rFVIIa, tj. aktywowany eptakog α), co spowodowało ustąpienie krwiomoczu i znaczne zredukowanie częstości wylewów domięśniowych. Wdrożono leczenie immunosupresyjne według zmodyfikowanego schematu immunotolerancji, tzw. Programu Budapeszt (metyloprednizolon, cyklofosfamid, koncentrat czynnika VIII), lecz nie uzyskano po jego zakończeniu eradykacji inhibitora czynnika VIII.
W tej sytuacji podjęto próbę leczenia drugiej linii cyklosporyną i kontynuowano glikokortykosteroidoterapię. Zastosowana terapia w obserwacji odległej również nie przyniosła spodziewanego rezultatu. Dodatkowo, w trakcie hospitalizacji dwukrotnie obserwowano epizody podniedrożności jelit, co wynikało zarówno z działań niepożądanych zastosowanych leków, jak i obecności guza, który istotnie zwężał światło jelita. W związku z tym konieczne było zastosowanie żywienia pozajelitowego.
Kwalifikacja do pilnej operacji
Pacjentka była konsultowana przez lekarzy specjalistów z dziedziny onkologii i gastroenterologii CO-I, w celu podjęcia wspólnej decyzji dotyczącej zasadności włączenia leczenia chemioterapeutycznego w oczekiwaniu na operację. Chorą zakwalifikowano do chemioterapii według programu FOLFOX4 (oksaliplatyna, 5-fluorouracyl, leukoworyna), stosowanej w leczeniu nowotworów jelita grubego. Jest to zazwyczaj leczenie adjuwantowe, wykorzystywane już po zabiegach operacyjnych. Jednak w przypadku opisywanej pacjentki, z uwagi na dodatkowe rozpoznanie, czyli aktywną nabytą hemofilię A, która uniemożliwiała postępowanie rutynowe – zabiegowe, zadecydowano o włączeniu tego leczenia przed zabiegiem jako terapię neoadjuwantową. W okresie czerwiec-grudzień 2014 roku podano łącznie siedem kursów z dość dobrą tolerancją.
W związku z obserwowanymi pojedynczymi wylewami krwi do tkanki podskórnej kończyny górnej i dolnej, okresowo stosowano koncentraty omijające inhibitor. Wobec braku efektów leczenia (aktywność czynnika VIII około 23 proc., miano inhibitora czynnika VIII 1,2 j.B./ml), odstawiono cyklosporynę i włączono leczenie cytostatyczne wg schematu COP (cyklofosfamid, winkrystynę, prednizon). W trakcie terapii nie odnotowano powikłań, w tym polineuropatii.
Zaobserwowano poprawę kliniczną w zakresie parametrów hemostatycznych: zwiększenie aktywności czynnika VIII, obniżanie miana inhibitora wobec tego czynnika oraz stabilizację objawów klinicznych.
Wylewy podskórne i domięśniowe do górnej i dolnej kończyny występowały znacznie rzadziej, były mniej rozległe. Pacjentka wymagała mniejszej substytucji koncentratami krwinek czerwonych i preparatami żelaza.
Podano łącznie cztery kursy COP, w odstępach jednomiesięcznych, uzyskując remisję choroby hematologicznej – zapewniono normę hemostatyczną czynnika VIII (przy ujemnym mianie inhibitora tego czynnika poniżej 0,5 j.B.) i możliwość bezpiecznego wykonania radykalnego zabiegu operacyjnego nowotworu okrężnicy. W celu lepszej oceny zaawansowania choroby wykonano kontrolne badanie tomografią komputerową jamy brzusznej i miednicy, w którym stwierdzono cechy progresji miejscowej. W kolonoskopii uwidoczniono polipy gruczołowe oraz duże zwężenie światła jelita przez guz okrężnicy. Pobrano materiał do badań histopatologicznych i chorą wstępnie zakwalifikowano do zabiegu chirurgicznego.
W trakcie oczekiwania na zabieg ponownie wystąpiły cechy podniedrożności jelit oraz nagłe pogorszenie samopoczucia chorej w postaci hipotensji i ostrego bólu w obrębie śródbrzusza, niereagującego na leki rozkurczowe i przeciwbólowe. Pacjentkę zakwalifikowano do pilnej operacji ze wskazań życiowych, w celu przygotowania do zabiegu wdrożono antybiotykoterapię szerokospektralną i pilnie zoperowano, wykonując hemikolektomię prawostronną z wyłonieniem ileostomii czasowej. Operacja i dalsze leczenie zakończyły się sukcesem. Pacjentkę wypisano z IHiT w dobrym stanie ogólnym.
Od tego czasu nie wymaga ona przetoczeń krwi i nie zgłasza objawów, które mogłyby sugerować w ocenie klinicznej nawrót choroby. W kontrolnej ocenie hematologicznej bez odchyleń w rutynowych oznaczeniach sprawności układu krzepnięcia, aktywność czynnika VIII pozostaje w normie.
Obecnie chora znajduje się pod opieką ośrodka onkologicznego w Gliwicach, gdzie planowany jest zabieg odtworzenia ciągłości jelita.
∗∗∗
Nabyta hemofilia A (acquired haemophilia A – AHA) jest ciężką skazą krwotoczną wywołaną przez autoprzeciwciała skierowane przeciwko czynnikowi krzepnięcia VIII. Choroba występuje przede wszystkim u osób starszych, z jednakową częstością u obu płci, z wyjątkiem okresu między 20. a 40. r.ż. W tej grupie wiekowej obserwowana jest przewaga kobiet, u których hemofilia nabyta może wystąpić w czasie ciąży i przede wszystkim w połogu (najczęściej ujawnia się do sześciu miesięcy po porodzie). Do innych przyczyn wyzwalających ją zalicza się szereg nowotworów litych: płuca, okrężnicy, trzustki, żołądka, dróg żółciowych, głowy, szyi i nerki, a także czerniaka.
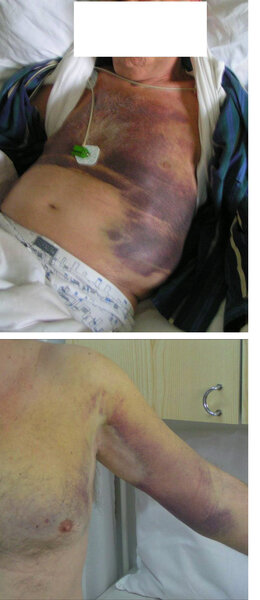
Ryc. 1-2. Krwiak podskórny AHA – różne lokalizacje.
U kobiet przyczyną bywają nowotwory ginekologiczne: rak piersi i szyjki macicy, analogicznie u mężczyzn – rak gruczołu krokowego.
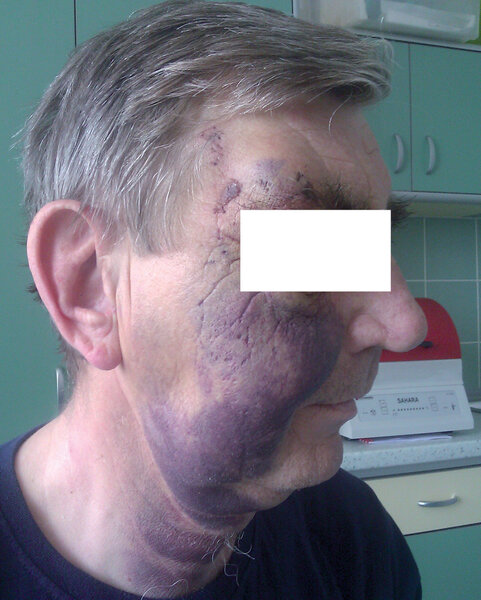
Ryc. 3. Krwiak w obrębie tkanek miękkich twarzy – pourazowy u pacjenta z AHA.
Hemofilia nabyta może być też indukowana nowotworami hematologicznymi, m.in.: przewlekłą białaczką limfocytową, chłoniakami nieziarniczymi, szpiczakiem plazmocytowym oraz erytroleukemią. Dodatkowo rozwojowi choroby sprzyja włóknienie szpiku i zespół mielodysplastyczny, ponadto choroby autoimmunologiczne i reumatologiczne, takie jak: TRU, RZS, stwardnienie rozsiane, polimialgia reumatyczna, układowe zapalenia naczyń czy zespół Sjögrena.
Do hemofilii nabytej może dojść w przebiegu łuszczycy, a także choroby z pogranicza reumatologii i dermatologii, np. pęcherzycy. Mogą ją także indukować zaburzenia endokrynologiczne, m.in. tarczycy: choroba Gravesa-Basedowa czy niedoczynność autoimmunologiczna. Przyczyną bywa także wrzodziejące zapalenie jelita grubego i inne choroby zapalne jelit, a także cukrzyca, wirusowe zapalne choroby wątroby oraz astma i przewlekła obturacyjna choroba płuc (POChP).
Każda zmiana w układzie immunologicznym wywołująca zaburzenie może powodować wytworzenie przeciwciał, które neutralizują FVIII i w konsekwencji indukują różnie nasilone objawy skazy (ryc. 1-3). Należy pamiętać, iż nabyta hemofilia bywa także prowokowana lekami, szczególnie penicyliną i jej pochodnymi, a także fenytoiną, metylodopą, interferonem α, fludarabiną, lewodopą i klopidogrelem. Stąd chorych stosujących te leki należy obserwować klinicznie pod kątem możliwości wystąpienia skazy krwotocznej nabytej.
Hemofilia nabyta może stanowić zarówno pierwszy objaw zwiastunowy choroby nowotworowej, jak i objaw wtórny już zaawansowanej choroby nowotworowej. U około 50 proc. pacjentów hemofilia nabyta ma charakter idiopatyczny, co wyklucza możliwość ewentualnej terapii przyczynowej jako leczenia tej skazy krwotocznej.
W przeciwieństwie do wrodzonej hemofilii A, dla której w ciężkich i umiarkowanych postaciach najbardziej charakterystyczne są samoistne wylewy krwi do stawów, w AHA dominują krwawienia pod skórą, a także śluzówkowe (z przewodu pokarmowego, dróg moczowych i rodnych), z ran po operacjach chirurgicznych i zabiegach ekstrakcji zębów oraz zabiegach inwazyjnych. Choroba występuje, co oszacowano w UK, u około 1,5/1 mln osób. Głównie diagnozuje się ją u pacjentów powyżej 85. r.ż. Wówczas zapadalność osiąga nawet 14 osób/1 mln. U dzieci AHA jest prawie niespotykana.
W Polsce jak dotąd dokładnych danych statystycznych nie udało się zgromadzić. W leczeniu hemofilii nabytej A postawione są dwa nadrzędne cele: hamowanie krwawień i eliminacja autoprzeciwciał neutralizujacych czynnik VIII.
Inaczej niż we wrodzonej hemofilii, w AHA nie ma ścisłej korelacji między aktywnością czynnika VIII w osoczu a nasileniem skazy krwotocznej. Dlatego nawet przy bardzo małym mianie inhibitora i kilku- lub kilkunastoprocentowej resztkowej aktywności czynnika VIII, w leczeniu krwawień w przebiegu AHA stosuje się koncentrat rekombinowanego aktywnego czynnika VII (recombinant activated factor VII, rFVIIa) lub koncentrat aktywowanych czynników zespołu protrombiny (activated prothrombin complex concentrate, APCC). W celu wyeliminowania autoprzeciwciał przeciwko czynnikowi VIII stosuje się leki immunosupresyjne eradykujace inhibitor. Jako leczenie pierwszego rzutu zaleca się stosowanie glikokortykosteroidów w monoterapii lub w skojarzeniu z cyklofosfamidem. W przypadku nieskuteczności terapii zaleca się dodanie do terapii cyklosporyny, azatiopryny, winkrystyny lub mykofenolanu mofetylu.
Następny artykuł:
 Dodaj do ulubionych
