


Spis treści
- Wprowadzenie
- Dziedziczenie hemofilii
- Diagnostyka hemofilii
- Objawy hemofilii
- Leczenie hemofilii
- Sposoby leczenia chorych na hemofilię
- Ośrodki kompleksowego leczenia hemofilii
- Inhibitory czynnika VIII
- Leczenie krwawień u chorych z inhibitorami cz. VIII
- Program wywoływania tolerancji immunologicznej
- Inhibitory czynnika IX
Słowa kluczowe
Hemofilia A, hemofilia B, artropatia hemofilowa, czynnik krzepnięcia VIII,
czynnik krzepnięcia IX, czynnik von Willebranda
Wprowadzenie
Najstarsze doniesienie na temat hemofilii zawarto w Talmudzie: zwalniano z obrzezania trzeciego syna kobiety, której dwaj synowie wcześniej zmarli wskutek krwawienia po zabiegu. Opisy rodzin, w których występowała choroba, pojawiały się w XVIII, XIX i XX wieku, a niewątpliwie najsławniejszą nosicielką hemofilii była angielska królowa Wiktoria,
która przez małżeństwa swoich córek przekazała hemofilię rodzinom panującym w Hiszpanii, Prusach i Rosji. W ostatnim okresie dzięki badaniom genetycznym rozpoznano u nich hemofilię B. W ostatnim pięćdziesięcioleciu można obserwować ogromne przyspieszenie w zakresie diagnostyki i leczenia hemofilii.
Dziedziczenie hemofilii
Hemofilia dziedziczy się w sposób recesywny, związany z płcią. Mutacje w obrębie genu czynnika VIII (cz. VIII) lub genu czynnika IX (cz. IX) powodują odpowiednio hemofilię A lub B. Oba geny znajdują się na długich ramionach chromosomu X.
Na hemofilię chorują prawie wyłącznie chłopcy, jednak znane są przypadki występowania tej choroby, nawet o ciężkim przebiegu, u kobiet. Kobiety są nosicielkami, z prawidłowym lub zmniejszonym stężeniem czynnika krzepnięcia, i wobec tego mogą mieć objawy łagodnej hemofilii.
Diagnostyka hemofilii
W obu rodzajach hemofilii w podstawowych badaniach układu krzepnięcia stwierdzamy:
• prawidłowy czas protrombinowy (PT)
• wydłużony czas częściowej tromboplastyny po aktywacji (APTT)
W badaniach szczegółowych stężenie cz. VIII jest zmniejszone w hemofilii A, a cz. IX w hemofilii B, przy czym stopień zmniejszenia jest proporcjonalny do wydłużenia APTT. W celu wykluczenia choroby von Willebranda przy niedoborze czynnika VIII konieczne jest stwierdzenie prawidłowej aktywności czynnika von Willebranda (cz. vW), a w pewnych sytuacjach również wiązania czynnika VIII z czynnikiem von Willebranda. Wyróżniamy 3 postacie hemofilii w zależności od stężenia cz. VIII lub IX:
1. Ciężką <1% normy (n)
2. Umiarkowaną 1-5% n
3. Łagodną >5-50% n
Objawy hemofilii
W hemofilii A i B występują takie same objawy kliniczne, uwarunkowane postacią choroby, jednak przebieg ciężkiej postaci hemofilii B jest zwykle łagodniejszy niż hemofilii A.
Ciężka postać hemofilii
Pierwsze objawy występują najczęściej w drugim półroczu życia, kiedy niemowlę jest bardziej aktywne ruchowo, zaczyna raczkować, chodzić, ściągać różne przedmioty. Objawem tym jest wzmożone siniaczenie się dziecka, czasami krwawienie z błony śluzowej jamy ustnej lub języka. Znacznie rzadziej pierwsze krwawienia pojawiają się w okresie noworodkowym w postaci krwawienia z pięty po pobraniu krwi na badania przesiewowe w kierunku fenyloketonurii i hipotyreozy, krwawienia do mięśni uda po podaniu witaminy K lub szczepieniu przeciwko HBV lub krwawienia śródczaszkowego. Charakterystyczne dla hemofilii wylewy krwi do stawów występują najczęściej od 2-3 roku życia i dotyczą stawów skokowych, kolanowych i łokciowych. Typowe dla ciężkiej postaci hemofilii nawroty krwawień do stawów prowadzą do postępujących zmian w błonie maziowej, chrząstce i kościach stawu, określanych nazwą artropatii hemofilowej. Artropatia związana jest z narastającymi ograniczeniami ruchomości i zaburzeniami czynności stawu, w wyniku których dochodzi do ograniczenia możliwości wykonywania codziennych czynności życiowych. W następstwie nawet niewielkich urazów może dochodzić do krwawień do ośrodkowego układu nerwowego, narządów jamy brzusznej, jamy opłucnej i otrzewnej, z przewodu pokarmowego, błon śluzowych jamy ustnej, nosa czy dróg moczowych.
Umiarkowanie ciężka postać hemofilii
Objawy występują często również wcześnie, jak w ciężkiej postaci hemofilii. Nasilenie krwawień jest mniejsze. Wylewy do stawów występują rzadziej, nawroty nie są typowe, artropatia hemofilowa może nie występować lub uszkodzenie stawu jest znacznie mniejsze niż w ciężkiej postaci choroby. Po ekstrakcjach zębów i zabiegach operacyjnych zawsze występują obfite, przedłużone krwawienia.
Łagodna postać hemofilii
W tej grupie mieszczą się dzieci z niewielkim zmniejszeniem stężenia cz. VIII lub IX, u których nieprawidłowe krwawienia pojawiają się dopiero po dużych urazach lub zabiegach operacyjnych, nigdy nie występują krwawienia do stawów lub sporadycznie po bardzo dużych urazach lub intensywnych ćwiczeniach fizycznych. U dzieci z mniejszym stężeniem cz. VIII lub IX może być zauważalna większa skłonność do siniaczenia się. Po wystarczająco dużych urazach może się pojawić krwawienie o każdej lokalizacji. Rozpoznanie choroby zwykle ustalane jest znacznie później niż ciężkiej i umiarkowanej postaci. Artropatia hemofilowa w łagodnej postaci nie występuje.
Leczenie hemofilii
Podstawą leczenia hemofilii jest leczenie substytucyjne. Stosujemy preparaty zawierające niedoborowy czynnik krzepnięcia w dawce odpowiedniej dla zatrzymania krwawienia. 1 Koncentraty czynników krzepnięcia podaje się dożylnie. Liczba podanych dawek zależy od intensywności i lokalizacji krwawienia. Informacje te przedstawiono w tabeli 1 dla hemofilii A i w tabeli 2 dla hemofilii B.
Hemofilia A
Stosujemy koncentraty czynnika VIII dostępne w postaci liofilizowanej. Fiolkę przechowuje się w temperaturze od +2 do +8°C, bezpośrednio przed podaniem wyjmuje z lodówki i rozpuszcza w załączonej wodzie destylowanej. Fiolki zawierają 250, 500 lub 1000 j. cz. VIII, a wody do wstrzyknięcia jest zwykle 5 lub 10 ml, rzadziej 2,5 ml.
Produkowane są dwa rodzaje koncentratów czynnika VIII: osoczopochodne z osocza kilku lub kilku tysięcy dawców lub rekombinowane. 2, 3
Koncentraty osoczopochodne.
Jest wiele dostępnych osoczpochodnych koncentratów cz. VIII różniących się zawartością czynnika von Willebranda i sposobem inaktywacji lub eliminacji wirusów, produkowanych przez różne komercyjne i niekomercyjne firmy farmaceutyczne. W Polsce cz. VIII nie jest produkowany. Zakupu dokonuje się centralnie na drodze publicznego przetargu. Obecnie każdy preparat musi być poddany podwójnym procesom inaktywacji lub eliminacji wirusów, takim jak ogrzewanie na sucho, pasteryzacja, metoda chemiczna z zastosowaniem rozpuszczalnika i detergentu. Od 1985 roku powszechnie stosowane procedury przeciwwirusowe powodują, że koncentraty cz. VIII są bezpieczne i nie zanotowano zakażeń wirusami otoczkowymi (HCV, HBV, HIV), a podwójna inaktywacja ma chronić również przed zakażeniami wirusami bezotoczkowymi (HAV, parwowirusem B19).
Koncentraty rekombinowane.
Koncentraty rekombinowane cz. VIII, do produkcji których stosuje się hodowle komórek ssaków z wszczepionym genem cz. VIII, w zależności od zastosowanej technologii mogą być:
• I generacji, w których cz. VIII jest stabilizowany albuminą ludzką
• II generacji, w których cz. VIII jest stabilizowany sacharozą, ale zawierają białka ludzkie lub zwierzęce w podłożu hodowlanym
• III generacji, niezawierające żadnych białek pochodzenia ludzkiego ani zwierzęcego.
Inaktywację wirusów stosuje się również w procesie wytwarzania tych czynników. Nie było dotychczas doniesień o przypadkach zakażeń przez koncentraty rekombinowanego cz. VIII.
Dawkowanie cz. VIII.
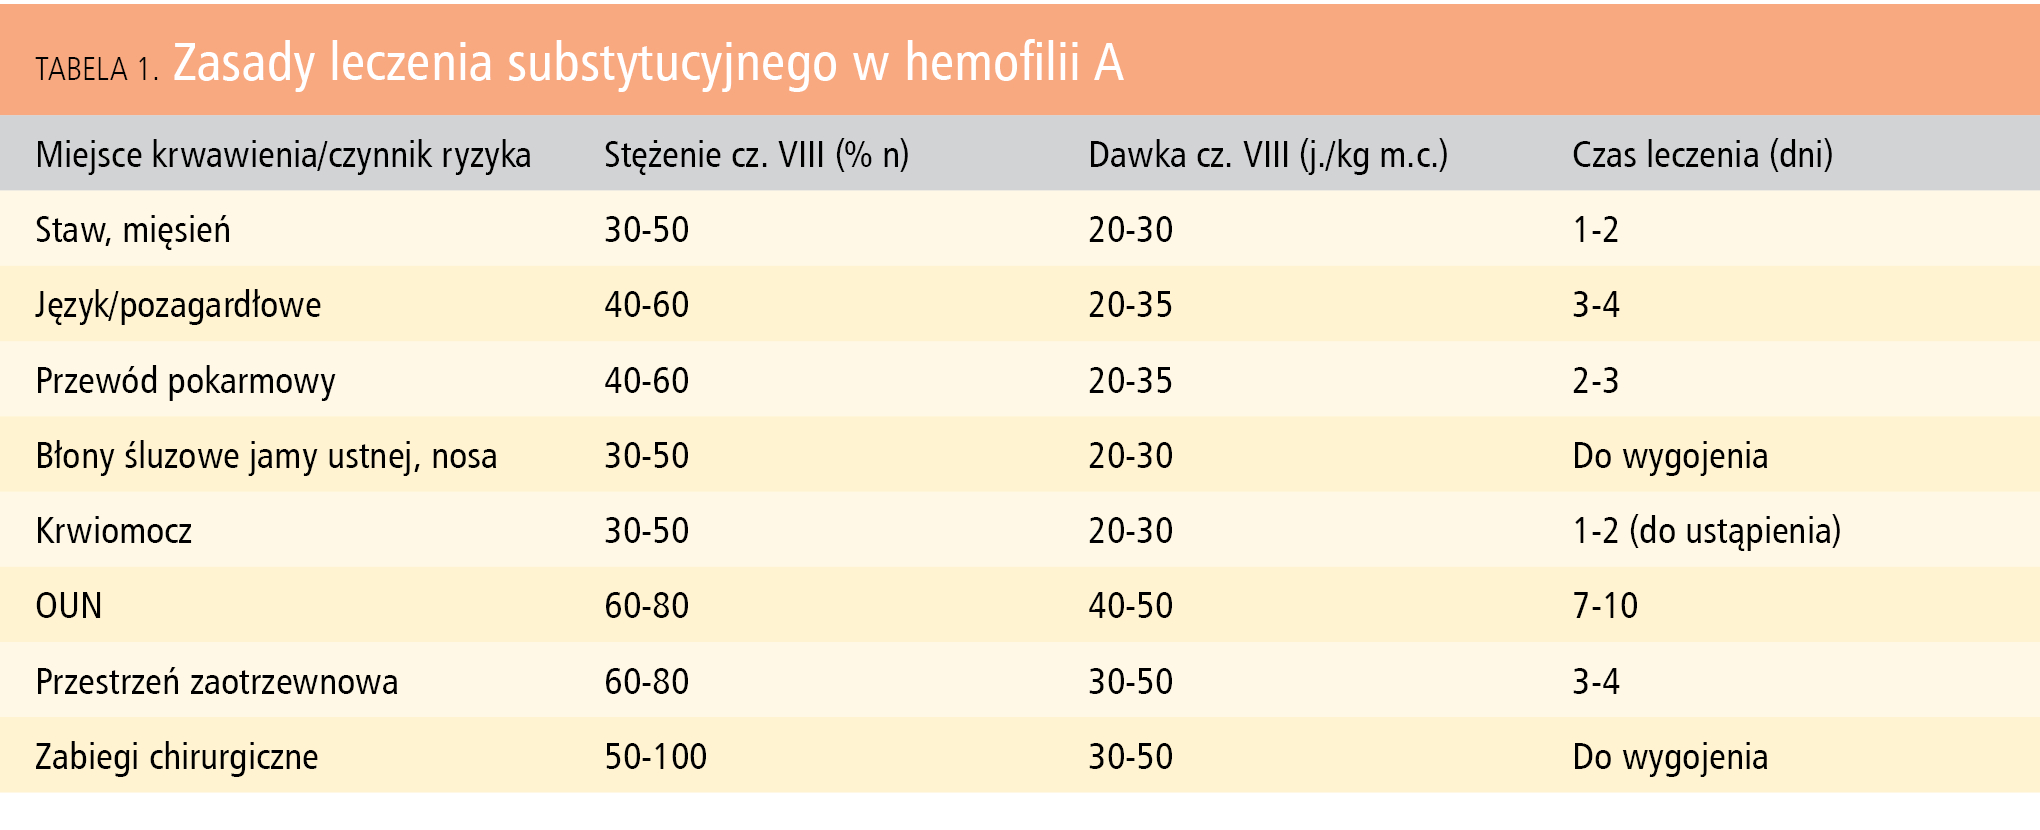
Tabela 1. Zasady leczenia substytucyjnego w hemofilii A
Dawka cz. VIII (j.m.) = pożądany wzrost aktywności cz. VIII w osoczu (%) × masa ciała (kg) × 0,5
Zwykle stosuje się 1-2 dawki cz. VIII w odstępie 24 h, ale w zależności od sytuacji klinicznej dawki mogą być powtarzane co 6, 8, 12 lub 24 h i leczenie może trwać kilka dni lub tygodni (tab.1).
Desmopresyna.
Desmopresyna jest lekiem stosowanym w moczówce prostej. Jest pochodną wazopresyny. Stwierdzono, że powoduje 2-5-krotne zwiększenie stężenia cz. VIII i cz. vW u osób zdrowych i u chorych na łagodną postać hemofilii A oraz łagodną postać choroby von Willebranda. Mechanizm działania desmopresyny polega na sytmulacji uwalniania cz. VIII i cz. vW z magazynów śródbłonkowych do osocza. Wyczerpanie tych magazynów po 3-5 dniach podawania desmopresyny powoduje, że dłuższe leczenie tym lekiem jest nieskuteczne. 4
Desmopresyna dostępna jest w postaci dożylnej i jako preparat do nosa. Dożylnie podaje się preparat w dawce 0,3 µg/kg m.c. w 50 ml 0,9% NaCl przez co najmniej 30 minut. Wśród objawów niepożądanych obserwowano po tym leku bóle głowy, tachykardię, zaczerwienienie twarzy oraz zatrzymanie płynów z hiponatremią i drgawkami. Dlatego należy ograniczać płyny przy leczeniu desmopresyną, a u dzieci poniżej 2 roku życia unikać jej stosowania.
Postaci desmopresyny do nosa produkowane są w 2 dawkach: 300 µg dla dorosłych i 150 µg dla dzieci o masie poniżej 50 kg, jednak w Polsce nie są dostępne.
Sposoby leczenia chorych na hemofilię
Istnieją dwa sposoby leczenia chorych na hemofilię:
1. Leczenie epizodów krwawienia
2. Zapobieganie krwawieniom (profilaktyka)
Profilaktyka
Profilaktyczne podawanie cz. VIII zalecane jest u chorych na ciężką postać hemofilii. Jest to jedyny sposób zapobiegania krwawieniom do stawów i artropatii hemofilowej, którego skuteczność udowodniono w ciągu 50 lat jej stosowania. 5 W celu pełnej ochrony stawów przed krwawieniami profilaktyka musi być długoterminowa, ciągła i rozpoczęta przed pojawieniem się cech uszkodzenia stawu. Profilaktyczne podawanie cz. VIII jest postępowaniem z wyboru u dzieci z ciężką postacią hemofilii A. 6, 7, 8 Wyróżniamy kilka rodzajów profilaktyki:
1. Pierwotna – początek przed lub po wystąpieniu pierwszego krwawienia do stawu i przed ukończeniem 2 r.ż., ciągła, ≥45 tygodni w roku, czas stosowania przynajmniej do zakończenia wzrastania
2. Wtórna – początek po wystąpieniu ≥2 krwawień do stawów lub po ukończeniu 2 r.ż, ciągła, długoterminowa
3. Krótkoterminowa – regularne wstrzyknięcia cz. VIII w okresie rehabilitacji, w celu zahamowania powtarzających się krwawień do stawu, po krwawieniu wewnątrzczaszkowym, czas trwania od kilku tygodni do kilku miesięcy
4. Okołooperacyjna – w celu zapobiegania krwawieniom związanym z zabiegiem operacyjnym, we wszystkich postaciach hemofilii A
Długoterminowa profilaktyka chroni również chorego przed innymi krwawieniami, np. wewnątrzczaszkowym. U dziecka z ciężką postacią hemofilii, u którego takie krwawienie występuje w okresie noworodkowym lub niemowlęcym, po leczeniu krwawienia rozpoczyna się regularną, długoterminową profilaktykę pierwotną.
Koncentrat cz. VIII stosowany jest w dawkach 25-40 j.m./kg m.c. 3 razy w tygodniu. Profilaktykę pierwotną rozpoczyna się ostatnio zwykle od dawki 25 j.m./kg m.c. (250 j.m.) raz w tygodniu około pierwszego r.ż., zwiększając stopniowo częstość do 2, a następnie 3 razy w tygodniu w razie występujących krwawień. Taki model pozwala na lepsze przystosowanie się rodziny do ciągłości procesu, mniej obciąża żyły małego dziecka oraz prawdopodobnie, według najnowszych badań, zmniejsza częstość występowania inhibitora cz. VIII. 9 .
W Polsce ciągłą profilaktykę wprowadzono w połowie 2008 roku jako program leczniczy NFZ „Zapobieganie krwawieniom u dzieci z hemofilią A i B”. Objęto nią wszystkie dzieci z ciężką postacią hemofilii do 18 r.ż. Program ten poprawił komfort życia rodzin dzieci chorych na hemofilię, umożliwił lepsze uczestnictwo w życiu społecznym przedszkolnym i szkolnym oprócz spełnienia podstawowego celu – ochrony przed krwawieniami. U starszych dzieci, które przebyły już wiele krwawień do stawów i miały cechy artropatii hemofilowej, nie udało się całkowicie wyeliminować krwawienia do stawów, jednak było ich znacznie mniej. W większym stopniu niż przed włączeniem profilaktyki mogły korzystać z zajęć sportowych. Koncentrat cz. VIII dostarczany jest chorym dzieciom do domu.
Leczenie krwawień
W razie wystąpienia krwawienia koncentrat cz. VIII powinien być podany jak najszybciej, w odpowiedniej dawce (tab. 1). Jeżeli dziecko otrzymuje cz. VIII profilaktycznie, podaje się dodatkową dawkę leku i kontynuuje stały rytm profilaktyki.
Dzieci z łagodną postacią hemofilii A i większość dzieci z umiarkowaną postacią choroby leczone są cz. VIII tylko w razie krwawień. Jeżeli dziecko z umiarkowaną postacią hemofilii A ma nawroty krwawień do stawów, również powinno otrzymywać cz. VIII profilaktycznie.
Leczenie domowe.
Wielkim postępem w leczeniu hemofilii było wprowadzenie leczenia domowego. Było to możliwe po uzyskaniu koncentratów cz. VIII, które nie wymagały mrożenia i nie dawały tylu odczynów poprzetoczeniowych co świeżo mrożone osocze i krioprecypitat (preparaty stosowane jeszcze 40 lat temu w krajach wysokorozwiniętych oraz 20 lat temu w Polsce). Do upowszechnienia leczenia domowego przyczyniła się też większa dostępność koncentratów cz. VIII. Nakłada to na ośrodek leczący chorego na hemofilię obowiązek wyszkolenia rodziców i/lub chorego w zakresie samodzielnego leczenia, włącznie oczywiście z samodzielnym podawaniem dożylnym cz. VIII. Chory i jego rodzina muszą mieć możliwość natychmiastowego kontaktu z lekarzem prowadzącym w celu rozwiązania wątpliwości i bieżących problemów leczniczych oraz powinien zgłaszać się regularnie do ośrodka leczącego na wizyty kontrolne.
Hemofilia B
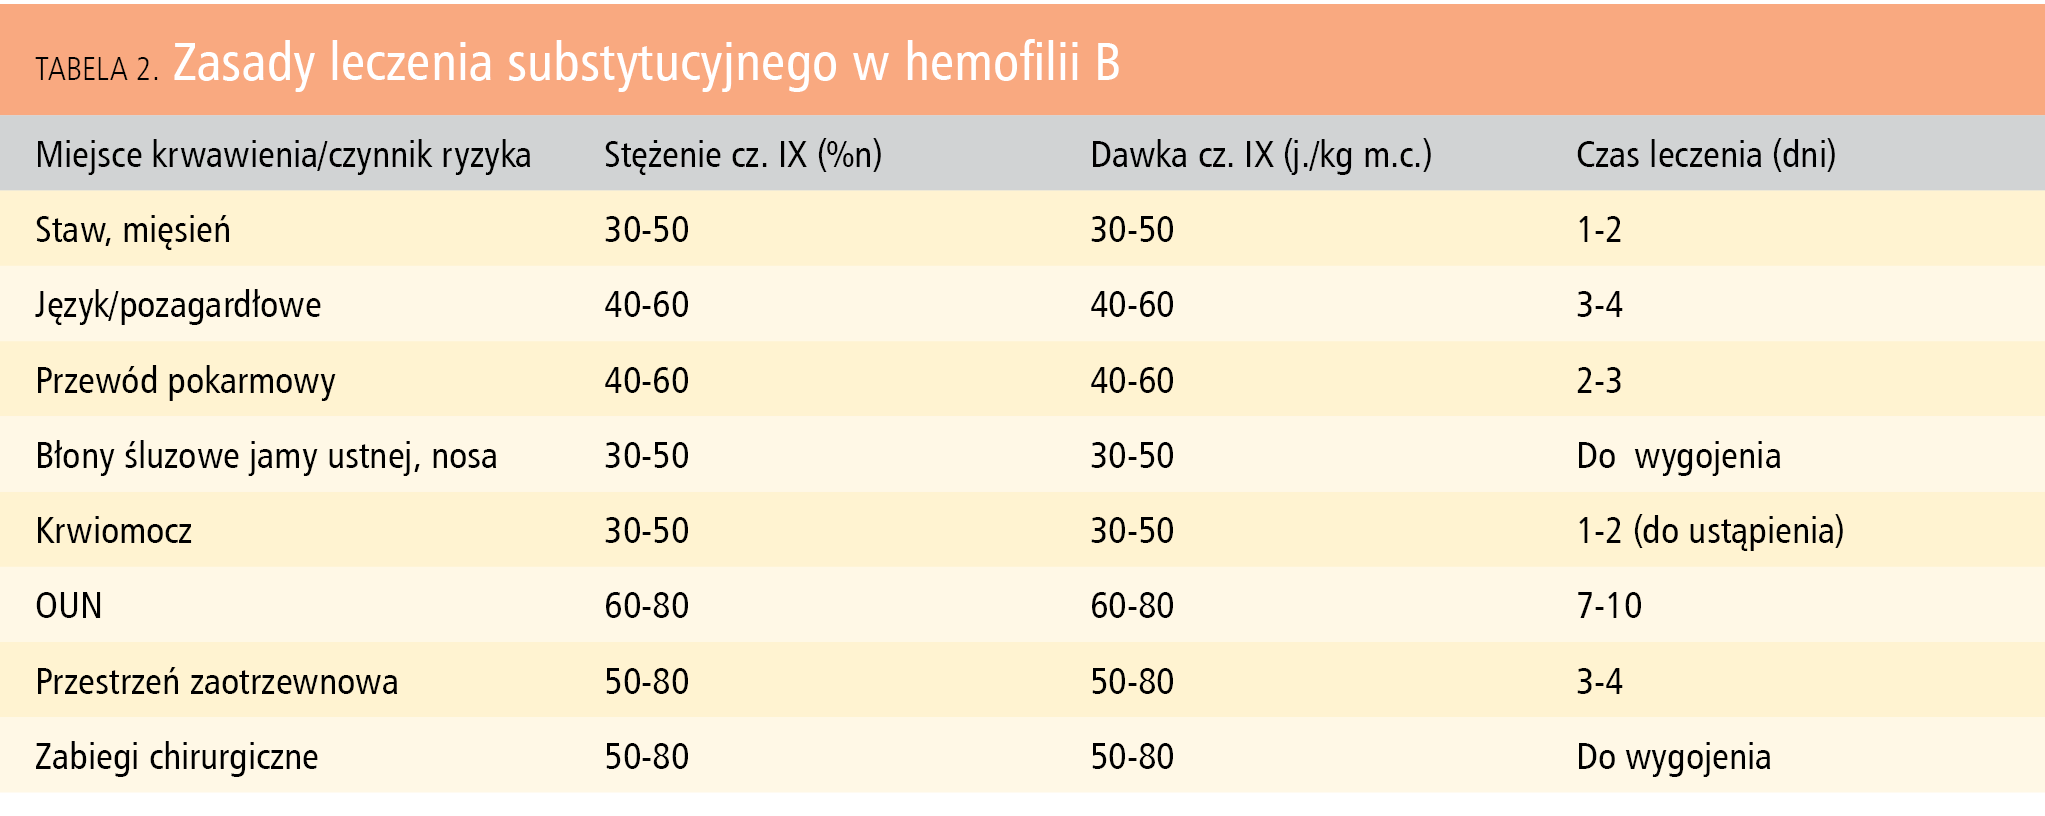
Tabela 2. Zasady leczenia substytucyjnego w hemofilii B
W leczeniu hemofilii B obowiązują te same zasady co w hemofilii A. W ciężkiej postaci choroby stosuje się profilaktycznie cz. IX w celu ochrony przed artropatią hemofilową, zwłaszcza u dzieci. Koncentrat cz. IX podaje się 2 razy w tygodniu w dawce 25-40 j./kg m.c., zaczynając podobnie jak w hemofilii A, raz w tygodniu.
Prawidłowe stężenie cz. IX w osoczu ludzkim wynosi 50-150% n. Dożylne podanie 1 jednostki międzynarodowej cz. IX/kg masy ciała powoduje wzrost aktywności tego czynnika w osoczu o około 1% n. Do obliczania dawki cz. IX stosuje się następujący wzór:
Dawka cz. IX (j.m.) = pożądany wzrost aktywności cz. IX w osoczu (%) × masa ciała (kg)
Okres półtrwania cz. IX jest dłuższy niż cz. VIII i wynosi 12-24 h, wobec czego powtarzamy wstrzyknięcia koncentratu cz. IX co 12-24 h, w razie potrzeby stosując większe dawki (tab.2).
Koncentrat cz. IX produkowany jest w fiolkach po 500, 600, 1000 i 1200 j.m.
Ośrodki kompleksowego leczenia hemofilii
Hemofilia występuje z częstością 1 na 12 300 chorych. 11 W Polsce jest około 2000 zarejestrowanych chorych na hemofilię A i ponad 300 chorych na hemofilię B, wśród nich około 60% stanowią pacjenci z ciężką postacią choroby. 11 Przy stosunkowo niewielkiej liczbie chorych wiedza na temat hemofilii wśród lekarzy, nawet hematologów, nie jest wystarczająca, aby zapewnić nowoczesne leczenie. Wobec tego zalecane jest tworzenie ośrodków leczenia hemofilii, w których pracowałby zespół specjalistów zajmujących się chorymi dostępny przez całą dobę. 12 Ośrodek kompleksowego leczenia hemofilii zapewnia:
1. Diagnostykę laboratoryjną przez 24 h
2. Nowoczesne leczenie skaz krwotocznych
3. Diagnostykę i poradnictwo genetyczne
4. Fizjoterapię
5. Diagnostykę i leczenie wirusowego zapalenia wątroby, HIV i innych zakażeń
6. Porady psychologiczne
7. Szkolenia personelu medycznego, chorych i ich rodzin
8. Możliwość wykonania wszystkich zabiegów operacyjnych
9. Leczenie stomatologiczne
Inhibitory czynnika VIII
U 15-30% chorych na hemofilię A pojawiają się inhibitory cz. VIII jako reakcja na leczenie koncentratami cz. VIII. 13 Mają one charakter przeciwciał w klasie IgG4 i IgG1. Czynnikami predysponującymi do wytworzenia inhibitorów są:
1. Ciężka postać hemofilii
2. Liczba dni leczenia <20
3. Duże zmiany w genie cz. VIII w postaci dużych delecji, inwersji i mutacji nonsensownych
4. Występowanie inhibitorów w rodzinie
Wobec tego inhibitorów cz. VIII można się spodziewać przede wszystkim u małych dzieci i u nich planowo i regularnie należy wykonywać badania wykrywające przeciwciała, nie rzadziej niż co 10 dni leczenia. Za dzień leczenia uważamy każdy dzień, w którym chory otrzymał czynnik krzepnięcia, niezależnie od liczby podanych dawek.
Obecność inhibitora nie powoduje zwiększenia częstości ani obfitości krwawień, natomiast leczenie substytucyjne dotychczas stosowane nie jest skuteczne. Wśród chorych, którzy wytworzyli inhibitor, wyróżniamy:
1. Dobrze odpowiadających na bodziec antygenowy, u których stężenie inhibitora wynosi >5 jednostek Bethesda/ml (j.B/ml) i po podaniu cz. VIII następuje u nich wzrost stężenia inhibitora
2. Słabo odpowiadających na bodziec antygenowy, u których inhibitor występuje w stężeniu nie większym niż 5 j.B/ml
3. Chorych z przejściowym inhibitorem, o małym stężeniu, niewymagających zmiany leczenia, u których inhibitor samoistnie zanika w ciągu 6 miesięcy.
Leczenie krwawień u chorych z inhibitorami cz. VIII
Chorzy słabo odpowiadający na bodziec antygenowy mogą być skutecznie leczeni większymi niż dotychczas dawkami cz. VIII, jednak okres półtrwania cz. VIII jest znacznie skrócony. Większość chorych w tej grupie i wszyscy dobrze odpowiadający na bodziec antygenowy nie reagują jednak na koncentraty cz. VIII. W leczeniu krwawień u tych chorych stosujemy tzw. leczenie „omijające”, czyli zamiast cz. VIII podajemy preparaty, które w inny sposób zapewniają krzepnięcie krwi. 14 Obecnie są dwa takie preparaty „omijające”:
1. Aktywowany koncentrat zespołu protrombiny (activated prothrombin complex concentrate, aPCC)
2. Aktywowany rekombinowany czynnik VII (rVIIa).
Preparat aPCC stosowany jest w dawkach 50-100 j./kg m.c., zwykle 80 j./kg co 8-24 h w razie potrzeby. Zaleca się nieprzekraczanie dobowej dawki 200 j./kg m.c., ze względu na możliwość wystąpienia zmian zakrzepowych. Zwykle 1-2 dawki wystarczają do zatrzymania krwawienia. 15, 16
Preparat rVIIa zalecany jest w dawkach 90-120 µg/kg m.c. w 2 lub 3 dawkach podanych w odstępach 2 h. Można również podać jedną większą dawkę, 270 µg/kg m.c. W razie większego krwawienia lub zabiegu operacyjnego preparat podaje się przez kilka do kilkunastu dni, początkowo co 2, następnie co 3, 4 i 6 h. 17, 18, 19
Skuteczność leczenia preparatami „omijającymi” oceniana jest na 80-90%, a więc mniejsza niż cz. VIII. U tych chorych częściej występują krwawienia do stawów i bardziej zaawansowane zmiany stawowe. Chorzy opuszczają też więcej dni w szkole, mają większe problemy w życiu codziennym. Dlatego podejmuje się działania zmierzające do eliminacji inhibitora.
Program wywoływania tolerancji immunologicznej
Zarówno u chorych dobrze odpowiadających na bodziec antygenowy, jak i u słabo odpowiadających, którzy nie mogą być skutecznie leczeni cz. VIII, oprócz leczenia krwawień stosuje się działania zmierzające do wywołania tolerancji immunologicznej (immune tolerance induction, ITI). Celem uzyskania ITI jest:
1. Pełna eliminacja inhibitora cz. VIII
2. Prawidłowe odzyskanie i okres półtrwania cz. VIII
Metody ITI są różne. 20, 21, 22 Zasadą jest regularne, długoterminowe podawanie cz. VIII w stałej dawce. Według metody Brackmanna z Bonn cz. VIII stosowano w dawce 100 j./kg m.c. co 12 h z profilaktycznym podawaniem aPCC w dawce 100 j./kg m.c. 20 W późniejszych modyfikacjach nawet zwiększono dawki cz. VIII, ograniczając podawanie profilaktyczne aPCC do dzieci z krwawieniami w dawce 50 j./kg co 24 h. 22 Stosuje się również dawki 25-50 j./kg m.c. co 12 h czy nawet 25-50 j. 3 razy co drugi dzień. 21, 22, 23 W naszej klinice najczęściej podajemy cz. VIII w dawce 100 j./kg m.c. co 24 h. Skuteczność ITI wynosi 70-80%. Czas uzyskania ITI wynosi zwykle około kilkunastu miesięcy.
ITI uważamy za skuteczną, gdy uzyskamy:
1. Stężenie inhibitora <0,6 j.B/ml
2. Zwiększenie stężenia cz. VIII >66% w stosunku do oczekiwanego
3. Okres półtrwania cz. VIII >6 h
Za nieskuteczną uznamy ITI, gdy:
1. Stężenie inhibitora nie zmniejsza się nawet o 20% w kolejnych badaniach w ciągu 6 miesięcy, po pierwszych 3 miesiącach (początkowo odpowiedź anamnestyczna)
2. Brakuje skuteczności całkowitej lub częściowej w ciągu 33 miesięcy
Odpowiedź na ITI może być częściowa, kiedy stężenie inhibitora cz. VIII jest mniejsze niż 5 j.B/ml, nie zwiększa stężenia mimo leczenia cz. VIII i leczenie cz. VIII jest skuteczne klinicznie.
Inhibitory czynnika IX
Inhibitory u chorych na hemofilię B występują znacznie rzadziej niż u chorych na hemofilię A. Dotyczą 1-4% chorych. Ma to związek z mutacjami w genie cz. IX, które są przyczyną hemofilii B, a które w większości przypadków są mutacjami punktowymi chybionymi. 24 Mutacje takie w genie cz. VIII również rzadziej powodują wytworzenie inhibitora, ale w hemofilii A nie są często spotykane.
U części chorych na hemofilię B pojawienie się inhibitora cz. IX może powodować reakcje alergiczne o różnym przebiegu, nawet w postaci wstrząsu anafilaktycznego. U tych chorych reakcje takie mogą nawet poprzedzać wykrycie inhibitora. 25
W leczeniu krwawień u chorych na hemofilię B z inhibitorem stosuje się takie same leki i w tych samych dawkach co w hemofilii A. Wyjątek stanowią chorzy, u których reakcje alergiczne wystąpiły po aPCC zawierającym również cz. IX. W takich sytuacjach, zwłaszcza jeśli obserwowano wstrząs anafilaktyczny, krwawienia można leczyć wyłącznie rVIIa.
Wskazania do ITI nie są już takie oczywiste, zwłaszcza że skuteczność jej jest znacznie mniejsza niż w hemofilii A. Ponadto przebieg ITI może być powikłany zespołem nerczycowym, opornym na leczenie, w 8-9 miesiącu od rozpoczęcia procedury. 26 Zaleca się bardzo ostrożne rozpoczynanie ITI małymi dawkami cz. IX, często z poprzedzającym odczulaniem immunologicznym u chorych, u których występowały reakcje alergiczne na cz. IX. 25
Ze względu na możliwość wystąpienia wstrząsu anafilaktycznego towarzyszącego pojawieniu się inhibitora zaleca się wykonywanie pierwszych 20 podań koncentratu cz. IX w warunkach szpitalnych z możliwością resuscytacji. 27
W ostatnich latach podkreśla się możliwość działania stymulującego na układ immunologiczny takich czynników, jak zakażenia, szczepienia, zabiegi operacyjne, duże dawki cz. VIII lub IX, urazy, co mogłoby zwiększyć zagrożenie pojawieniem się inhibitorów u chorych na hemofilię. Zaleca się wobec tego, w miarę możliwości, unikanie tych „niebezpiecznych” czynników w początkowym okresie leczenia koncentratami cz. VIII lub IX, np. rezygnację ze szczepienia dziecka w dniu podawania koncentratu cz. VIII. Ponadto sugeruje się ochronną rolę wczesnego rozpoczęcia regularnego, profilaktycznego podawania cz. VIII w małych dawkach (25 j./kg m.c. raz w tygodniu), zwłaszcza u chorych na hemofilię obarczonych dużym ryzykiem wytworzenia inhibitora uwarunkowanym dużymi zmianami w genie cz. VIII. 9
Do zapamiętania
• U małego dziecka, które łatwo się siniaczy, powinno się wykonać podstawowe badania krzepnięcia krwi.
• Jedynym sposobem uniknięcia artropatii hemofilowej jest rozpoczęcie stałej profilaktyki krwawień przed pojawieniem się zmian w stawach u dziecka z ciężką postacią hemofilii.
• W razie wystąpienia krwawienia u dziecka z hemofilią konieczne jest jak najszybsze wstrzyknięcie odpowiedniego koncentratu czynnika krzepnięcia.
• Inhibitory czynnika VIII lub IX pojawiają się w następstwie leczenia chorego na hemofilię koncentratami odpowiedniego czynnika krzepnięcia.
• Każdy chory na hemofilię powinien mieć przy sobie dokument z podstawowymi danymi na temat choroby.
• Wywołanie tolerancji immunologicznej jest jedynym sposobem eliminacji inhibitora czynnika VIII lub IX u chorego na hemofilię.
• Standardem leczenia ciężkiej postaci hemofilii jest leczenie domowe.
• Celem leczenia dziecka chorego na hemofilię jest zapewnienie prawidłowego rozwoju przez umożliwienie pełnego uczestniczenia w życiu rodziny i grupy rówieśniczej.
Następny artykuł:
Choroba von Willebranda u dzieci i młodzieży: diagnostyka i leczenie
 Dodaj do ulubionych
