Moja „przygoda” z wrodzoną łamliwością kości rozpoczęła się ponad ćwierć wieku temu, kiedy jako młoda lekarka, tuż po uzyskaniu specjalizacji z pediatrii, rozpoczęłam pracę na oddziale rehabilitacji Centrum Zdrowia Dziecka. Moje wyobrażenia o tym schorzeniu były wręcz symboliczne – w czasie, gdy studiowałam, Sillence jeszcze nie ogłosił światu podziału tego schorzenia na poszczególne typy, a wiedza książkowa ograniczała się do kilku zdań. Nie byłam więc świadoma, z czym przyjdzie
mi się zmierzyć. Poszukiwania informacji o tej chorobie były jak droga przez mękę, a młodsi koledzy nie mają wyobrażenia o tym, z jakim trudem w tamtych siermiężnych latach zdobywało się informacje medyczne. Dziś stukamy w klawiaturę, siedząc w domu, w pracy, w parku na ławeczce, jadąc autobusem do pracy i cała wiedza pcha się do nas z każdego zakątka świata. Najwięcej jednak doświadczenia zdobyłam dzięki codziennej pracy przy rehabilitacji dzieci z tym schorzeniem. Specjalizacja z rehabilitacji medycznej to nie tylko wiedza ściśle lekarska. Poza merytorycznymi informacjami o istocie tego schorzenia (a także każdego, z którym specjalista z zakresu rehabilitacji ma na co dzień do czynienia) jest to ścisła współpraca z fizjoterapeutą, który jest kreatorem sukcesu terapeutycznego. Bez dobrego terapeuty lekarz nie może oczekiwać dobrych, znaczących efektów, bo wszystkie znane i dostępne metody leczenia muszą być nierozerwalnie skoordynowane z mądrą, czyli nowoczesną, wiedzą z zakresu fizjoterapii. Miałam szczęście współpracować z terapeutami rozumiejącymi zagadnienie i w miarę, jak poszerzała się wiedza medyczna w tej dziedzinie, oni też modyfikowali swoje umiejętności. To właśnie praca w Klinice Rehabilitacji uświadomiła mi, że kolejną moją specjalizacją będzie rehabilitacja medyczna. Przerwałam rozpoczęty II stopień z zakresu pediatrii i od ponad 20 lat moją codziennością jest rehabilitacja.
Rozwój wiedzy medycznej, postęp w technikach operacyjnych zmienił oblicze tej ciężkiej choroby, jaką jest wrodzona łamliwość kości. Ale, jak mówi łacińska sentencja, durante causa, durant effectus (dopóki działa przyczyna, trwa i skutek), a osteogenesis imperfecta to choroba uwarunkowana genetycznie, sporo wody w Wiśle upłynie, zanim będziemy mogli takie genetyczne wybryki leczyć naprawdę, a nie tylko próbować coraz skuteczniej oszukiwać biologię.
Wstęp
Wrodzona łamliwość kości (osteogenesis imperfecta, OI) jest rzadkim schorzeniem tkanki łącznej uwarunkowanym genetycznie, o niezwykle dużym zróżnicowaniu ekspresji objawów klinicznych, heterozygotycznym pod względem dziedziczenia. 1, 2, 3 Wspólne dla wszystkich postaci jest zaburzenie budowy kolagenu typu I, będącego głównym białkiem strukturalnym wchodzącym w skład macierzy kostnej, ścian naczyń krwionośnych, skóry i ścięgien. 4 Zanim kolagen osiągnie ostateczną formę, poddawany jest wieloetapowej obróbce zarówno wewnątrz-, jak i zewnątrzkomórkowej. 5, 6, 7, 8, 9 Łańcuch kolagenu składa się z trzech łańcuchów polipeptydowych połączonych i splecionych w jeden warkocz. Dwa z nich, tzw. łańcuchy α1, są identycznej budowy, a trzeci łańcuch α2 różni się składem aminokwasów. Istotną cechą kolagenu jest powtarzająca się sekwencja aminokwasów o wzorze X-Y-Z, gdzie na miejscu Y i Z jest prolina lub hydroksyprolina, a na miejscu X glicyna. 10, 11, 12 Zamiana glicyny na inny aminokwas skutkuje określonym obrazem fenotypowym. 10 Najczęściej wykrywane są zamiany glicyny na serynę lub tryptofan. 4, 12 Defekty kolagenu wynikają z błędów na różnych etapach jego powstawania i w większości są rezultatem mutacji genów strukturalnych lub genów regulujących sekwencje aminokwasów w łańcuchach białkowych. 5, 13, 14
Historia
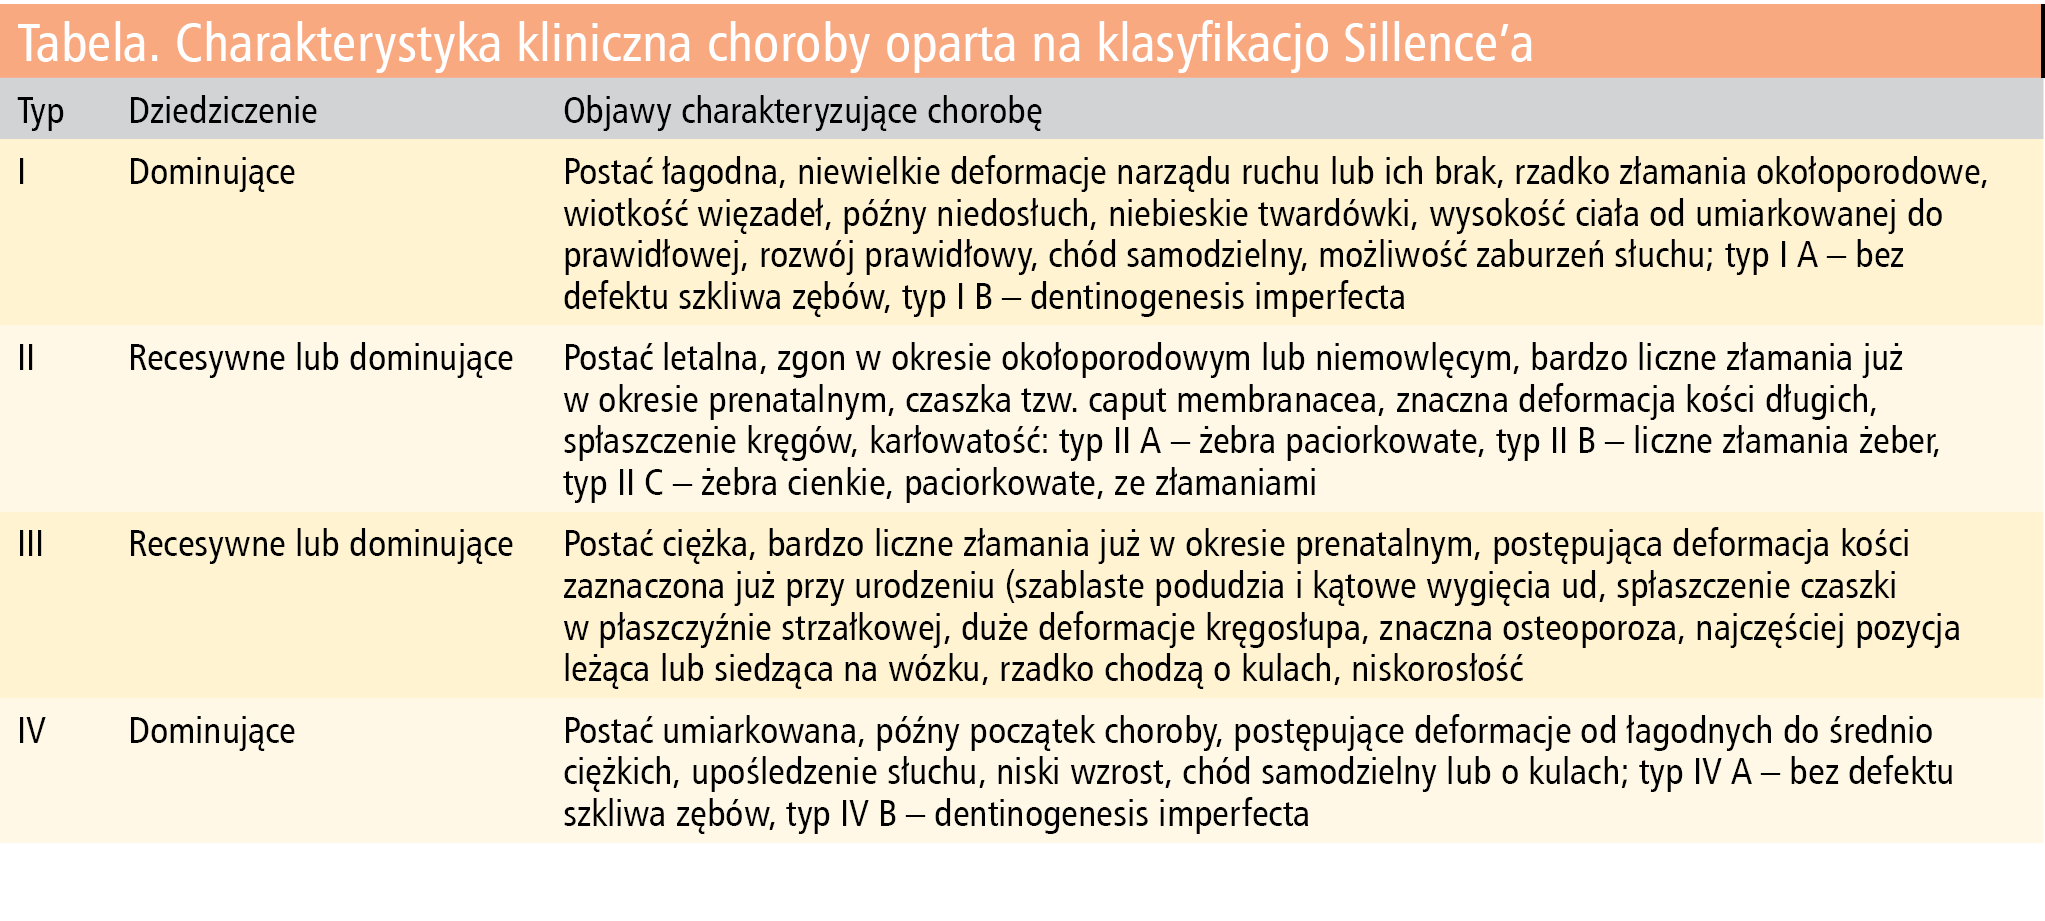
Tabela. Charakterystyka kliniczna choroby oparta na klasyfikacjo Sillence’a
Wrodzona łamliwość kości występowała już w starożytności, o czym świadczą znaleziska archeologiczne. W British Museum znajdują się szczątki osoby z wrodzoną łamliwością kości, które datują się na 1000 r. p.n.e. 15 Od ponad 200 lat opisywano to schorzenie pod różnymi nazwami. Jako pierwszy chorobę opisał Nicolas Malebrache w 1678 r., a Szwed Jakub Ekman użył określenia osteomalacja congenita. W 1826 r. Sartorius użył nazwy rachitis congenita, a Lobstein w 1833 r. opisał ją jako osteopsathyrosis idiopatica. Obecnie stosowaną nazwę osteogenesis imperfecta jako pierwszy podał Holender Vrolik w 1849 r. 16 W 1906 r. Loosem zaproponował podział wrodzonej łamliwości kości na dwie grupy: postać ciężką, zwaną inaczej chorobą Vrolika, oraz postać późną, zwaną chorobą Lobsteina. Seedorf w 1949 r. wyróżnił dwa podtypy OI – osteogenesis tarda gratis, jeśli choroba ujawnia się w pierwszym roku życia, oraz osteogenesis tarda levis, jeśli do pierwszych złamań dochodzi w dzieciństwie lub później. 16, 17, 18 Stopień nasilenia zmian w narządzie ruchu i tkankach zawierających kolagen oraz typ dziedziczenia stanowił podstawę do przyjęcia podziału OI, zgodnie z wytycznymi ustalonymi w 1986 r. na Międzynarodowym Kongresie Genetyki Człowieka, na 4 główne typy z podtypami wg Sillence’a (tabela). 19, 20, 21 Przedstawiona klasyfikacja OI przyjmowała jako kryterium podziału sposób dziedziczenia, obraz radiologiczny, częstość występowania oraz różnice w obrazie klinicznym. 7, 13, 22 W 2004 r. w czasopiśmie Lancet opublikowano wyniki seminarium dotyczącego OI, w których rozbudowano dotychczasową klasyfikację, wyodrębniając typy I-VII, 23, 24, 25 a w 2007 r. zaproponowano, aby dodać typ VIII. 26
Diagnostyka kliniczna
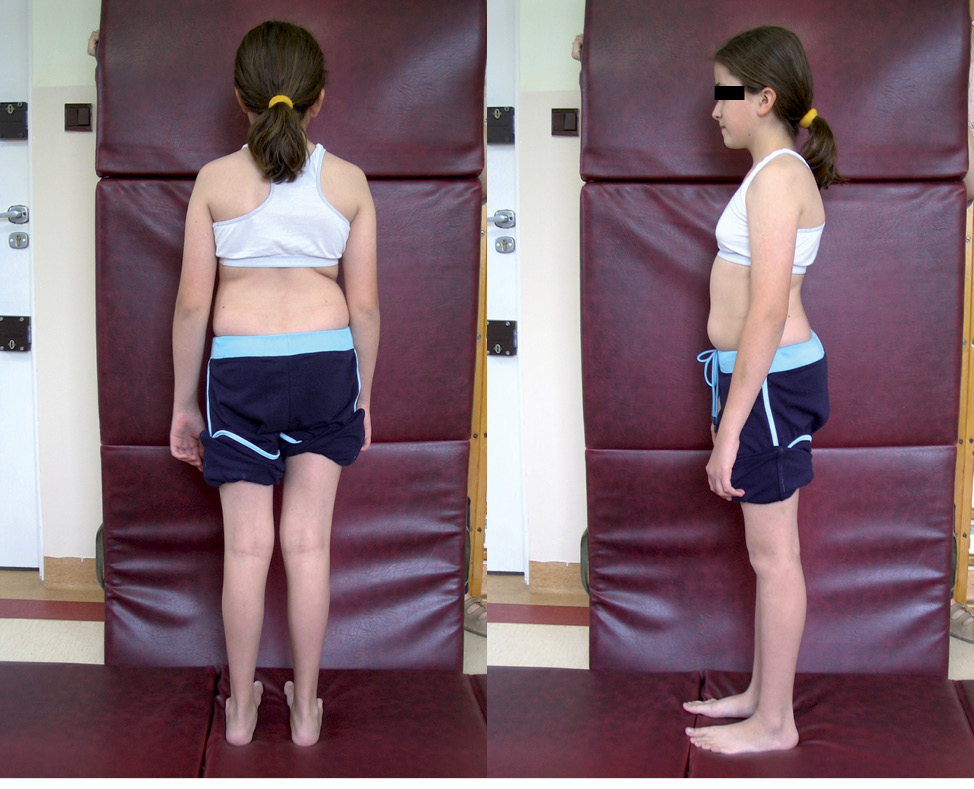
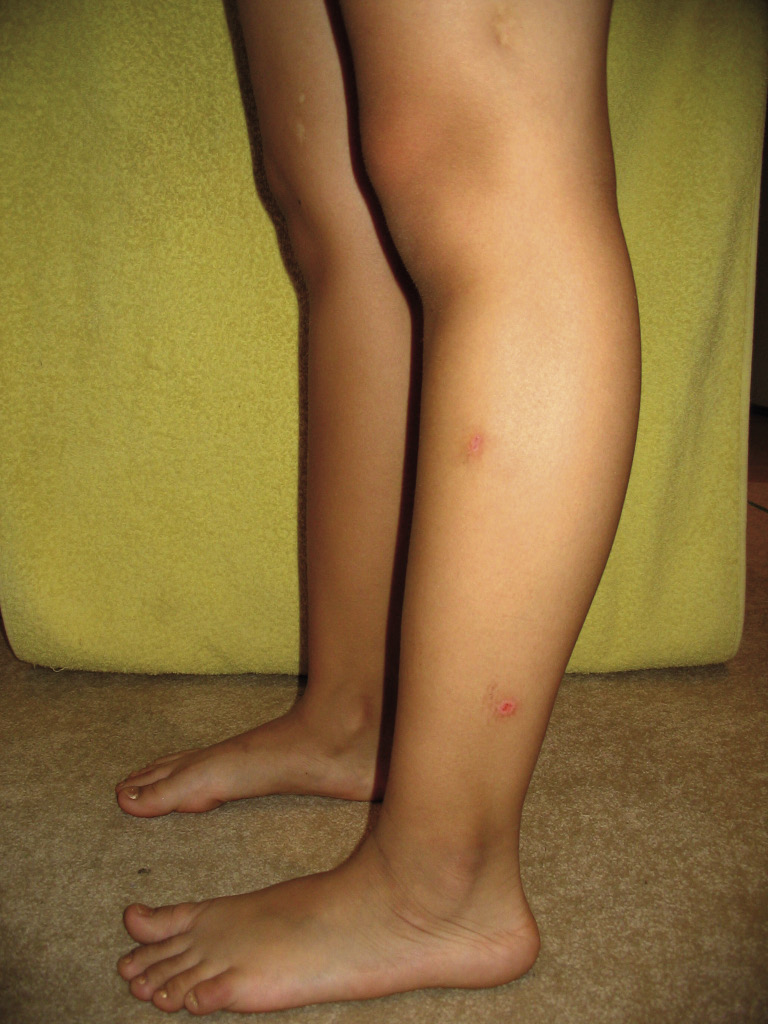
Rycina 1. Dziewczynka z typem I OI.
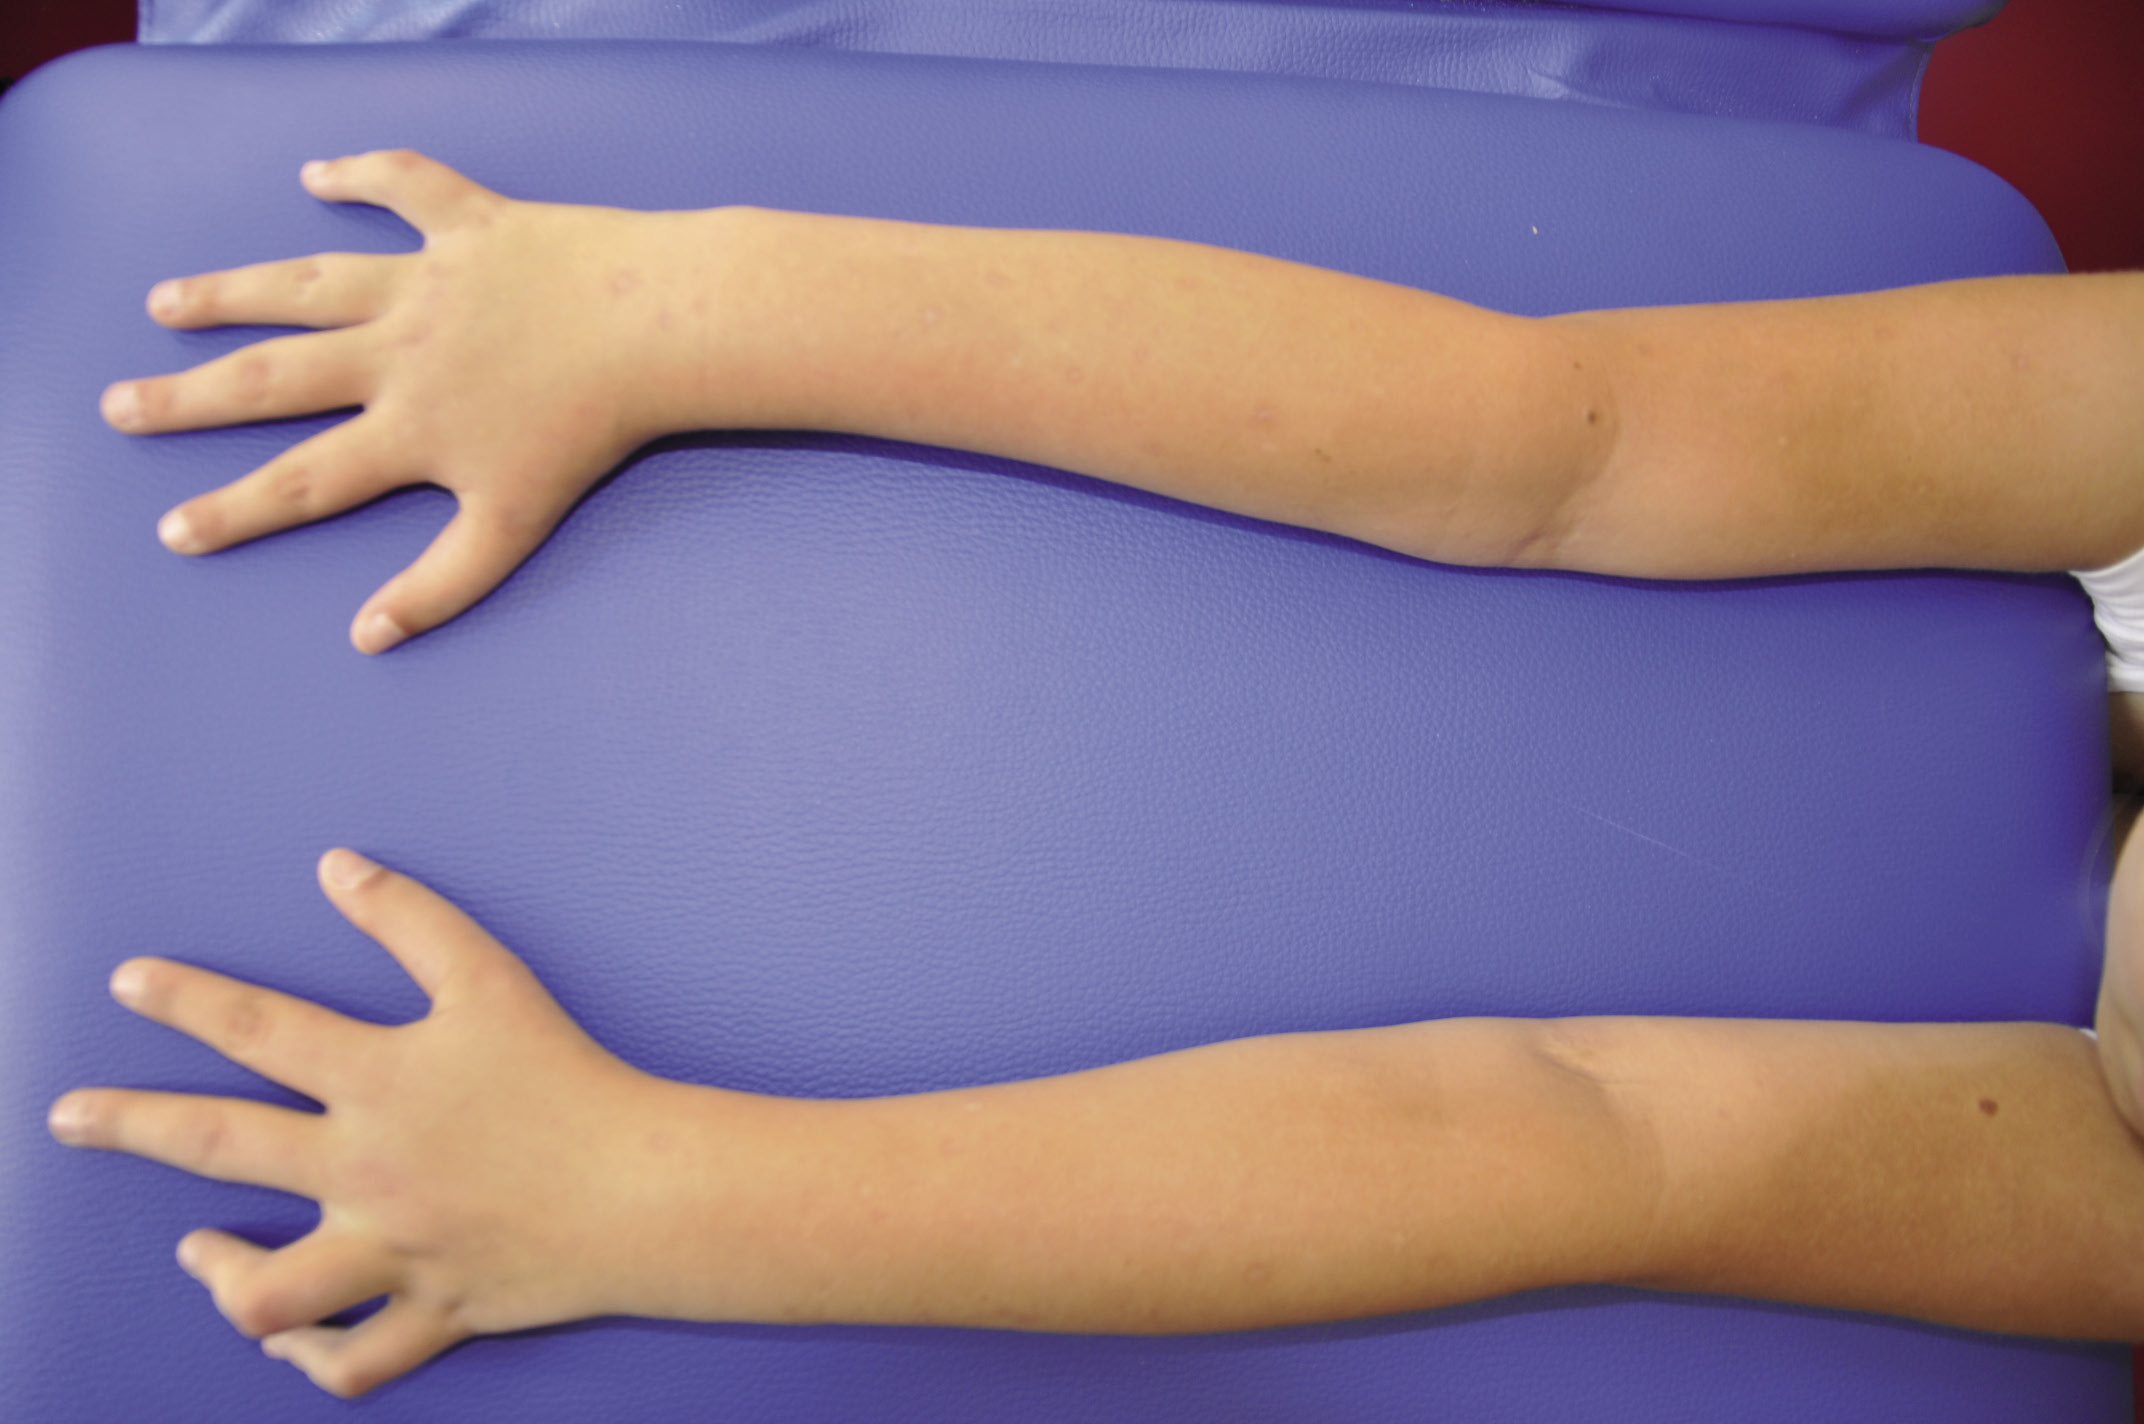
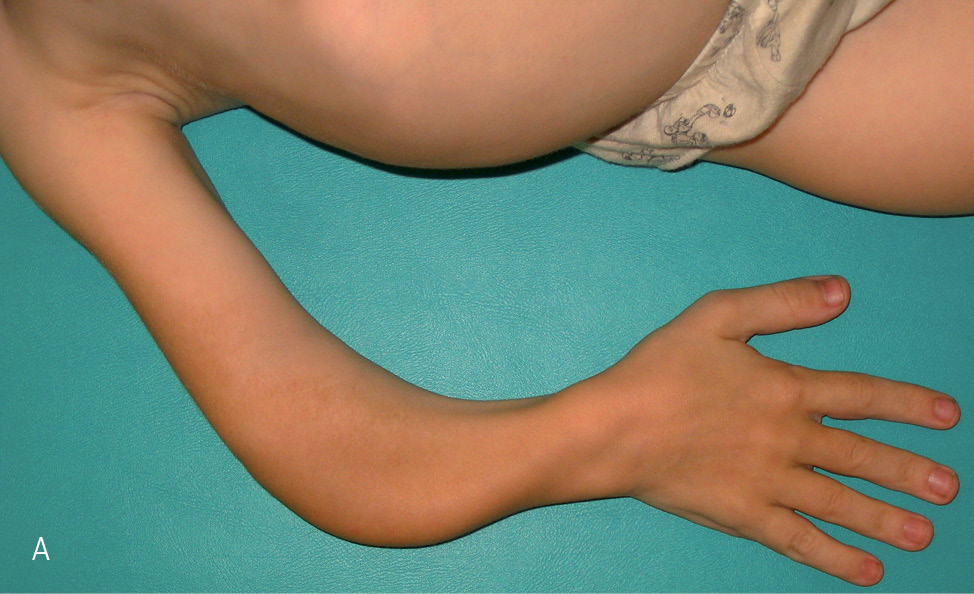
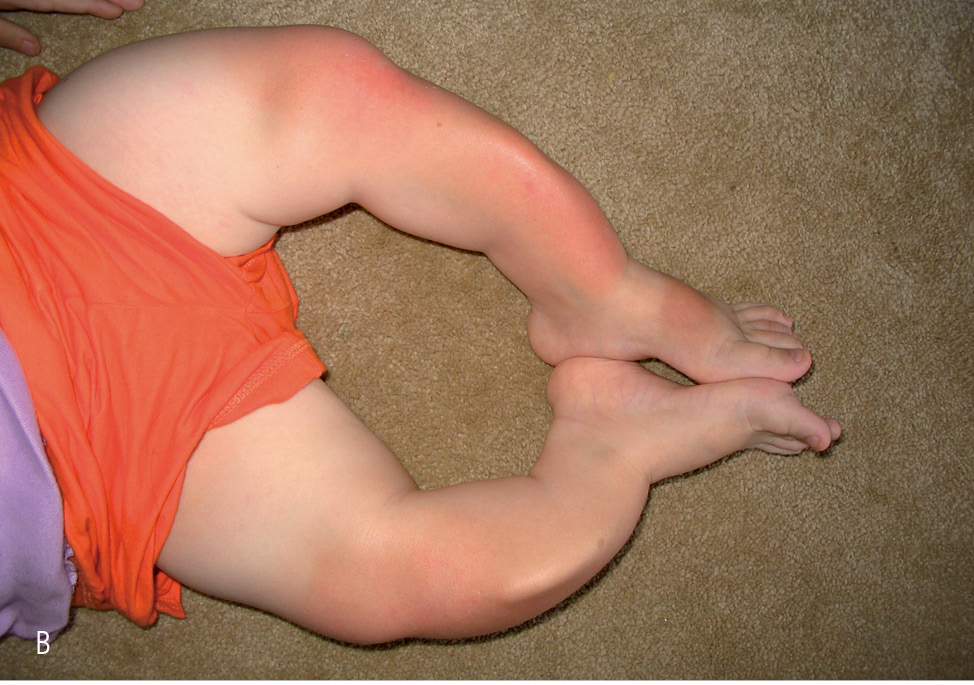
Rycina 2. Typ I A – deformacje kończyn górnych, charakterystyczne przeprosty w stawach kolanowych, nieznaczna koślawość w stawach kolanowych oraz stopy płasko-koślawe.
Rycina 2. Typ I A – deformacje kończyn górnych, charakterystyczne przeprosty w stawach kolanowych, nieznaczna koślawość w stawach kolanowych oraz stopy płasko-koślawe.
W ciężkich postaciach schorzenia dokładne badanie przedmiotowe i prawidłowo przeprowadzony wywiad powinny nasunąć nawet początkującemu klinicyście rozpoznanie typu strassen diagnose (bez wykonania dodatkowej diagnostyki). W typach o łagodniejszym przebiegu konieczne jest wykonanie badań radiologicznych, densytometrycznych oraz gospodarki wapniowo-fosforanowej (Ca-P).
Typ I wrodzonej łamliwości kości
Typ I (ryc. 1 i 2) z podtypami I A i I B jest najłagodniejszą i najczęściej spotykaną postacią tej choroby. Według różnych autorów szacuje się, że choroba występuje z częstością 1:15000-1:20000 urodzeń. 13 Dzieci z tym typem charakteryzują się uogólnioną dystonią mięśniową. Poruszają się samodzielnie po różnym terenie. Ich wzrost nie odbiega znacząco od normy rówieśniczej dzieci zdrowych. 27 Deformacje układu kostnego są zwykle niewielkie i dotyczą najczęściej jednego z odcinków kości długich. Wśród 75% chorych stwierdza się nadmierną ruchomość stawów z tendencją do podwichnięć i zwichnięć. Chorzy z typem I A mają nieznaczny niedobór wzrostu, który ujawnia się dopiero w kilka lat po urodzeniu. Chorych z typem I B charakteryzuje niskorosłość i większa tendencja do złamań po urodzeniu.
Typ II wrodzonej łamliwości kości
Typ II jest najcięższą, letalną postacią choroby. Rozpoznawany jest z częstością 1:60000 urodzeń 8, 28 i częściej dotyczy dziewczynek. Około połowa dzieci rodzi się martwa, a w ciągu pierwszej doby z powodu niewydolności krążeniowo-oddechowej lub krwotoku wewnątrzczaszkowego umiera ok. 60% dzieci. Przeżycie ponad 1 roku należy do rzadkości. Dzieci z tym typem są zwykle urodzone przedwcześnie, z niedoborem długości i masy urodzeniowej. Rodzą się z licznymi złamaniami i deformacjami powstającymi wewnątrzłonowo. Ten typ choroby dziedziczony jest autosomalnie recesywnie i w większości przypadków jest wynikiem nowej mutacji.
Typ III wrodzonej łamliwości kości
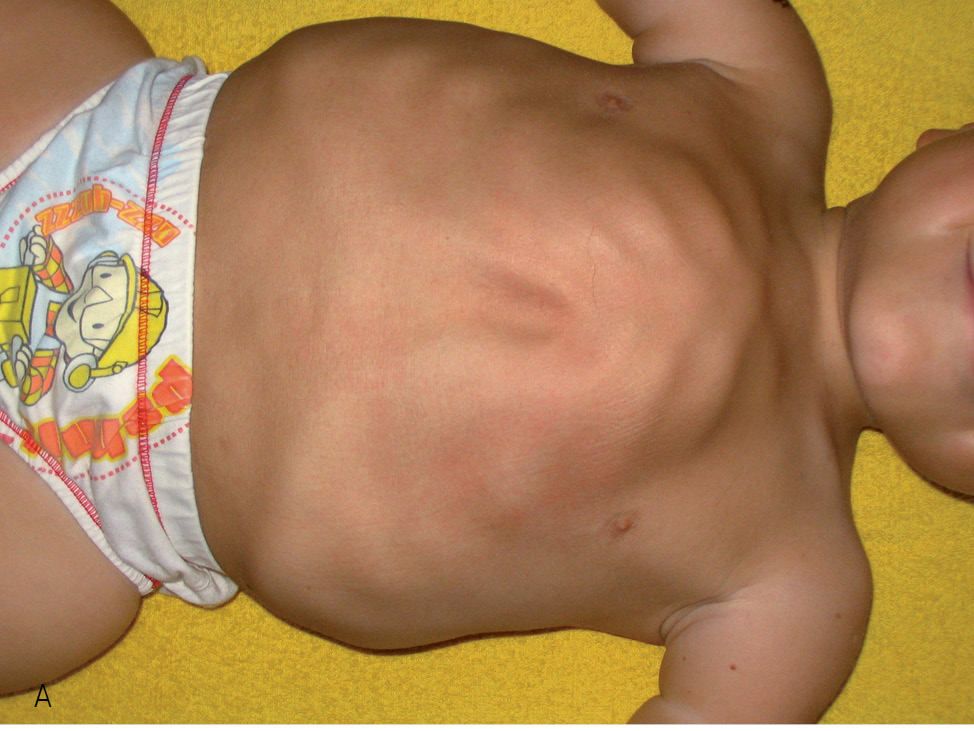
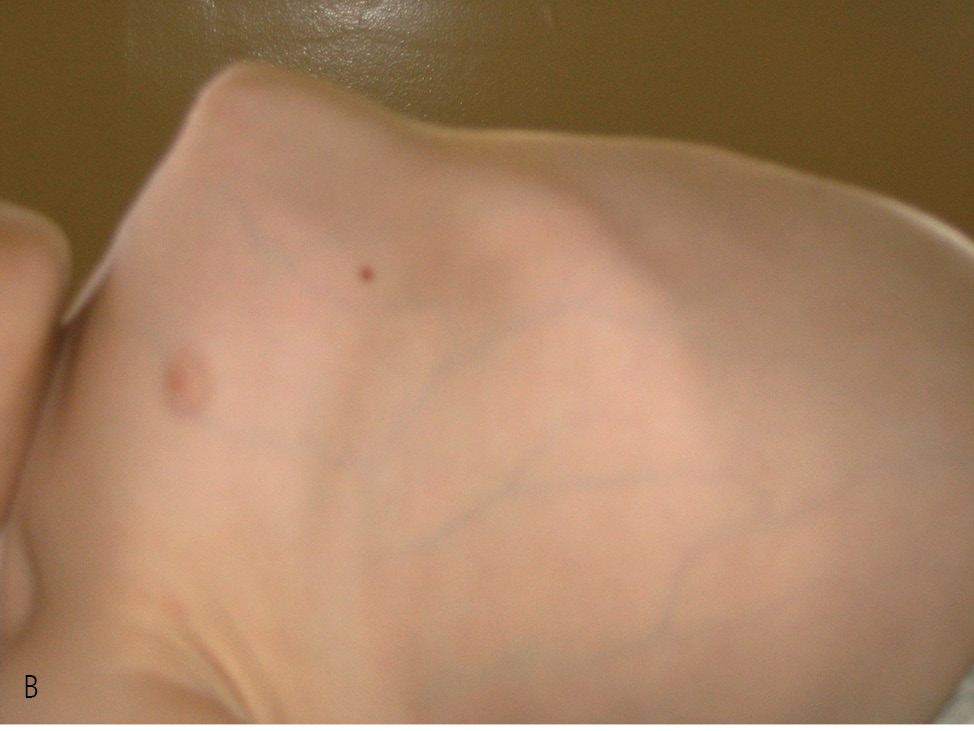
Rycina 3. Typowe deformacje klatki piersiowej i żeber u dzieci z typem III OI.
Rycina 3. Typowe deformacje klatki piersiowej i żeber u dzieci z typem III OI.
Rycina 5. Objawy hipermobilności stawowej u chorych z typem III OI.
Rycina 6. Deformacja miednicy i kręgosłupa II/III° u dziewczynki z III typem OI.
Typ III(ryc. 3-6) nazywany jest odmianą postępująco-deformującą, która prowadzi do ciężkiej niepełnosprawności chorego, występuje z częstością 1:68000 żywych urodzeń. W 25% przypadków dziedziczenie jest autosamalnie recesywne, w 75% występuje jako cecha autosomalnie dominująca. U ok. 50% noworodków stwierdza się złamania przy urodzeniu oraz utrwalone deformacje kostne spowodowane złamaniami wewnątrzłonowymi. Długość urodzeniowa i masa ciała są prawidłowe. 15, 27 Liczne złamania prenatalne i postnatalne kości długich prowadzą do nasilających się z upływem czasu dużych deformacji, a sumujące się mikrozłamania trzonów – do kifoskoliozy. Często występuje niskorosłość oraz krótki tułów. U chorych dzieci występują deformacje żeber i duże zniekształcenia klatki piersiowej w postaci klatki kurzej lub beczkowatej (ryc. 3). Około 30% chorych nie chodzi samodzielnie, a ok. 60% porusza się jedynie na krótkich dystansach w małych przestrzeniach zamkniętych, 27 większość prowadzi jednak siedzący tryb życia. Największa śmiertelność w okresie niemowlęcym spowodowana jest powikłaniami po złamaniach, nadciśnieniem płucnym lub niewydolnością krążeniowo-oddechową.
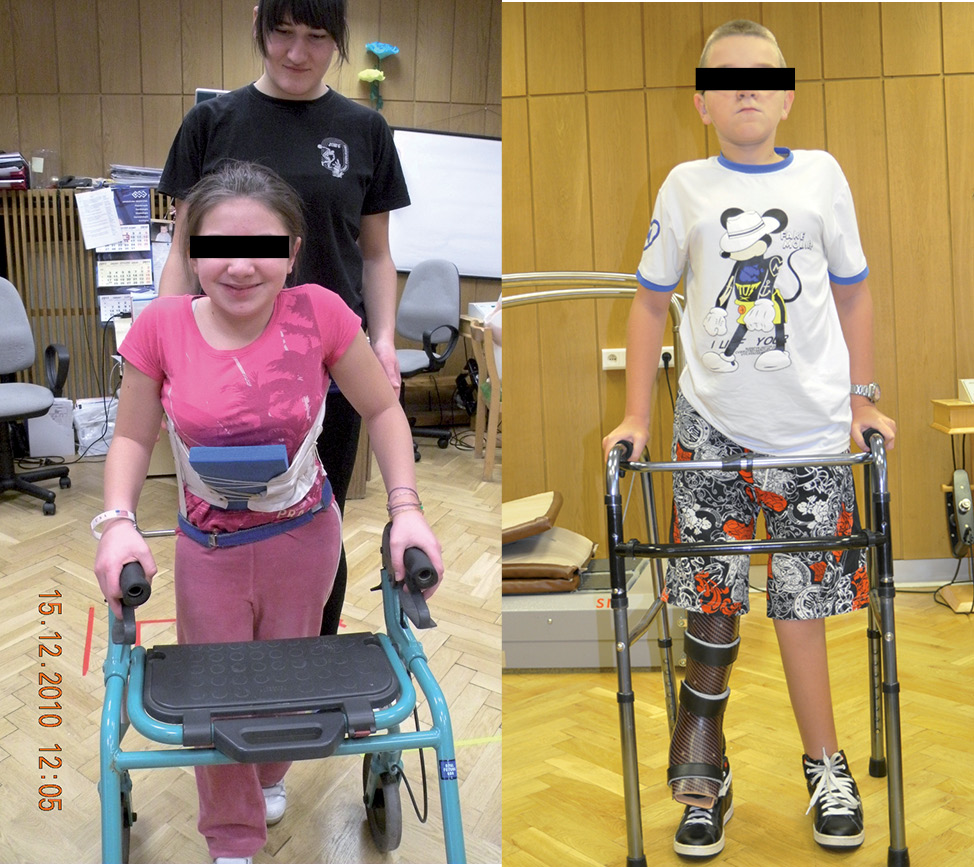
Rycina 7. Dzieci z IV typem OI podczas nauki chodzenia.
Typ IV wrodzonej łamliwości kości
Typ IV (ryc. 7) cechuje duża zmienność obrazu klinicznego. Ta postać choroby występuje z częstością 1:70000 urodzeń. Dziedziczenie w tym typie choroby jest autosomalnie dominujące. U 25% chorych złamania występują już przy urodzeniu. Częstość złamań jest większa w dzieciństwie i maleje po okresie dojrzewania. 15 Zwykle chorzy osiągają średni wzrost. Zniekształcenia narządu ruchu występują w stopniach od łagodnych do umiarkowanych. 27 Ostatnie badania 23 wyodrębniają z tego typu podgrupę chorych z tzw. nadplastycznością kości piętowej (hyperplastic callus), która pojawia się po złamaniach lub operacjach w postaci obrzęku lub nadwrażliwości. Chorzy z tą cechą kości piętowej mogą stanowić odrębną grupę, tworząc kolejny typ V OI.
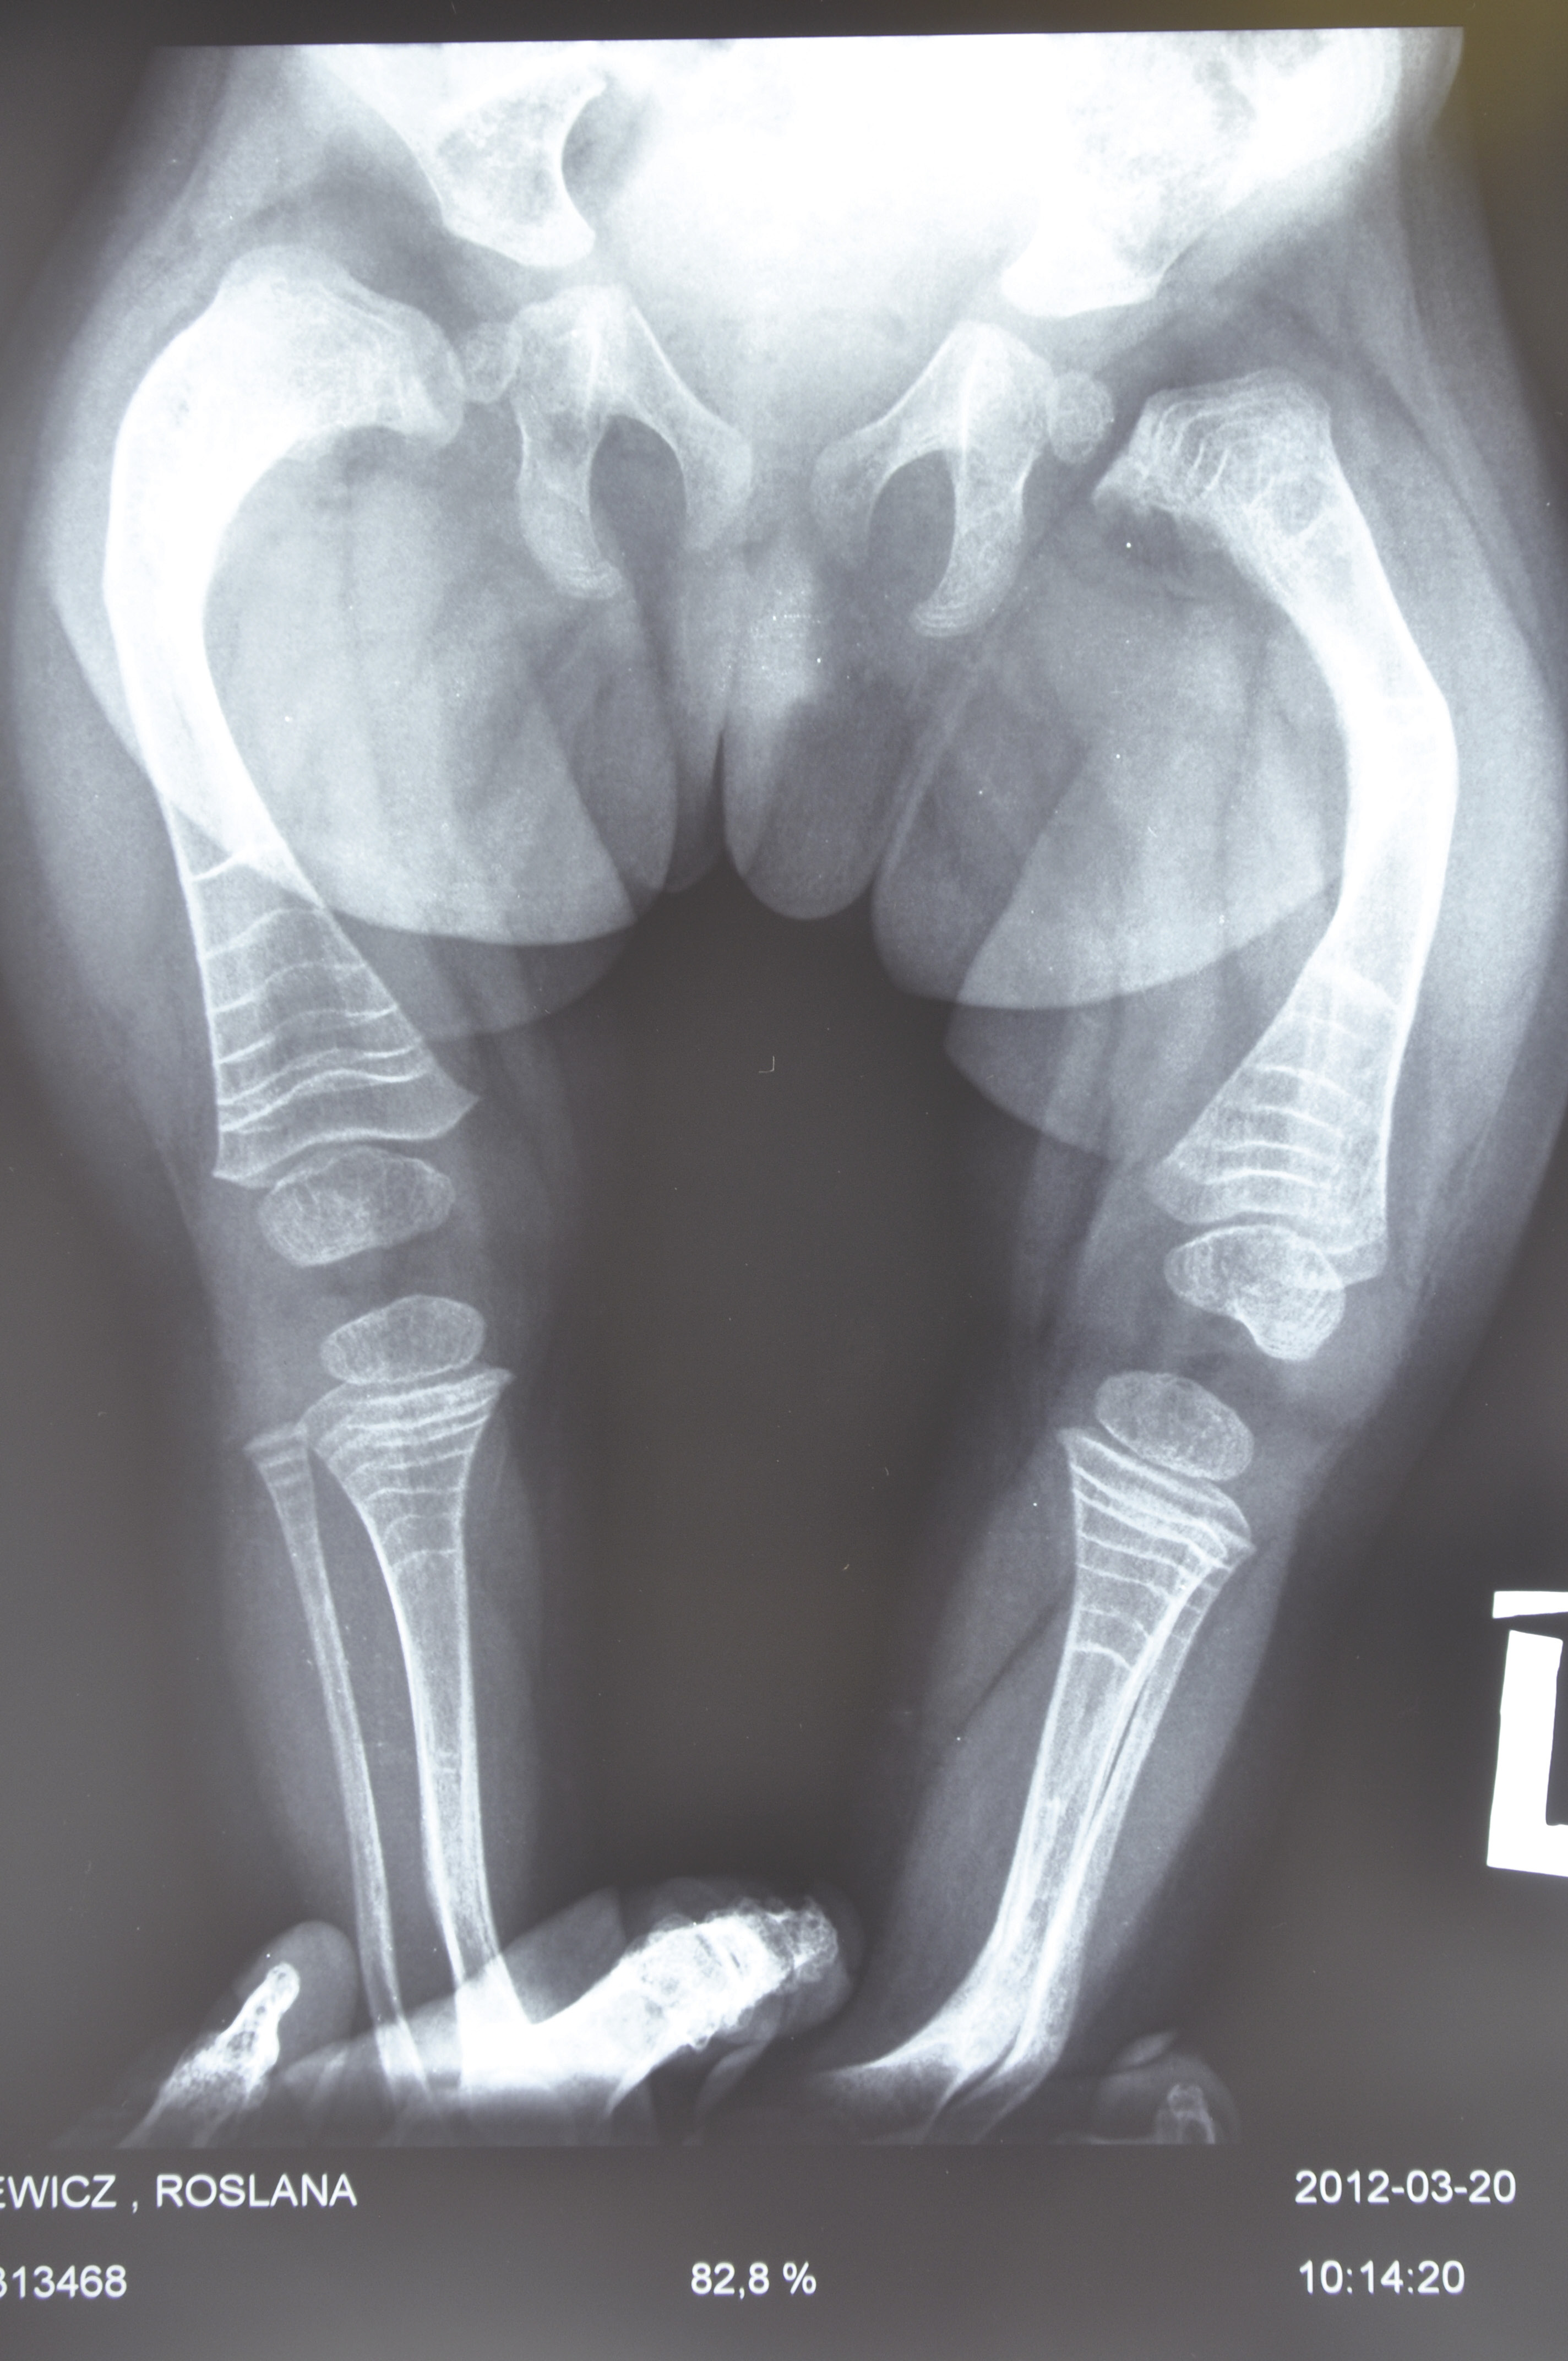
Rycina 8. RTG miednicy i stawów biodrowych półrocznego dziecka z III typem OI.
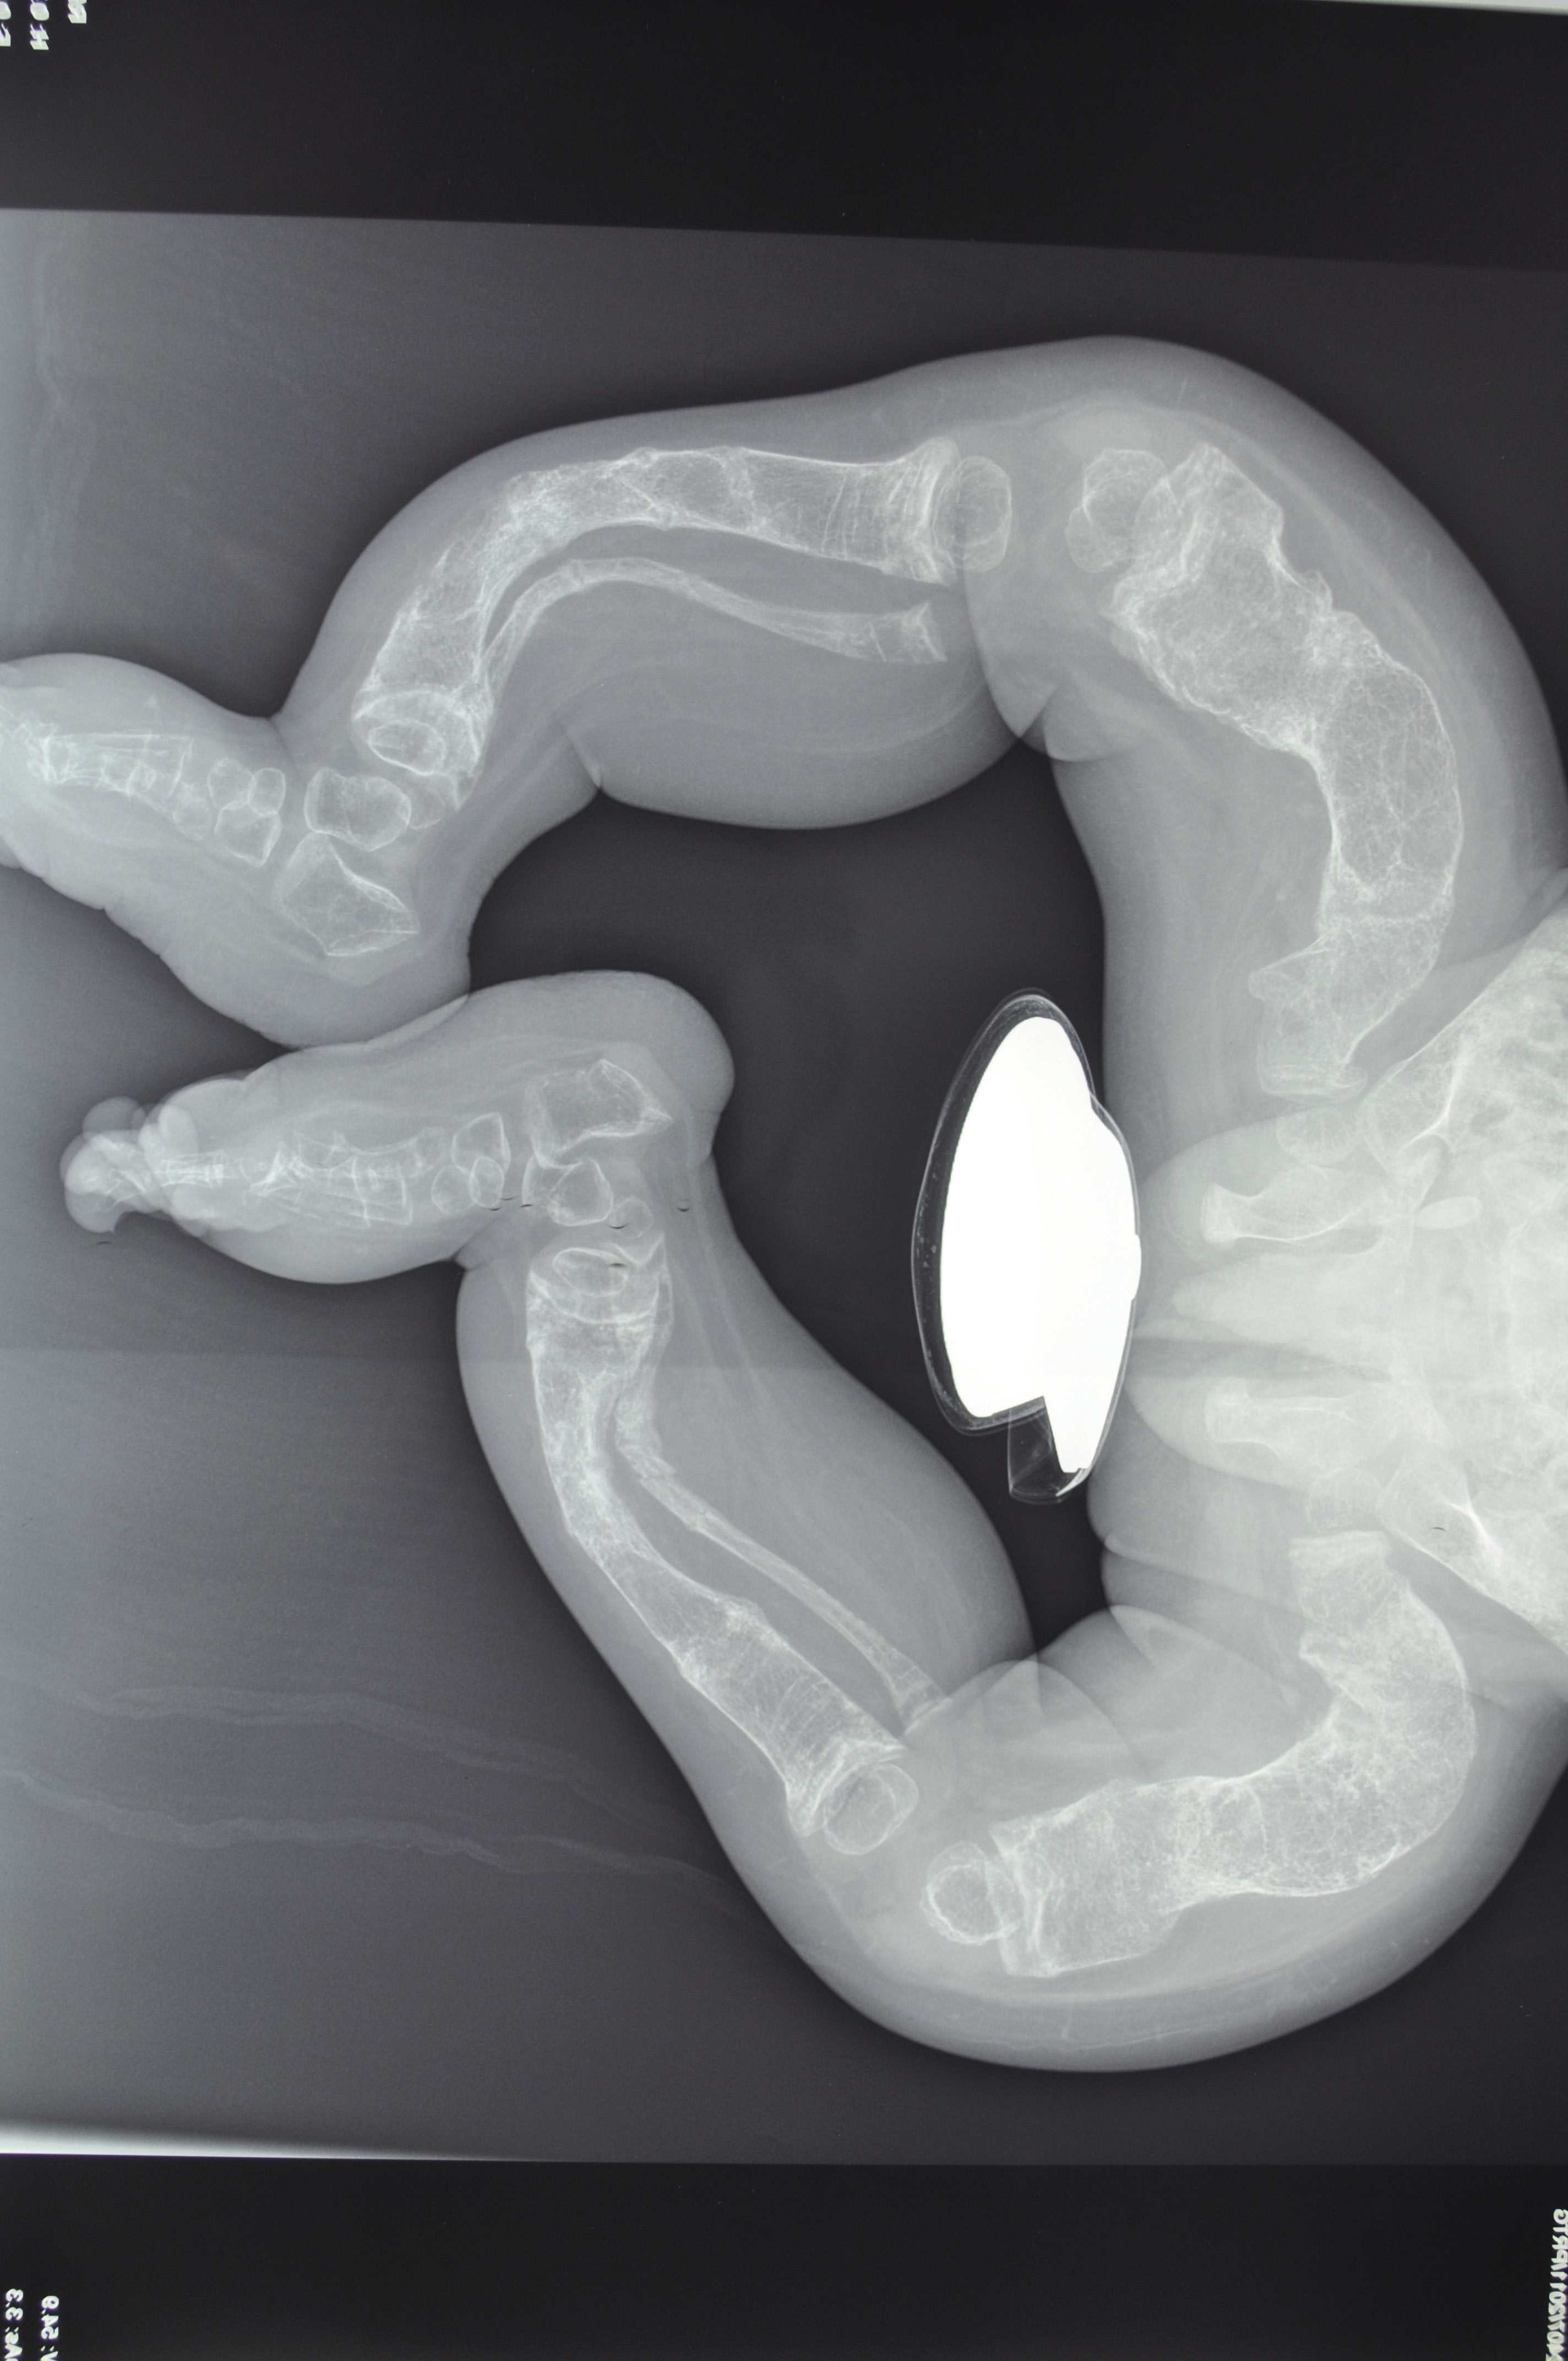
Rycina 9. RTG kończyn dolnych 4-letniego chłopca z III typem OI.
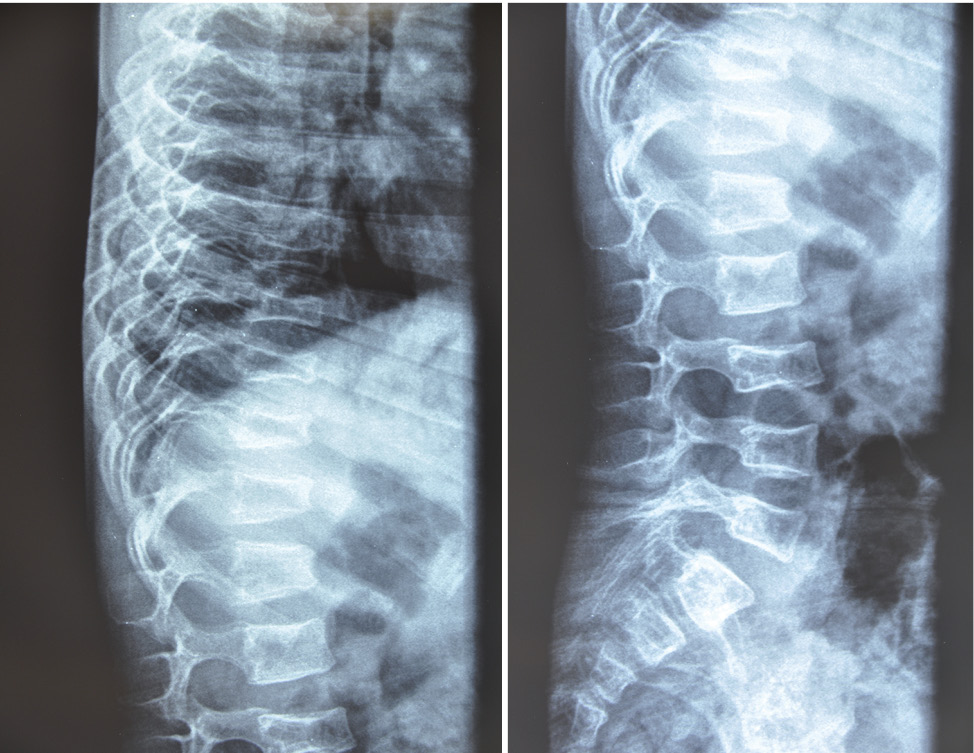
Rycina 10. RTG odcinka piersiowo-lędźwiowego kręgosłupa z zaawansowaną osteoporozą – obniżenie wysokości trzonów.
Diagnostyka radiologiczna
Należy pamiętać, że standardowo wykonywane badania USG w czasie ciąży powinny wykrywać patologię układu kostnego płodu, umożliwiając poród drogą mniej traumatyczną, czyli przez cięcie cesarskie. Trzeba jednak zaznaczyć, że obecnie można spotkać się z przypadkami, kiedy w badaniu USG wykonanym tuż przed porodem nie są opisywane liczne złamania wewnątrzłonowe stwierdzane po urodzeniu. Wynikać to może ze słabej jakości sprzętu, którym wykonuje się badania lub, niestety, z braku wiedzy lekarzy wykonujących te badania. W badaniach RTG wykonywanych w celach diagnostycznych lub po złamaniach stwierdza się różnego stopnia deformacje kości długich (ryc. 8 i 9), ścieńczenie warstwy korowej, zaburzenia mineralizacji typu osteoporozy, w obrębie kręgosłupa obniżenie wysokości kręgów, ich spłaszczenie lub deformacje typu kręgów rybich (ryc. 10), nadłamania brzeżne, skośne ustawienie żeber z widocznymi odczynami okostnowymi po złamaniach (np. w czasie kaszlu), cienkie kości pokrywy czaszki z możliwością występowania kostek wtrąconych (wromiany).
Diagnostyka densytometryczna
Dostępność oceny gęstości kości u dzieci nadal możliwa jest przeważnie tylko w ośrodkach akademickich, gdyż aparatura rozpowszechniona do badań u dorosłych zwykle nie posiada oprogramowania dla dzieci. Normy parametrów densytometrycznych opracowane są dla dzieci w wieku powyżej 5 r.ż., wskazane jest jednak wykonywanie takich badań już u dzieci młodszych, aby móc ocenić porównawczo i indywidualnie tendencje do zmian parametrów.
Diagnostyka biochemiczna i molekularna
Badania biochemiczne i molekularne wykazały, że w większości przypadków przyczyną schorzenia są mutacje w genach COL1A1 i COL1A2, kodujące łańcuchy α1 i α2 kolagenu typu I, który jest głównym białkiem strukturalnym skóry, kości i ścięgien. Zmutowane geny, które nie ulegają ekspresji, prowadzą do zmniejszenia syntezy prawidłowego kolagenu do ok. 50% (typ I), a jeśli ulegają ekspresji, dochodzi do wytwarzania kolagenu o nieprawidłowej funkcji i strukturze (typ II, III, IV). Wykonanie badania molekularnego umożliwia podjęcie właściwej strategii ewentualnej terapii genowej lub komórkowej. Obecnie w Polsce nie jest możliwe rutynowe wykonanie diagnostyki molekularnej (zbyt wysokie koszty nierefundowane przez NFZ), sporadycznie wykonuje się takie badania jedynie w ramach projektów klinicznych.
Ogólne zasady postępowania z dzieckiem w życiu codziennym
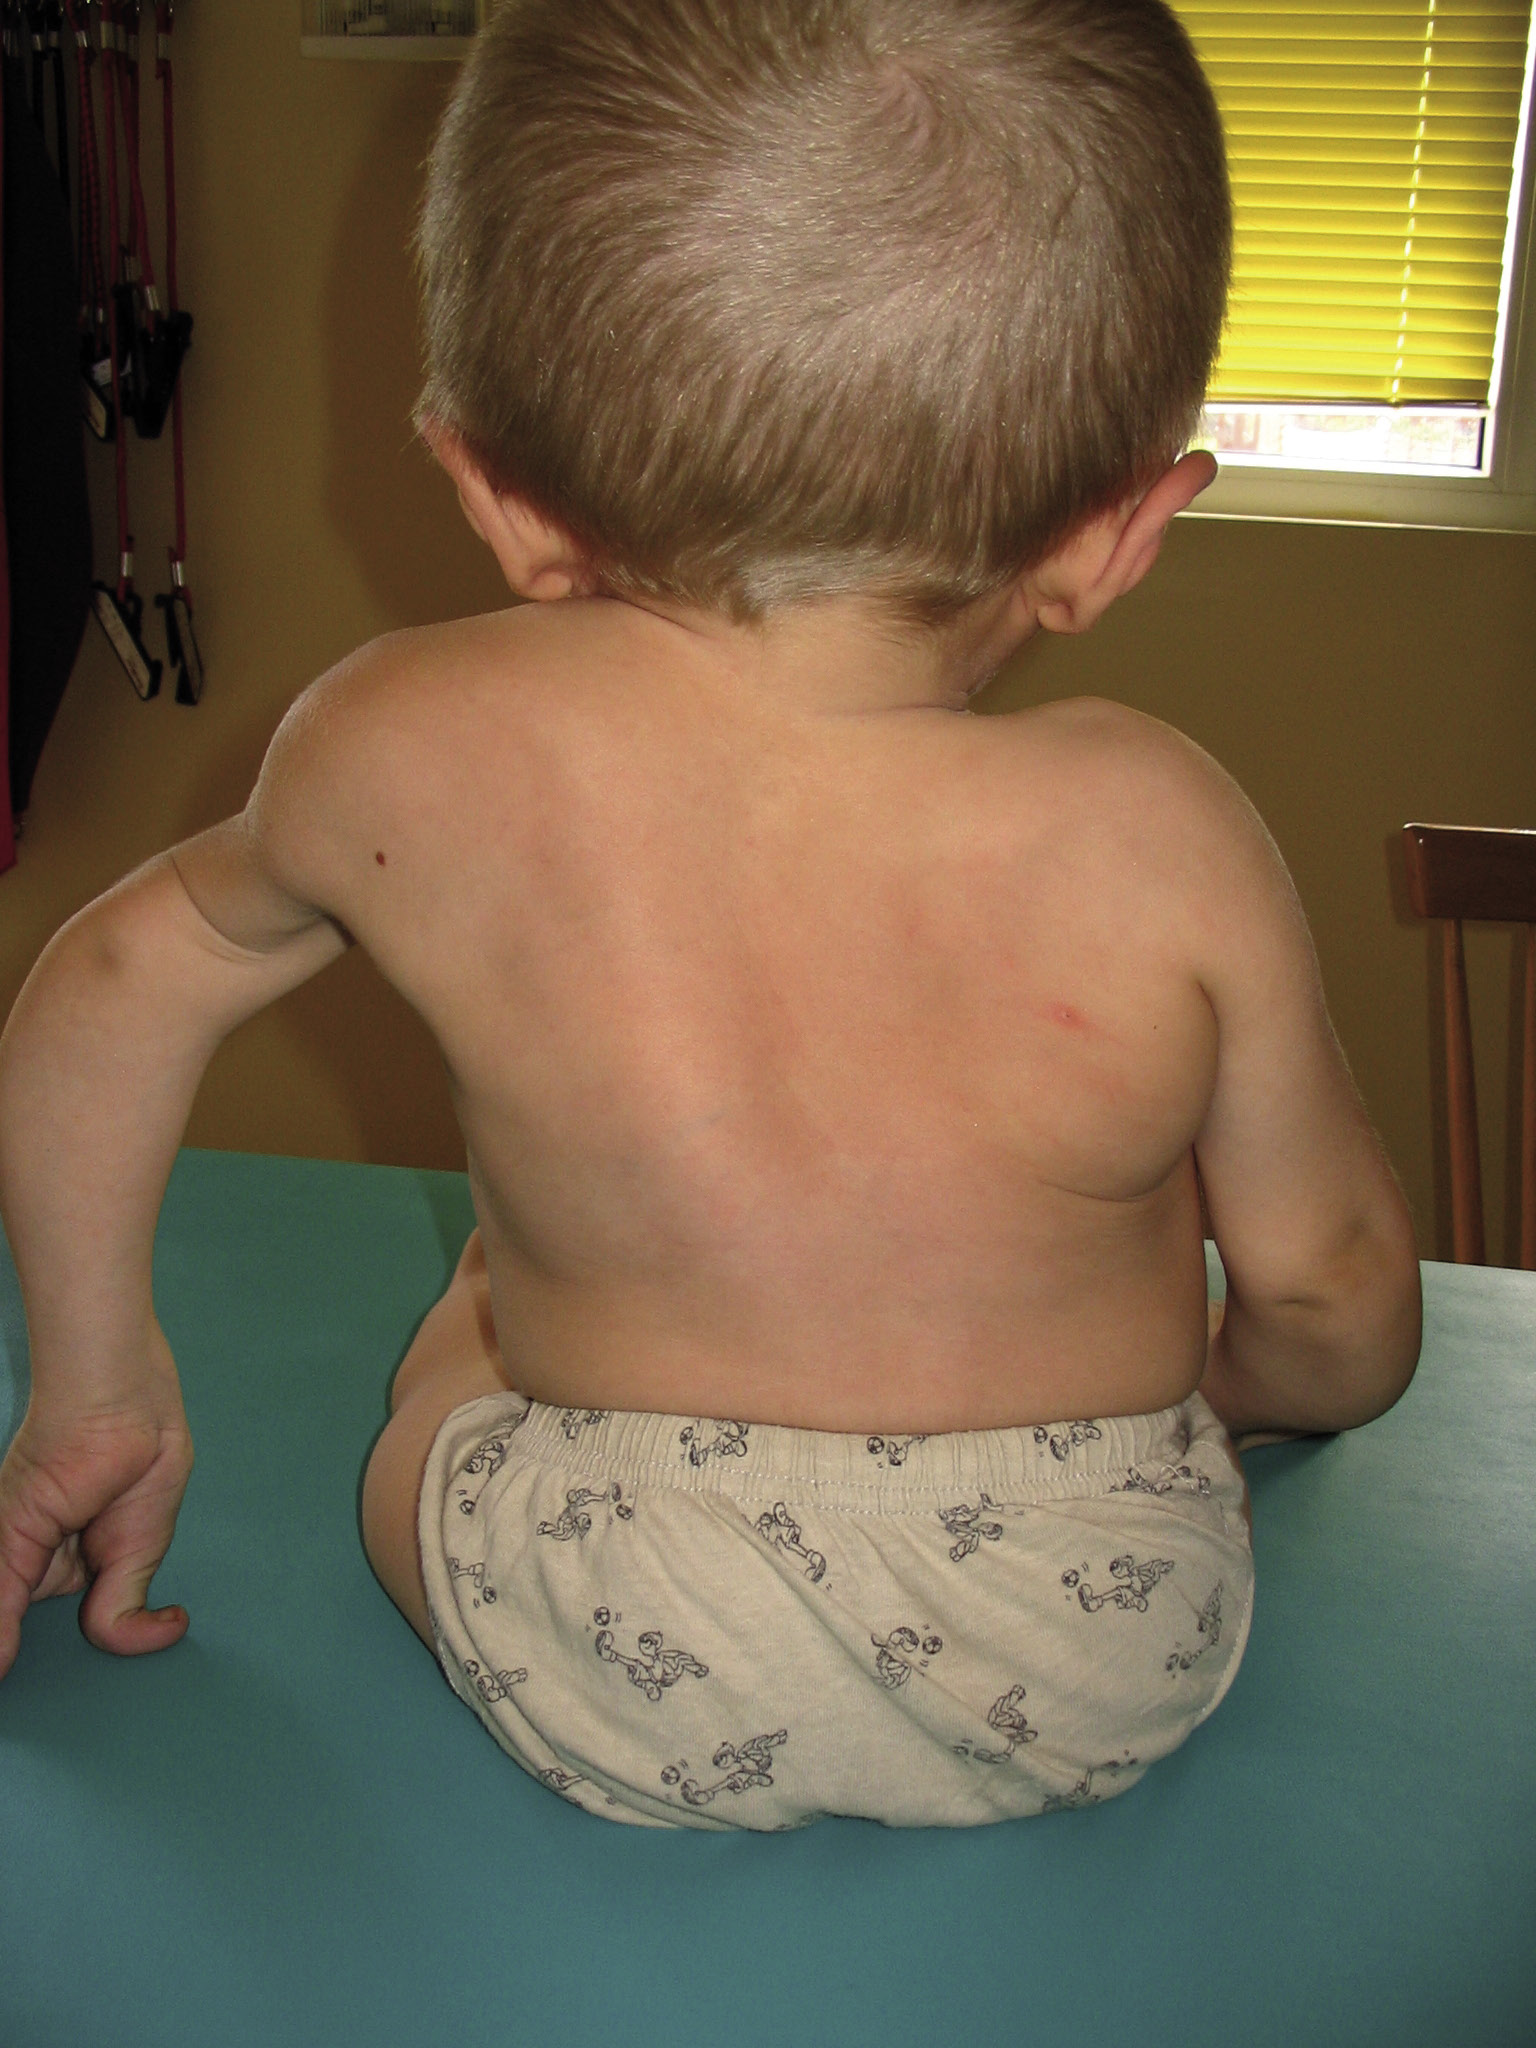
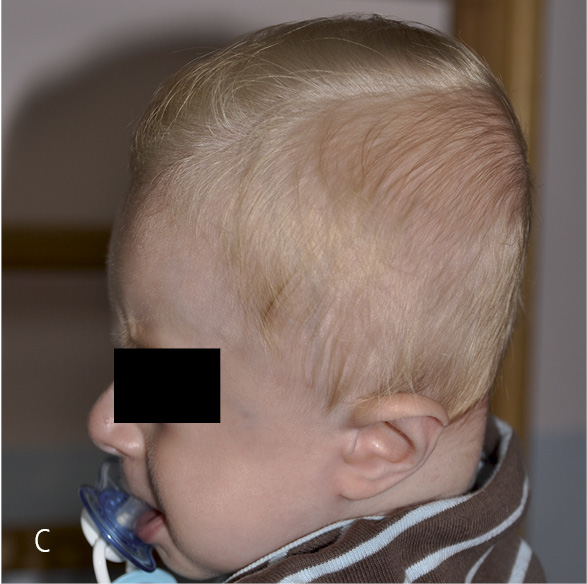
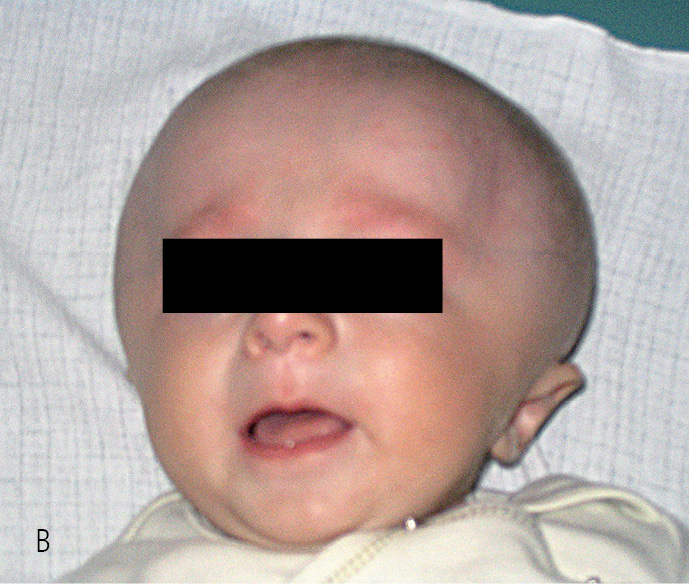
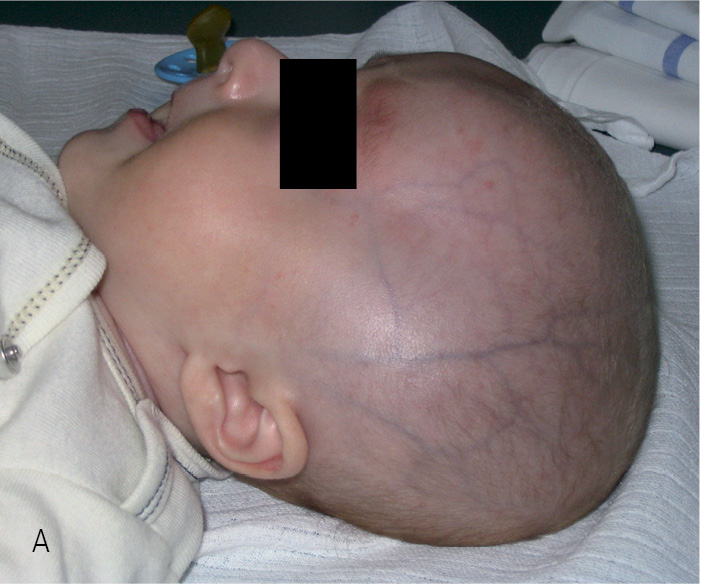
Rycina 11. Deformacja głowy w postaci spłaszczenia przednio-tylnego u małego dziecka (A), powiększona szerokość głowy w wyniku uwypuklenia płatów skroniowych (B) oraz zmniejszenie wymiaru długości głowy u starszego dziecka (C).
Rycina 11. Deformacja głowy w postaci spłaszczenia przednio-tylnego u małego dziecka (A), powiększona szerokość głowy w wyniku uwypuklenia płatów skroniowych (B) oraz zmniejszenie wymiaru długości głowy u starszego dziecka (C).
Rycina 11. Deformacja głowy w postaci spłaszczenia przednio-tylnego u małego dziecka (A), powiększona szerokość głowy w wyniku uwypuklenia płatów skroniowych (B) oraz zmniejszenie wymiaru długości głowy u starszego dziecka (C).
Problemy mięśniowo-szkieletwe u chorych na OI wymagają podejścia kompleksowego. Najbardziej poszkodowane są małe dzieci z ciężkim przebiegiem choroby, które nie mogą być poddane intensywnej fizjoterapii. Dzieci z ciężką postacią wrodzonej łamliwości kości typu III powszechnie uważane są za nienadające się do programu fizjoterapii, a działanie w stosunku do tej grupy wielokrotnie ogranicza się wyłącznie do ostrożnych zabiegów pielęgnacyjnych. U chorych z ciężkim przebiegiem choroby często występują zniekształcenia, które mogą wynikać z długotrwałego pozostawiania dziecka leżącego na plecach w tzw. pozycji żabki. Może wówczas dochodzić do spłaszczenia potylicy na skutek długotrwałego nacisku przednio-tylnego. Spłaszczeniu potylicy (ryc. 11 A-C) sprzyja również wrodzona miękkość czaszki występująca u dziecka w pierwszych miesiącach życia (tzw. caput membranacea).
Wśród starszych dzieci utrwaleniu zniekształceń układu kostnego sprzyjają przebyte liczne złamania, często z niemożnością odtworzenia osi kości po złamaniu. Długotrwałe przebywanie dziecka w nieprawidłowych siedziskach może doprowadzać do powstawania tzw. przykurczów pozycyjnych w stawach biodrowych, kolanowych i skokowych, co w konsekwencji utrudnia bądź uniemożliwia osiąganie kolejnych pozycji czynnościowych. Do zniekształceń układu kostnego w obrębie miednicy i kręgosłupa dochodzi pod wpływem nacisku osiowego i grawitacji oraz statycznych przeciążeń odcinkowych występujących w czasie codziennego funkcjonowania. Szablaste wygięcia podudzi oraz często brak oparcia stóp na podnóżkach wózka doprowadza do wtórnych przykurczów tkanek miękkich spowodowanych zmianą osi kończyn. 29 Zaburzenia napięcia mięśniowego występujące w obrębie nieprawidłowo obciążanego kręgosłupa mogą doprowadzić w niedługim czasie do przeciążeń odcinkowych, ograniczenia ruchomości poszczególnych segmentów, a w konsekwencji do znacznego skrzywienia kręgosłupa. 22 Wśród chorych z III typem choroby kończyny górne mogą być zniekształcone i na tyle kruche, że ramiona nie są w stanie przyjąć obciążenia i utrzymania górnej części tułowia i głowy. Dziecko nie może samodzielnie podeprzeć się na przedramionach ani wykonać czynnej stabilizacji obręczy barkowej i kończyn górnych. Nieproporcjonalnie duża i ciężka głowa dodatkowo utrudnia bądź uniemożliwia dziecku jej unoszenie i stabilizację oraz opanowanie umiejętności podparcia na przedramionach, a w konsekwencji uniemożliwia bądź znacznie opóźnia samodzielne raczkowanie. 30, 31 Wśród małych dzieci bardzo często dominuje ułożenie kończyn górnych i dolnych w odwiedzeniu i rotacji zewnętrznej w stawach ramiennych i biodrowych. Jest to tzw. pozycja żabki. Przyjmowanie tej nawykowej pozycji przez kończyny sprzyja powstawaniu i utrwalaniu przykurczów. Niemożność łączenia kończyn górnych w osi pośrodkowej ciała może być jedną z przyczyn opóźnienia w opanowaniu przez te dzieci kolejnych pozycji dużej motoryki, tj. obracania się na boki, umiejętności chwytnych kończyn górnych w linii pośrodkowej ciała oraz samodzielnego siedzenia. 30, 32
Nie należy dzieci z wrodzoną łamliwością kości traktować z przesadną ostrożnością, ale naturalnie i bezpiecznie jak tylko to możliwe. Postępowanie pielęgnacyjne i usprawniające powinno zależeć od stopnia ciężkości choroby. Inne będzie w przypadku dziecka z łagodnym typem choroby, małą liczbą złamań, nieznacznymi deformacjami, a inne u dziecka z ciężkim przebiegiem choroby. Wśród dzieci z ciężkim przebiegiem i towarzyszącą wtórną osteoporozą złamania mogą występować jedno po drugim, a powstałe zniekształcenia i deformacje uniemożliwiają podjęcie czynności przypisanej danemu odcinkowi ciała, np. funkcji podporowej i chodu dla kończyn dolnych, podporowej i chwytnej dla kończyn górnych. 32
Podczas wykonywania zabiegów pielęgnacyjnych (zmiana pieluch, mycie) nie należy chwytać dziecka za kończyny dolne, ale podłożyć jedną rękę pod pośladki i unosić miednicę nieco do góry lub przekręcać dziecko nieznacznie na bok. Ubranka, które dziecko nosi, powinny być obszerne, wygodne do zakładania i zdejmowania. Nie powinny one mocno opinać kończyn i tułowia, ale umożliwić swobodne wykonywanie ruchów.Należy pamiętać o skłonności do wybroczyn wynikających z kruchości naczyń krwionośnych (angiogenesis imperfecta). Niezależnie od typu schorzenia należy zwracać uwagę na ewentualne zaburzenia słuchu (nieprawidłowa budowa kosteczek słuchowych, unieruchomienie strzemiączka, zmiany naczyniowe) i przeprowadzać okresowe kontrole w poradni audiologicznej.
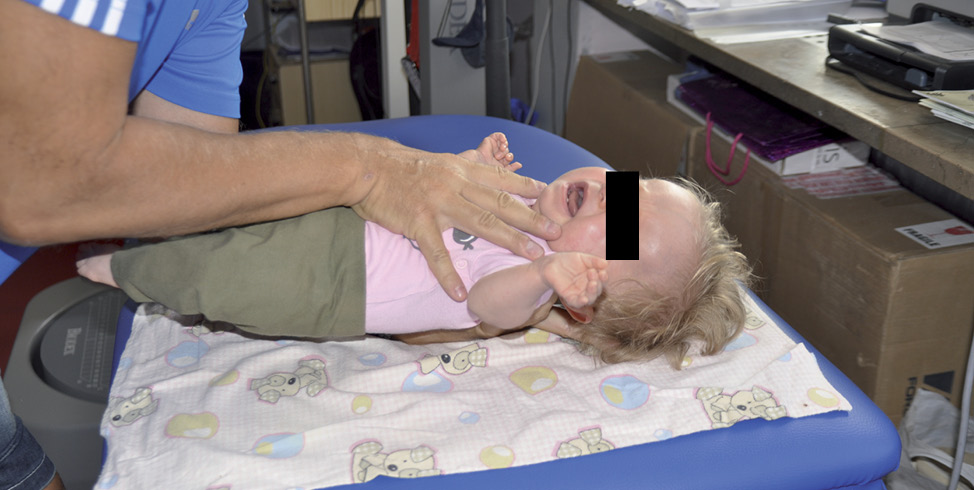
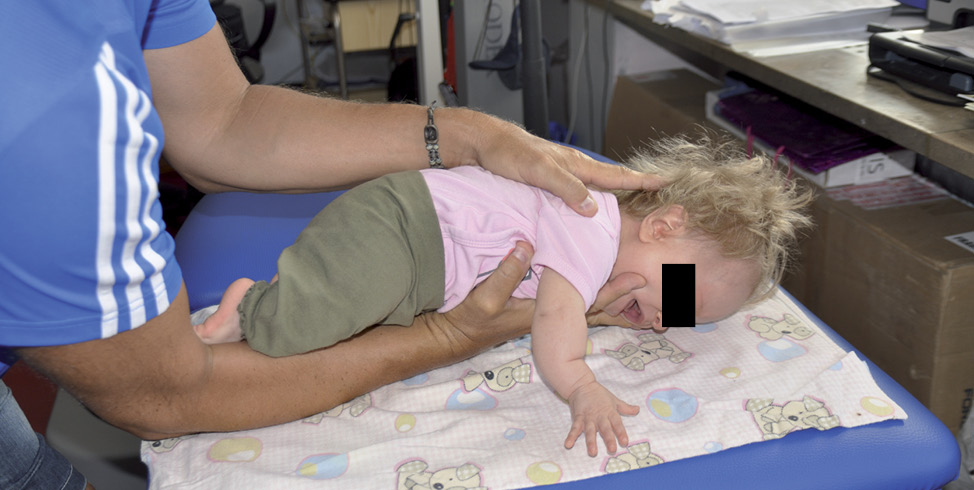
Rycina 12. Zmiana ułożenia dziecka z leżenia na plecach do leżenia na brzuchu.
Rycina 12. Zmiana ułożenia dziecka z leżenia na plecach do leżenia na brzuchu.
W przypadku dzieci z III typem należy unikać nagłych ruchów, pociągnięć, szarpnięć za kończyny górne, nie należy obracać dziecka na boki lub na brzuch bez odpowiedniego przygotowania do takiej czynności. Nie powinno się pociągać dziecka za rączki do siadu, ale podczas unoszenia lub przenoszenia z miejsca na miejsce dokładnie podpierać jego tułów i głowę. Jeśli tylko niemowlę będzie mogło wykonywać aktywnie ruchy, należy je do tego zachęcać. Nie należy podnosić dzieci do góry przez chwyt pod pachy. Nacisk, jaki stosuje się podczas takiego unoszenia na klatkę piersiową i żebra, może spowodować złamanie żeber lub kości tworzących obręcz barkową. Poza tym niestabilny odcinek szyjny z dużą i ciężką głową może zagrażać urazem i jest przeciwwskazaniem do stosowania takiego chwytu. W początkowym okresie bezpieczniejsze wydaje się trzymanie dziecka na sztywnym podłożu, co umożliwia matce pielęgnację i nie naraża dziecka na uraz. Jeśli opiekun nie ma dostatecznej wprawy w przekładaniu dziecka lub obawia się, że może dojść do złamania, należy nauczyć go bezpiecznej zmiany pozycji z leżenia na plecach do leżenia na brzuchu i odwrotnie przez układanie dziecka na sztywnym podłożu, a następnie nakrywanie od strony twarzowej drugim podkładem. W przypadku nieco starszego dziecka, które przyjmuje tzw. pozycję żabki, w celu zmiany pozycji z leżenia na plecach do leżenia na brzuchu należy podłożyć jedno przedramię i rękę pod cały tułów dziecka, zabezpieczając jednocześnie głowę przed nadmiernym odchylaniem ku tyłowi, a kończyny górne przed nadmierną rotacją zewnętrzną, drugim przedramieniem i ręką nakrywamy dziecko od góry i wykonujemy płynny obrót na odpowiedniej wysokości nad stołem (ryc. 12).
Przy podnoszeniu starszego dziecka należy zabezpieczać jego główkę i tułów. Kończyny górne dziecka powinny być ułożone z boku wzdłuż tułowia lub z przodu w linii pośrodkowej ciała, natomiast dolne powinny być zgięte w stawach biodrowych i kolanowych. Starsze dzieci, które potrafią kontrolować ustawienie głowy w niskich pozycjach, należy podnosić z podłoża, przetaczając lekko na bok z jednoczesnym uniesieniem do góry, aby nie spowodować znacznego docisku na kończynę górną.
Rycina 13. Ułożenie dziecka na klinie z głową w odciążeniu umożliwiające wykonywanie ruchów głową i pracę obręczą barkową.
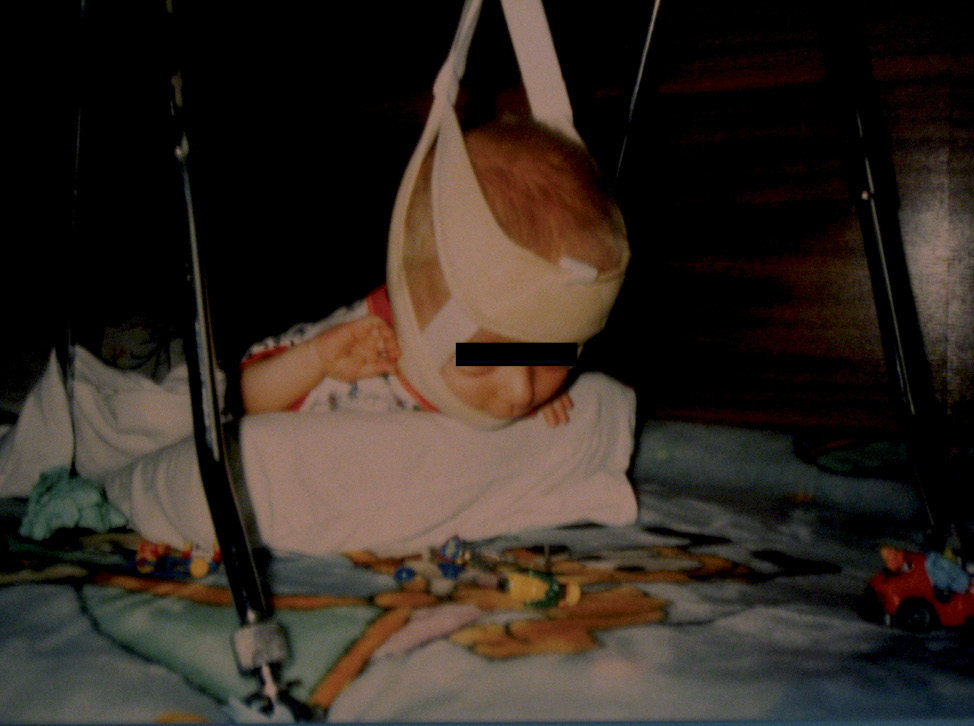
Pozostawienie dziecka, które nie uzyskało zdolności do samodzielnej zmiany pozycji, w obawie przed złamaniem na zbyt miękkich materacach w ułożeniu na plecach, utrwala nieprawidłowe ustawienie kończyn dolnych i górnych. Takie postępowanie powoduje, że utrwalone zmiany w stawach biodrowych opóźniają osiągnięcie etapu samodzielnego stania i chodzenia. Należy więc zabezpieczać stawy biodrowe klinami z tworzywa piankowego, woreczkami z piaskiem czy zrolowanymi ręcznikami przed nadmiernym odwiedzeniem. Podobnie należy zabezpieczać obręcz barkową i kończyny górne. Inną formą stymulacji aktywności małego dziecka jest układanie go na klinie w pozycji pochyłej zarówno w leżeniu na plecach, jak i na brzuchu. Taka pozycja ułatwia ruchy rotacyjne i skłony boczne głowy i tułowia, pozwala też na chwilę oderwać głowę od podłoża. Trzymanie głowy i wykonywanie ruchów można stymulować za pomocą systemu odciążania na podwieszkach (ryc. 13) lub pozycji w pochyleniu na piłce lekarskiej. Stymulowanie w różnych pozycjach umożliwia szybsze opanowanie umiejętności obracania się i siadania.
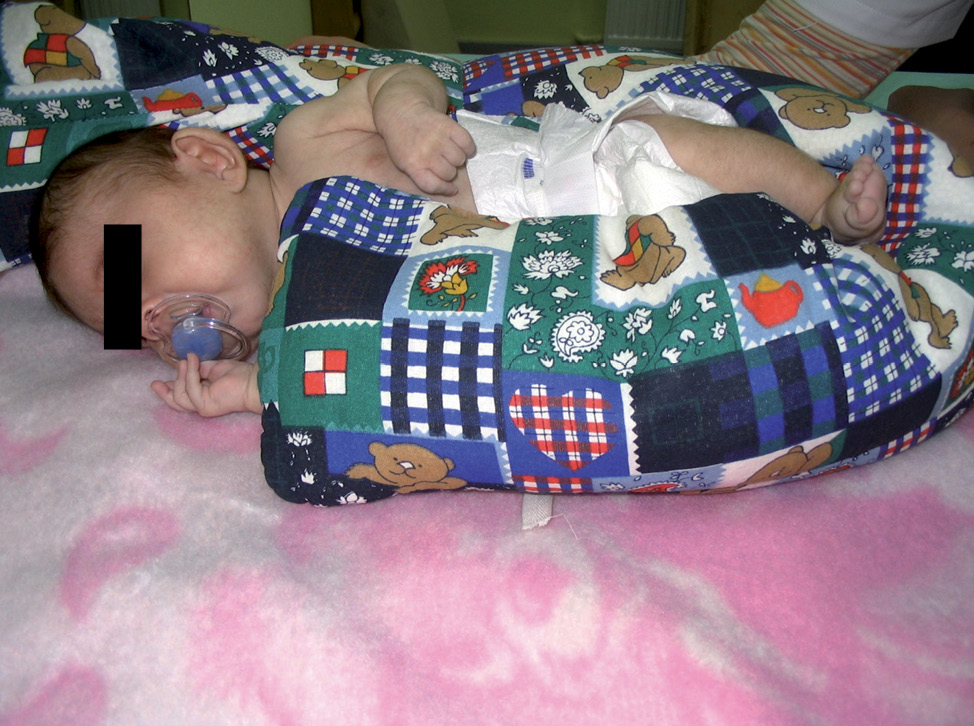
Rycina 14. Ułożenie dziecka na boku z odciążeniem kończyny górnej i dolnej.
Jeśli pozycja pochyła na klinie jest źle tolerowana przez dziecko ze względu na paniczny lęk przed ćwiczeniami z powodu zaburzeń oddechowych lub zbyt dużej i ciężkiej głowy, której ruchów nie kontroluje, nieprawidłowy kształt klatki piersiowej i zdeformowane kończyny górne, to bezpieczniej jest zastosować pozycję w ułożeniu na boku. Kończyna dolna zewnętrzna dziecka powinna być podparta i zabezpieczona przed nadmiernym przywiedzeniem (ryc. 14). Pozycja ta sprzyja łączeniu kończyn górnych w linii pośrodkowej ciała oraz mobilizuje pracę łopatki.
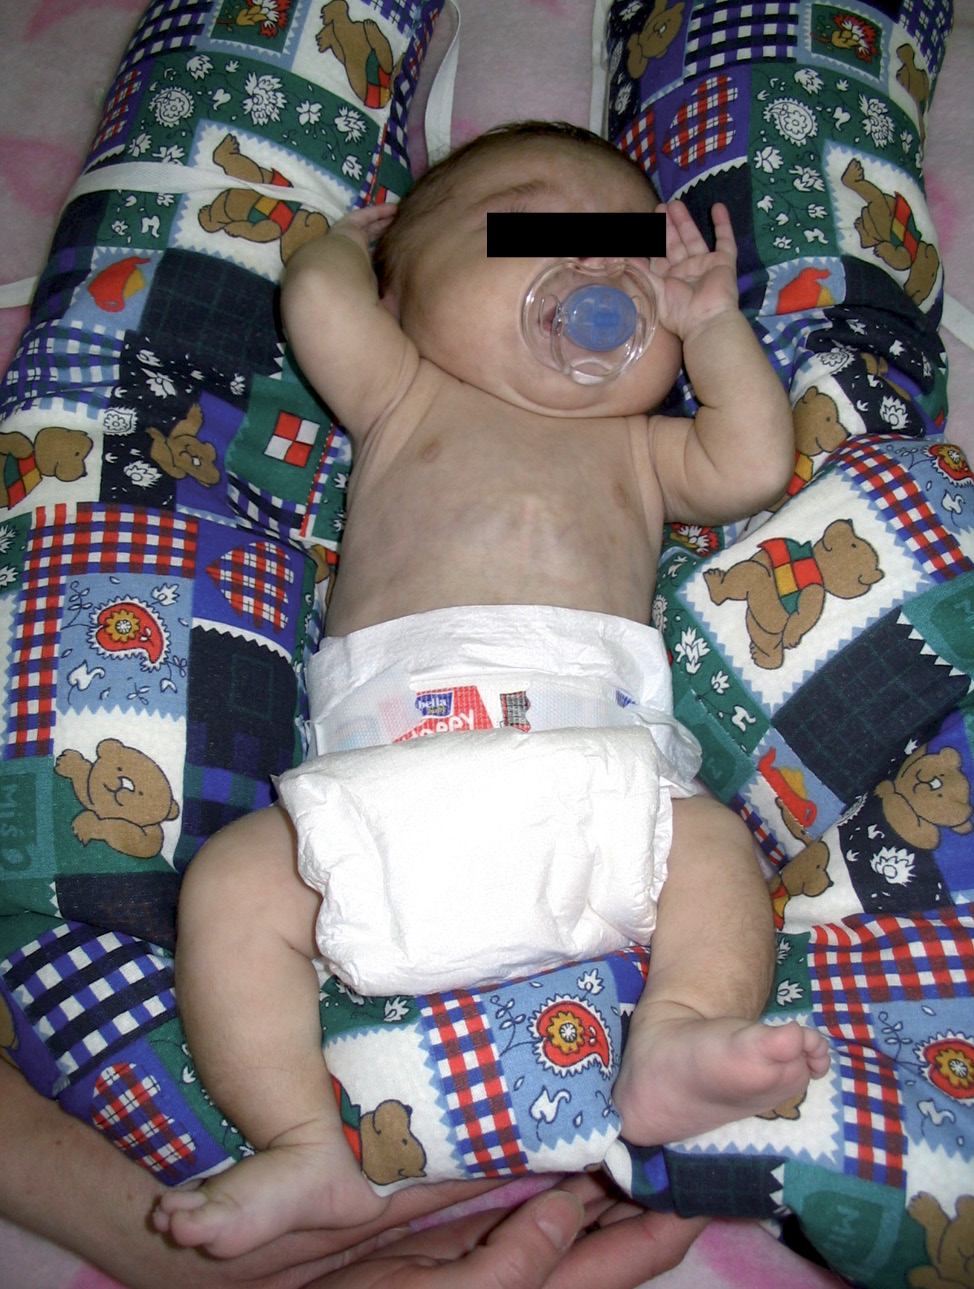
Rycina 15. Ułożenie dziecka z III typem OI pozwalające na unoszenie głowy w czasie leżenia na plecach.
Chcąc zabezpieczyć kręgosłup przed nadmiernym naciskiem osiowym, a jednocześnie zapewnić odpowiednią ruchomość, należy układać dziecko w pozycji półsiedzącej w wymodelowanej wkładce krzesełka samochodowego, wózka spacerowego lub odpowiednio dobranym kole gumowym umieszczonym na klinie (ryc. 15).
Złamania przeciążeniowe zdarzają się również w czasie korzystania z wózka inwalidzkiego nawet w optymalnych pozycjach i wynikają ze zbyt długiego czasu siedzenia. Czas, w którym dziecko samodzielnie siedzi, powinien być odpowiednio kontrolowany i dozowany. Pozycja siadu podpartego stopniowo przygotowuje kręgosłup do obciążenia osiowego, pozwala na obserwowanie otoczenia i stymuluje do pozyskiwania samodzielności czynnościowej.
Należy pamiętać, że zaburzone proporcje ciała, zniekształcenia w obrębie klatki piersiowej i kręgosłupa, pozycja siedząca, mało aktywny tryb życia predysponują te dzieci do częstych zakażeń dróg oddechowych. Częste zaleganie wydzieliny w drogach oddechowych, przy trudnościach z jej ewakuacją, zaburza parametry spirometryczne, a dodatkowo wpływa na pogłębianie się długu tlenowego związanego z małą wydolnością ogólną. Aktywność fizyczna tych dzieci musi być bardzo starannie dostosowana do ich możliwości wynikających nie tylko z patologii w obrębie układu kostno-stawowo-mięśniowego, ale także z obniżonej wydolności oddechowej. Zarówno rodzice, jak i pediatrzy powinni szczególnie zwracać uwagę na podaż płynów – zagęszczanie moczu u dzieci przewlekle unieruchomionych, nawet bez zaburzeń w gospodarce Ca-P, może prowadzić do kamicy nerkowej. Szczególnie jest to ważne u chorych przewlekle leczonych bisfosfonianami.


 Dodaj do ulubionych
