


Spis treści
- Czynność komórek β
- Insulinooporność a cukrzyca typu 2
- Od triumwiratu do złowieszczego oktetu
- Agoniści receptora GLP-1
- Długo działające inhibitory dipeptydylopeptydazy typu 4
- Leki zwiększające wydzielanie insuliny: TAK-875
- Inhibitory SGLT-2 i SGLT-1
- Metformina o opóźnionym uwalnianiu
- Leki uwrażliwiające na działanie insuliny
- Leki przeciwzapalne
- Antagoniści receptora glukagonu
- Aktywatory glukokinazy
- Inhibitory fruktozo-1,6-bisfosfatazy
- Inhibitory karboksylazy acetylokoenzymu A
- Inne doustne leki przeciwcukrzycowe
- Leki przeciwko otyłości
- Wnioski
W skrócie
Głównymi zaburzeniami odpowiedzialnymi za rozwój i progresję cukrzycy typu 2 są upośledzone wydzielanie insuliny, zwiększone wytwarzanie glukozy w wątrobie oraz zmniejszone zużycie glukozy w tkankach obwodowych. Patofizjologia tej choroby obejmuje jednak również oporność adipocytów na insulinę (zwiększoną lipolizę), zmniejszenie wydzielania inkretyn lub wrażliwości na ich działanie, zwiększenie wydzielania glukagonu, zwiększone zwrotne wchłanianie glukozy w nerkach oraz
insulinooporność/dysfunkcję neuroprzekaźników w mózgu. Mimo że obecnie w leczeniu cukrzycy koncentrujemy się na zmniejszaniu stężenia glukozy we krwi, celem leczenia powinno być opóźnienie progresji choroby, a w końcu utraty skuteczności działania leków. Ostatnio wprowadzone innowacyjne metody leczenia są ukierunkowane na liczne defekty patofizjologiczne występujące w cukrzycy typu 2. Optymalne postępowanie powinno polegać na wczesnym rozpoczęciu skojarzonego leczenia wieloma lekami o różnych mechanizmach działania. W niniejszym przeglądzie omówiono nowe możliwości leczenia, które wydają się szczególnie obiecujące.
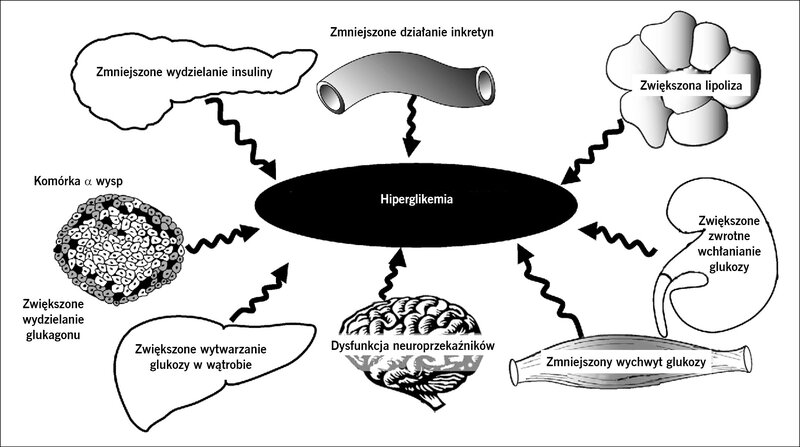
Rycina 1. Złowieszczy oktet. Do rozwoju nietolerancji glukozy w cukrzycy typu 2 przyczyniają się liczne zaburzenia.
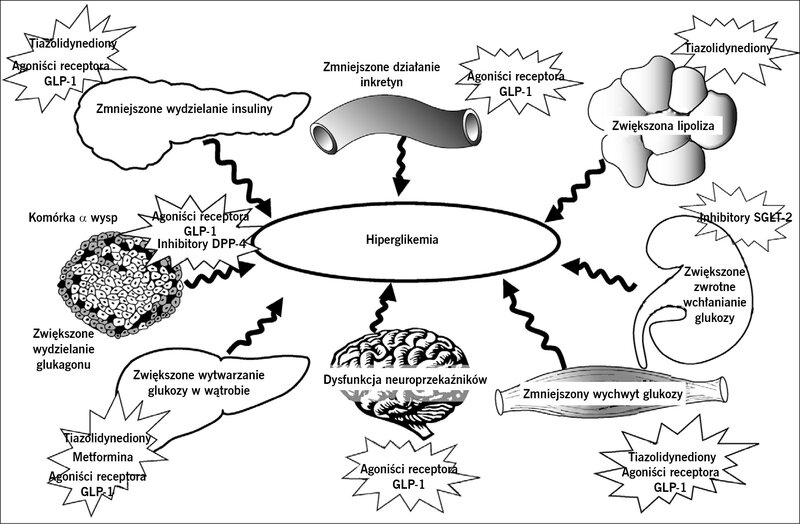
Rycina 2. Zaburzenia patofizjologiczne, na które wpływają obecnie dostępne leki przeciwcukrzycowe.
Czynność komórek β
Podstawowymi zaburzeniami odpowiedzialnymi za cukrzycę typu 2 są upośledzone wydzielanie insuliny spowodowane pogarszającą się czynnością komórek β, zmniejszony wychwyt glukozy przez tkanki obwodowe (mięśnie) oraz zwiększone wytwarzanie glukozy w wątrobie wtórne do wzrostu glukoneogenezy. 1, 2 Wcześnie w przebiegu choroby wydzielanie insuliny jest zwiększone, ponieważ trzustka próbuje skompensować wzrost stężenia glukozy w osoczu na czczo wynikający z insulinooporności. W miarę dalszego wzrostu stężenia glukozy w osoczu na czczo komórki β nie są jednak w stanie utrzymać zwiększonego tempa wydzielania insuliny i kiedy to wydzielanie zacznie się zmniejszać, rozwija się upośledzona tolerancja glukozy (impaired glukose tolerance, IGT), a w końcu jawna cukrzyca. 3, 4, 5, 6 Zwiększone wytwarzanie glukozy w wątrobie i zmniejszony wychwyt glukozy przez mięśnie przyczyniają się dodatkowo do stanu hiperglikemii, 7, 8 który stwarza dalsze obciążenie dla komórek β i zamyka pętlę ujemnego sprzężenia zwrotnego, w którym dekompensacja metaboliczna – glukotoksyczność 9 i lipotoksyczność 10 – przyczynia się do niewydolności komórek β i nasilenia insulinooporności.
Co szczególnie ważne, odpowiedź insuliny w osoczu na glukozę nie dostarcza informacji na temat stanu zdrowia komórek β. Komórki β odpowiadają na wzrost stężenia glukozy w osoczu wzrostem stężenia insuliny w osoczu, a na tę pętlę sprzężenia zwrotnego wpływa nasilenie insulinooporności. Dlatego też czynność komórek β można najlepiej scharakteryzować za pomocą wskaźnika wydzielania insuliny/insulinooporności (wskaźnik podatności na działanie insuliny, disposition index: ΔINS/ΔGLU ÷ IR, gdzie INS=insulina, GLU=glukoza, IR=insulinooporność mierzona metodą klamry insulinowej). 4, 1 1, 12 Badania przeprowadzone przez naszą grupę 3, 4, 5 wykazały, że do niewydolności komórek β dochodzi wcześnie w naturalnym przebiegu cukrzycy typu 2 i jest ona bardziej nasilona, niż pierwotnie sądzono (ryc. 3). Kiedy stężenie glukozy w osoczu po 2-godzinnym teście doustnego obciążenia glukozą (OGTT) u osób z prawidłową tolerancją glukozy zwiększa się od wartości w przedziale od <100 do 100-119 mg/dl do 120-139 mg/dl, czynność komórek β jest już zmniejszona o około 60%. W górnym tercylu IGT (stężenie glukozy w osoczu po 2-godzinnym OGTT=180-199 mg/dl) czynność komórek β jest zmniejszona o 75-80%. 4, 5, 11, 12 Bardziej niepokojące niż pogorszenie czynności komórek β jest postępujące zmniejszanie się masy komórek β, które zaczyna się już w stadium przedcukrzycowym i postępuje w miarę pogarszania się cukrzycy. Strategie leczenia chorych na cukrzycę typu 2 powinny więc obejmować stosowanie leków, które opóźniają apoptozę komórek β lub jej zapobiegają. 13
W momencie osiągnięcia górnego tercyla IGT większość osób wykazuje już maksymalną lub prawie maksymalną insulinooporność i utraciła większość (75-80%) czynności komórek β. Strategie leczenia chorych na cukrzycę typu 2 powinny więc obejmować stosowanie leków, które podtrzymują czynność komórek β, i charakteryzować się potencjałem prewencji lub opóźniania apoptozy komórek β.
Insulinooporność a cukrzyca typu 2
Insulinooporność, będąca jedną z głównych patofizjologicznych cech cukrzycy typu 2, występuje wcześnie w naturalnym przebiegu tej choroby. 1, 2 , 4, 8, 11, 14 Zarówno wątroba, jak i mięśnie wykazują znaczną oporność na działanie insuliny. W cukrzycy typu 2 istnieje ścisła korelacja między wzrostem wytwarzania glukozy w wątrobie a wzrostem stężenia glukozy w osoczu na czczo. 1, 2 Do zwiększenia szybkości wytwarzania glukozy w wątrobie dochodzi w sytuacji, w której stężenie insuliny w osoczu jest zwiększone dwu-trzykrotnie, co wskazuje na ciężką oporność na działanie insuliny hamujące wytwarzanie glukozy w wątrobie. Kiedy podaje się insulinę we wlewie, uzyskując jej stężenie obserwowane po spożyciu standardowego posiłku, hamowanie wytwarzania glukozy w wątrobie jest znacznie upośledzone. 15 Cały wzrost wytwarzania glukozy w wątrobie jest wtórny do przyspieszenia tempa glukoneogenezy wątrobowej. 16
Badania, w których stosowano referencyjną metodę normoglikemicznej klamry insulinowej, wykazały, że mięśnie szkieletowe charakteryzuje znaczna insulinooporność, która odpowiada za 85-90% łącznego upośledzenia zużycia glukozy w organizmie u chorych na cukrzycę typu 2. 2, 8, 14, 18 Do insulinooporności przyczyniają się liczne wewnątrzkomórkowe zaburzenia jej działania, w tym zmniejszenie transportu i fosforylacji glukozy, zmniejszenie syntezy glikogenu oraz upośledzenie glikolizy i utleniania glukozy. 2, 19 Co najważniejsze, badania przeprowadzone w naszym laboratorium wykazały, że bardziej proksymalne zaburzenia w obrębie kaskady transdukcji sygnału z receptora insuliny odgrywają ważną rolę w oporności mięśni na insulinę obserwowanej w cukrzycy typu 2. 2, 11, 14, 20, 21 Należy jednak zauważyć, że chociaż dobrze wykazano insulinooporność w wątrobie i mięśniach we wczesnej fazie choroby, jawna hiperglikemia i cukrzyca nie rozwijają się bez wystąpienia postępującej niewydolności komórek β. 1, 2, 12
Od triumwiratu do złowieszczego oktetu
Oprócz triumwiratu niewydolności komórek β oraz insulinooporności w mięśniach i wątrobie ważną rolę w patogenezie cukrzycy typu 2 odgrywają również inne narządy i tkanki, w tym adipocyty (przyspieszenie lipolizy), przewód pokarmowy (niedobór inkretyn/oporność na inkretyny), komórki α trzustki (hiperglukagonemia), nerki (zwiększenie zwrotnego wchłaniania glukozy/progu nerkowego dla glukozy) oraz ośrodkowy układ nerwowy (insulinooporność). Te liczne zaburzenia określono mianem „złowieszczego oktetu” (ryc. 1). 2
Nieharmonijny kwartet
W patogenezie nietolerancji glukozy w cukrzycy typu 2 ważną rolę odgrywają zaburzony metabolizm adipocytów i zmieniona topografia tkanki tłuszczowej. 2, 10 Komórki tłuszczowe są oporne na hamujące lipolizę działanie insuliny, co prowadzi do zwiększenia stężenia wolnych kwasów tłuszczowych w osoczu 15 oraz wzrostu wewnątrzkomórkowego stężenia toksycznych metabolitów lipidów (reszty kwasów tłuszczowych połączone z koenzymem A [fatty acylo-CoA, FACoA], diacyloglicerol [DAG] i ceramidy), co wywołuje insulinooporność w mięśniach i wątrobie 22 oraz sprzyja niewydolności komórek β. 23 Komórki tłuszczowe są w stanie przewlekłego zapalenia i wydzielają nadmierne ilości cytokin sprzyjających insulinooporności, zapaleniu i miażdżycy (czynnik martwicy nowotworów typu α, interleukina 6, rezystyna i angiotensynogen), natomiast nie wydzielają prawidłowych ilości adipocytokin uwrażliwiających tkanki na działanie insuliny (adiponektyna). 10
Katastrofalny kwintet
U chorych na cukrzycę typu 2 obserwuje się również ograniczone działanie inkretyn. 2, 24, 25 Za 90% działania inkretyn odpowiadają dwa hormony inkretynowe, peptyd glukagonopodobny typu 1 (GLP-1) i polipeptyd insulinotropowy zależny od glukozy (GIP), które odgrywają zasadniczą rolę w utrzymywaniu prawidłowej homeostazy glukozy. Zarówno GLP-1, jak i GIP zwiększają wydzielanie insuliny, a GLP-1 hamuje również wydzielanie glukagonu, opóźnia opróżnianie żołądka i zmniejsza łaknienie. 26 Mimo że w niektórych badaniach wykazano niewielki defekt wydzielania GLP-1 w cukrzycy typu 2, w innych badaniach udokumentowano prawidłowe lub nawet zwiększone wydzielanie GLP-1. 27 Zgodnie obserwuje się natomiast ciężką oporność na pobudzający wpływ GLP-1 na wydzielanie insuliny przez komórki β. 28
Szwankujący sekstet
Zwiększone wydzielanie glukagonu przez komórki α i zwiększona wrażliwość wątroby na działanie glukagonu również odgrywają ważną rolę w patofizjologii cukrzycy typu 2. 29, 30 Glukagon jest czynnikiem o zasadniczym znaczeniu dla utrzymywania zwiększonego podstawowego wytwarzania glukozy w wątrobie u chorych na cukrzycę typu 2. 29, 30 W porównaniu z osobami z prawidłową tolerancją glukozy stężenie glukagonu w osoczu u osób z IGT i cukrzycą typu 2 jest zwiększone, mimo że występuje u nich hiperglikemia i hiperinsulinemia, które powinny hamować wydzielanie glukagonu. Zwiększone stężenie glukagonu pobudza wytwarzanie glukozy w wątrobie i hamuje działanie insuliny, która z kolei hamuje wytwarzanie glukozy w wątrobie. Obserwuje się również zwiększoną wrażliwość na pobudzający wpływ glukagonu na wytwarzanie glukozy w wątrobie. 30 W cukrzycy typu 2, kiedy wydzielanie glukagonu jest hamowane przez somatostatynę, stężenie glukagonu w osoczu na czczo zmniejsza się wraz ze znacznym zmniejszeniem podstawowego wytwarzania glukozy w wątrobie. 29
Szkodliwy septet
W warunkach prawidłowej filtracji kłębuszkowej wynoszącej około 180 litrów na dobę i średniego stężenia glukozy w osoczu w ciągu całej doby wynoszącego 100 mg/dl nerki zdrowych osób filtrują około 180 g glukozy na dobę. 31 U zdrowych osób 90% przefiltrowanej glukozy jest zwrotnie wchłaniane przez kotransporter sodowo-glukozowy typu 2 (SGLT-2), układ przenośnikowy o dużej wydajności i małym powinowactwie, który znajduje się w cewkach (kanalikach) krętych I rzędu, natomiast pozostałe 10% jest zwrotnie wchłaniane przez przenośnik SGLT-1 o dużym powinowactwie i małej wydajności, który znajduje się w części grubej ramienia zstępującego pętli Henlego. 31, 32 U osób bez cukrzycy glukoza nie pojawia się w moczu, dopóki stężenie glukozy w osoczu nie przekroczy około 180-200 mg/dl (próg nerkowy wydalania glukozy), a powyżej tego poziomu cały nadmiar przefiltrowanej glukozy zostaje wydalony z moczem. U osób ze źle kontrolowaną cukrzycą zarówno typu 1, jak i typu 2 próg nerkowy wydalania glukozy, a także maksymalna zdolność cewek nerkowych do zwrotnego wchłaniania glukozy są znacznie zwiększone, 31, 32, 33, 34 co przyczynia się do utrzymywania się hiperglikemii. W hodowli ludzkich komórek cewek krętych I rzędu uzyskanych od chorych na cukrzycę typu 2 stwierdza się zwiększone stężenie przekaźnikowego mRNA i białka SGLT-2, a także czterokrotny wzrost wychwytu niemetabolizowanego analogu glukozy, α-metylo-D-glukopiranozydu (AMG). 35 U chorych na cukrzycę byłoby pożądane, aby nerka wydalała nadmierny przefiltrowany ładunek glukozy w celu przywrócenia normoglikemii. Natomiast nerka u chorego na cukrzycę odpowiada na hiperglikemię zwiększeniem zwrotnego wchłaniania glukozy, 31, 32, 33, 34 przyczyniając się w ten sposób do patogenezy nietolerancji glukozy.
Złowieszczy oktet
Jeszcze jednym czynnikiem, który odgrywa ważną rolę w patogenezie cukrzycy typu 2, jest dysfunkcja neuroprzekaźników w ośrodkowym układzie nerwowym. 2, 36 W warunkach prawidłowych insulina przesyła sygnał do mózgu, aby przestać jeść i zmniejszyć podaż energii. Otyli pacjenci bez cukrzycy oraz otyli chorzy na cukrzycę typu 2 wykazują znaczną insulinooporność, a ich komórki β reagują na tę insulinooporność kompensacyjnym wzrostem wydzielania insuliny. Mimo hiperinsulinemii, która powinna hamować łaknienie, osoby otyłe nadal się przejadają, co wskazuje na to, że ośrodki regulujące łaknienie także muszą być insulinooporne. Potwierdzono to w badaniach z wykorzystaniem czynnościowego rezonansu magnetycznego. 36 U otyłych chorych na cukrzycę typu 2 obserwuje się również znaczną oporność na hamujące łaknienie działanie leptyny. Małe stężenie dopaminy w podwzgórzu i zwiększone stężenie katecholamin w ośrodkowym układzie nerwowym również przyczyniają się do zaburzeń regulacji łaknienia i mogą bezpośrednio wywoływać insulinooporność w wątrobie i tkankach obwodowych (mięśniach). 37, 38
Podsumowanie – zaburzenia patofizjologiczne
Poznanie licznych zjawisk patofizjologicznych, które składają się na złowieszczy oktet, zmieniło postrzeganie nowych metod leczenia chorych na cukrzycę typu 2. Niżej omówimy leki przeciwcukrzycowe, które wydają się obiecujące w leczeniu cukrzycy typu 2. Niektóre z nich są już od dawna oceniane w próbach klinicznych III fazy, podczas gdy inne znajdują się wciąż w przedklinicznej fazie rozwoju. Nowe preparaty insuliny o szybkim i długim działaniu nie będą omawiane, z wyjątkiem ich stosowania w połączeniu z agonistami receptora GLP-1.
Agoniści receptora GLP-1
Agoniści receptora GLP-1 mogą przynosić wiele korzyści klinicznych. Leki te zmniejszają skutecznie stężenie HbA1C, zwiększają wydzielanie insuliny i zachowują czynność komórek β, hamują wydzielanie glukagonu przez komórki α, ograniczają zwiększone podstawowe wytwarzanie glukozy w wątrobie, sprzyjają redukcji masy ciała przez działanie hamujące łaknienie, opóźniają opróżnianie żoładka, 26, 39, 40 a także wywierają korzystny wpływ na wiele czynników ryzyka sercowo-naczyniowego, w tym zaburzenia lipidowe, nadciśnienie tętnicze i dysfunkcję śródbłonka. 41 Nie zaskakuje zatem, że rozwój nowych leków z tej klasy budzi duże zainteresowanie.
Liksyzenatyd jest agonistą receptora GLP-1 do podawania raz na dobę w porze posiłku, który w lutym 2013 roku został dopuszczony do stosowania przez European Medicines Agency (EMA). 42, 43 Podobnie jak eksenatyd, lek ten działa głównie przez zmniejszanie poposiłkowego wzrostu stężenia glukozy w osoczu. 43 W 13-tygodniowym randomizowanym podwójnie zaślepionym kontrolowanym placebo badaniu przeprowadzonym w celu ustalenia optymalnej dawki leku stwierdzono, że liksyzenatyd w dawce 20 µg raz na dobę charakteryzował się najlepszym stosunkiem skuteczności do tolerancji, a żadna z dawek podawanych dwa razy na dobę nie przyniosła dodatkowych korzyści. 44 Liksyzenatyd w dawce 20 µg raz na dobę spowodował istotną poprawę kontroli glikemii z małą częstością występowania hipoglikemii oraz korzystnym wpływem na masę ciała, kiedy stosowano go w monoterapii, 45 jako lek dołączany do leków doustnych 44, 46, 47, 48 oraz w połączeniu z insuliną podstawową i lekami doustnymi lub tylko z insuliną podstawową bez leków doustnych. 49, 50 W niedawnym badaniu eksenatyd podawany dwa razy na dobę wywarł nieco lepszy wpływ na kontrolę glikemii niż liksyzenatyd podawany raz na dobę, ale różnica nie przekroczyła przyjętego progu nie gorszej skuteczności leczenia wynoszącego 0,3%. 51 Leczenie skojarzone za pomocą stałej kombinacji liksyzenatydu oraz insuliny glarginy, podawanej w jednym wstrzyknięciu na dobę za pomocą łatwego do obsługi pena, jest obecnie oceniane w badaniach II fazy. Producent wycofał wniosek o rejestrację liksyzenatydu w Stanach Zjednoczonych z uwagi na to, że dane z trwającego badania dotyczącego sercowo-naczyniowych efektów działania leku mogą zostać udostępnione publicznie, ale planuje ponownie złożyć wniosek rejestracyjny, kiedy to badanie zostanie ukończone.
Liraglutyd, agonistę receptora GLP-1 podawanego raz na dobę, połączono z insuliną degludek, długo działającym analogiem insuliny stosowanym jako insulina podstawowa, który jest dostępny w Europie, Japonii i wielu innych krajach. To połączenie, dostępne pod nazwą IDegLira i podawane raz na dobę, zmniejsza stężenie glukozy w osoczu na czczo i glikemię poposiłkową, a także spowodowało zmniejszenie stężenia HbA1C o 1,9% u chorych na cukrzycę typu 2, u których to stężenie na początku leczenia wynosiło 8,7%. 52, 53 Zmniejszenie stężenia HbA1C pod wpływem preparatu IDegLira było większe niż pod wpływem samego liraglutydu (1,3%) lub samej insuliny degludek (1,4%). Stężenie HbA1C poniżej 7,0% uzyskano u 81% chorych na cukrzycę typu 2 leczonych preparatem IDegLira, a ten efekt leczenia wiązał się ze zmniejszeniem masy ciała oraz mniejszą częstością występowania hipoglikemii w porównaniu z leczeniem insuliną degludek. Preparat IDegLira jest obecnie oceniany przez EMA.
Albiglutyd jest agonistą receptora GLP-1 stworzonym przez połączenie dimeru ludzkiego GLP-1 z rekombinowaną ludzką albuminą. 54 Ze względu na długi okres półtrwania albiglutyd podaje się raz na tydzień. W 32-tygodniowej próbie klinicznej u chorych na cukrzycę typu 2 albiglutyd zmniejszył stężenie HbA1C, wynoszące początkowo 8,16%, o 0,78%, a także spowodował zmniejszenie masy ciała o 0,64 kg. 55 Te efekty leczenia były mniejsze niż w przypadku stosowania liraglutydu, który zmniejszył stężenie HbA1C o 0,99%, a masę ciała o 2,19 kg. Wydaje się więc, że lek ten powoduje mniejszy spadek stężenia HbA1C i masy ciała niż liraglutyd, być może ze względu na niemożność penetracji do ośrodkowego układu nerwowego z powodu połączenia z dużą cząsteczką albuminy.
Mimo skuteczności i trwałości zmniejszenia stężenia HbA1C, a także działania sprzyjającego redukcji masy ciała nowe recepty na leki z grupy agonistów receptora GLP-1 stanowią mniej niż 5% rynku w Stanach Zjednoczonych. Ta mała penetracja rynku wynika z dwóch czynników: konieczności wykonywania wstrzyknięć oraz kosztu. Aby obejść przeszkodę w postaci konieczności wstrzyknięć, firma Intarcia opracowała małą pompę osmotyczną wielkości zapałki (pod nazwą ITCA 650), która po umieszczeniu tuż pod skórą podaje eksenatyd z powolną, stałą prędkością w czasie do roku. W 48-tygodniowym badaniu pompa ITCA 650 podająca eksenatyd w dawkach 20, 40, 60 lub 80 µg na dobę spowodowała zmniejszenie stężenia HbA1C o odpowiednio 1,0, 1,0, 1,5 i 1,4%, a masa ciała zmniejszyła się o 6,0, 10,8, 7,7 i 7,9%. 36
Dulaglutyd jest analogiem GLP-1 do podawania raz na tydzień, połączonym z fragmentem Fc ludzkiego przeciwciała. W 52-tygodniowym badaniu stwierdzono, że dulaglutyd był bardziej skuteczny niż eksenatyd podawany dwa razy dziennie, sytagliptyna i metformina. 57, 58 Semaglutyd jest agonistą receptora GLP-1 do podawania raz na tydzień ocenianym obecnie w próbach klinicznych III fazy, a wstępne wyniki wskazują, że powoduje on większy spadek stężenia HbA1C niż liraglutyd w dawce 1,8 mg na dobę. 59
Długo działające inhibitory dipeptydylopeptydazy typu 4
Obecnie w Stanach Zjednoczonych i/lub Europie zarejestrowanych jest pięć inhibitorów dipeptydylopeptydazy typu 4 (DPP-4): sytagliptyna, saksagliptyna, alogliptyna, linagliptyna i wildagliptyna. Wszystkie z wyjątkiem wildagliptyny (podawanej dwa razy na dobę) są podawane raz na dobę i powodują utrzymujące się przez całą dobę zahamowanie aktywności DPP-4, enzymu rozkładającego GLP-1 i GIP. Inhibitor DPP-4 przeznaczony do podawania raz na tydzień, omarigliptyna (MK-3105, 25 mg), jest obecnie w fazie badań. 60 W 12-tygodniowym badaniu lek ten zmniejszył stężenie HbA1C o 0,71% w porównaniu z efektem w grupie placebo. 61
Leki zwiększające wydzielanie insuliny: TAK-875
Receptor wolnych kwasów tłuszczowych 1 (free fatty acid receptor 1, FFAR-1), nazywany również receptorem sprzężonym z białkiem G typu 40 (GPR-40), jest członkiem nadrodziny powierzchniowych receptorów komórkowych, który charakteryzuje się największą ekspresją w komórkach β trzustki. Przyłączenie ligandu (którym są średnio- i długołańcuchowe nienasycone kwasy tłuszczowe) do FFAR-1 aktywuje podjednostkę białka G z klasy Gq (Gαq) i powoduje hydrolizę jednego z fosfolipidów błonowych, bifosforanu fosfatydyloinozytolu, z wytworzeniem diacyloglicerolu i trifosforanu inozytolu. Aktywacja FFAR-1 przez kwasy tłuszczowe lub syntetyczne ligandy stymuluje wydzielanie insuliny, ale tylko w przypadku zwiększonego stężenia glukozy, a efekt ten następuje za pośrednictwem innego szlaku niż w przypadku innych glukozozależnych leków zwiększających wydzielanie insuliny, takich jak agoniści receptora GLP-1. 62
W 12-tygodniowej randomizowanej podwójnie zaślepionej próbie klinicznej II fazy, z grupami kontrolnymi otrzymującymi placebo i aktywny komparator, TAK-875 w dawkach od 50 do 200 mg na dobę spowodował zmniejszenie HbA1C o 1,0-1,1% w porównaniu z 1,0% w grupie otrzymującej glimepiryd (w dawce 4 mg raz na dobę) oraz 0,1% w grupie placebo. 63 Częstość występowania hipoglikemii w grupach otrzymujących TAK-875 i placebo była podobne. TAK-875 spowodował istotne zwiększenie wskaźnika insulinogenności (ΔCP0-30/ΔG0-30, gdzie CP = peptyd C, G=glukoza), będącego parametrem czynności komórek β podczas OGTT, z kolei glimepiryd nie wpłynął na ten wskaźnik. Masa ciała zwiększyła się nieco podczas stosowania TAK-875 (o około 0,3 kg, w porównaniu ze wzrostem o około 1,0 kg w grupie glimepirydu). Mimo wykazania skuteczności klinicznej badania z TAK-875 zostały ostatnio przerwane z powodu obaw o hepatotoksyczność. W fazie badań przedklinicznych znajdują się jednak inni agoniści GPR-40. 64 Obiecujące wyniki uzyskano również w badaniach z niektórymi, 65, 66, 67 ale nie wszystkimi 68, 69 agonistami GPR-119, zwiększającymi wydzielanie insuliny oraz inkretyn przez bezpośrednie działanie odpowiednio na komórki β oraz komórki enteroendokrynne typu K i L.
Inhibitory SGLT-2 i SGLT-1
FDA zarejestrowała ostatnio kanagliflozynę, inhibitor SGLT-2 wykazujący również pewne, ale klinicznie nieistotne działanie hamujące SGLT-1. W 52-tygodniowych próbach klinicznych wykazano, że kanagliflozyna była skuteczniejsza niż glimepiryd 70 i sytagliptyna. 71
Dapagliflozyna jest wysoce selektywnym inhibitorem SGLT-2, który został dopuszczony do stosowania w Europie, a 8 stycznia 2014 roku uzyskał również rejestrację FDA. U chorych na cukrzycę typu 2 dapagliflozyna zwiększa wydalanie glukozy z moczem o około 70-80 g na dobę, co jest efektem podobnym do obserwowanego w przypadku kanagliflozyny. 72, 73 Dapagliflozyna zmniejsza zwrotne wchłanianie glukozy w cewkach nerkowych, ale przede wszystkim zmniejsza próg nerkowy wydalania glukozy do około 40 mg/dl. 74 Podobnie jak kanagliflozyna, dapagliflozyna skutecznie zmniejsza zarówno stężenie glukozy w osoczu na czczo, jak i glikemię poposiłkową, co powoduje zmniejszenie stężenia HbA1C o około 0,7-0,8% przy wartościach początkowych wynoszących około 8,0-8,2%. 73, 75 Zmniejszenie średniego stężenia glukozy w osoczu w ciągu dnia spowodowało zwiększenie wrażliwości tkanek na insulinę o 25-30% i poprawę czynności komórek β o 90-100% 76 dzięki zmniejszeniu glukotoksyczności. Podobnie jak kanagliflozyna, dapagliflozyna jest równie skuteczna w cukrzycy typu 2 o niedawnym początku, jak i w długotrwałej cukrzycy, 77 a także u pacjentów z ciężką insulinoopornością i chorych z niedoborem insuliny, którzy są leczeni insuliną. 78 Dapagliflozynę można dodawać do dotychczasowego schematu leczenia u chorych na cukrzycę typu 2 leczonych metforminą, pioglitazonem, inhibitorem DPP-4, pochodną sulfonylomocznika lub dowolną kombinacją tych leków. 73, 75 Dapagliflozynę można również dodawać do insuliny u chorych na cukrzycę typu 2. 79
Ponieważ zwrotne wchłanianie sodu i glukozy w cewce bliższej jest powiązane ze sobą, wszystkie inhibitory SGLT-2, w tym dapagliflozyna, zmniejszają ciśnienie tętnicze o około 5-6/1-2 mm Hg z powodu niewielkiego efektu natriuretycznego. Utrata kalorii wydalanych w postaci glukozy z moczem (70-80 g × 4 kcal/g=280-320 kcal dziennie) wiąże się ze zmniejszeniem masy ciała o 2,5-3 kg po 12 miesiącach, a efekt zmniejszenia masy ciała utrzymuje się przez ponad 2 lata. Najczęstszym działaniem niepożądanym obserwowanym podczas stosowania dapagliflozyny i innych inhibitorów SGLT-2 jest zapalenie sromu i pochwy u kobiet oraz zapalenie żołędzi prącia głównie u nieobrzezanych mężczyzn. 73, 75 Częstość występowania zakażeń dróg moczowych wśród chorych na cukrzycę typu 2 leczonych dapagliflozyną była nieco zwiększona w porównaniu z grupą placebo (4,3 vs 3,7%). Mogą również występować działania niepożądane związane ze zmniejszeniem objętości wewnątrznaczyniowej (zawroty głowy i spadek ciśnienia tętniczego), które są częstsze u pacjentów w podeszłym wieku oraz osób leczonych diuretykiem. Hipoglikemia podczas leczenia inhibitorami SGLT-2 zdarza się rzadko, chyba że leki te łączy się z pochodną sulfonylomocznika lub insuliną. Ze względu na zmniejszenie skuteczności działania dapagliflozyna nie została zarejestrowana do stosowania u pacjentów z oszacowanym współczynnikiem filtracji kłębuszkowej (GFR) <60 ml/min/1,73 m 2 . Natomiast skuteczność kanagliflozyny jest nieco zmniejszona u pacjentów z oszacowanym GFR 45-60 ml/min/1,73 m 2 , a u chorych z oszacowanym GFR <45 ml/min/1,73 m 2 nie zaaprobowano stosowania tego leku.
Empagliflozyna została oceniona przez FDA w pierwszym kwartale 2014 roku i ze względu na skuteczność podobną do skuteczności kanagliflozyny i dapagliflozyny oraz niewiele działań niepożądanych 80, 81 FDA odstąpiła od przeglądu dokonywanego przez działający przy tej instytucji komitet doradczy ds. leków endokrynologicznych. Do innych inhibitorów SGLT-2 ocenianych obecnie w próbach klinicznych II i III fazy należą tofogliflozyna, ipragliflozyna, luseogliflozyna oraz ertugliflozyna.
Wszystkie powyższe inhibitory zwrotnego wchłaniania glukozy w nerkach wykazują dużą swoistość działania w stosunku do SGLT-2. Przyjmuje się powszechnie, że SGLT-1 jest odpowiedzialny za zwrotne wchłanianie tylko około 10% przefiltrowanego ładunku glukozy. 82 W przewodzie pokarmowym przenośnikiem odpowiedzialnym za wchłanianie glukozy jest właśnie SGLT-1, a u osób z genetycznie uwarunkowanym niedoborem SGLT-1 rozwija się zespół zaburzeń wchłaniania glukozy i galaktozy, który wiąże się z biegunką. Co więcej, SGLT-1 jest tym przenośnikiem w komórkach L, który jest odpowiedzialny za uwalnianie GLP-1. Z powyższych przyczyn firmy farmaceutyczne nie wykazywały dotychczas chęci opracowania skojarzonego inhibitora SGLT-2/SGLT-1. Z niedawnych badań u myszy genetycznie pozbawionych SGLT-2 i SGLT-1 wynika jednak, że SGLT-1 jest odpowiedzialny za zwrotne wchłanianie znacznie większej części przefiltrowanego ładunku glukozy, niż sądzono w przeszłości. 83
Badania przeprowadzone u myszy otrzymujących niewchłaniający się inhibitor SGLT-1, LX 2761, wykazały zmniejszenie stężenia glukozy w osoczu na czczo i glikemii poposiłkowej oraz zmniejszenie stężenia HbA1C o 0,7% bez objawów niepożądanych ze strony przewodu pokarmowego, bez wzrostu glukozurii, natomiast ze wzrostem stężenia krążącego GLP-1 oraz peptydu YY (PYY), hormonów hamujących łaknienie. Jeżeli chodzi o wzrost stężenia GLP-1, to zmniejszone wchłanianie glukozy w przewodzie pokarmowym powoduje, że do dystalnego odcinka jelita dociera więcej glukozy i krótkołańcuchowych kwasów tłuszczowych (powstających w następstwie metabolizowania glukozy przez bakterie w przewodzie pokarmowym), które zwiększają wydzielanie GLP-1 i PYY przez komórki L.
U ludzi skojarzony inhibitor SGLT-1/SGLT-2, LX 4211, zwiększał wydalanie glukozy z moczem, opóźniał wchłanianie glukozy w przewodzie pokarmowym oraz zwiększał stężenie GLP-1 w krwioobiegu. 85, 86 W 28-dniowym badaniu u chorych na cukrzycę typu 2 stwierdzono, że LX 4211 wywoływał niewielką glukozurię (mniejszą niż typowo obserwowana po zastosowaniu selektywnych inhibitorów SGLT-2), a mimo to zmniejszył stężenie glukozy w osoczu na czczo o 52-68 mg/dl, co wskazuje na istotny hamujący wpływ na wchłanianie glukozy w jelicie. 87 W 12-tygodniowym badaniu II fazy u 299 chorych na cukrzycę typu 2 leczonych metforminą w monoterapii LX 4211 (w dawce 400 mg) zmniejszył stężenie HbA1C z 8,1% na początku obserwacji o 0,92%. 88 Te wyniki, mimo że wstępne, pozwalają sądzić, że skojarzone inhibitory SGLT-1/SGLT-2 mogą mieć przewagę nad selektywnymi inhibitorami SGLT-2.
Metformina o opóźnionym uwalnianiu
Metformina jest najczęściej przepisywanym doustnym lekiem przeciwcukrzycowym zarówno w Stanach Zjednoczonych, jak i na całym świecie, ale mechanizm jej działania pozostaje słabo poznany. 89 Biodostępność metforminy wynosi około 40-60%, ale lek ten jest wchłaniany głównie w początkowym odcinku jelita cienkiego. U szczurów z cukrzycą metformina powoduje ostre zmniejszenie stężenia glukozy we krwi po podaniu doustnym lub do żyły wrotnej, ale nie po podaniu do żyły obwodowej. 90 Stężenie metforminy w osoczu słabo koreluje z hipoglikemizującym działaniem tego leku. Metformina koncentruje się w komórkach końcowej części jelita cienkiego i wykazano, że zwiększa ona stężenie GLP-1 i PYY. 91 W sumie te obserwacje pozwalają sądzić, że efekt hipoglikemizujący metforminy wynika przynajmniej częściowo z jej miejscowego (tj. przed wchłonięciem do krwioobiegu) działania na komórki enteroendokrynne typu L w jelicie cienkim, pobudzającego uwalnianie hormonów jelitowych.
Preparat metforminy o opóźnionym uwalnianiu New Met, który nie jest wchłaniany w początkowym odcinku jelita cienkiego, stosowano przez 5 dni u 20 zdrowych osób oraz 24 chorych na cukrzycę typu 2. Preparat New Met w dawce 500 mg dwa razy na dobę równie skutecznie zmniejszał stężenie glukozy w osoczu jak 2000 mg metforminy o natychmiastowym lub przedłużonym uwalnianiu, mimo że ilość metforminy w osoczu zmniejszyła się o 45-68%. Wszystkie preparaty metforminy powodowały podobny wzrost stężenia GLP-1 i PYY. W niedawno ukończonej 12-tygodniowej próbie klinicznej II fazy w celu ustalenia dawki leku porównano New Met (w dawkach 600, 800 i 1000 mg na dobę) z metforminą o przedłużonym uwalnianiu (1000 i 2000 mg na dobę) u 240 pacjentów. 92 Preparat New Met w dawce 1000 mg dziennie spowodował większy o 50% spadek stężenia HbA1C niż metformina o przedłużonym uwalnianiu w dawce 1000 mg dziennie, mimo że stężenie metforminy w osoczu było o 65% mniejsze. Te wyniki dowodzą, że preparat New Met, który działa na dystalną część jelita, skutecznie zmniejsza stężenie HbA1C, a jednocześnie umożliwia minimalizację ekspozycji na metforminę. Mniejsze stężenie metforminy w osoczu mogłoby pozwolić na stosowanie preparatu New Met u chorych na cukrzycę i z upośledzoną czynnością nerek, a mniejsze rozmiary tabletki ułatwią opracowanie kombinacji dwóch i trzech leków przeciwcukrzycowych.
Leki uwrażliwiające na działanie insuliny
Jedynymi lekami uwrażliwiającymi na działanie insuliny, które stosuje się w leczeniu chorych na cukrzycę typu 2, są tiazolidynediony, które zwiększają wrażliwość zarówno mięśni, jak i wątroby na insulinę. 2 Mimo że metformina jest często klasyfikowana jako lek uwrażliwiający na działanie insuliny, wykazaliśmy, że jeżeli nie dochodzi do zmniejszenia masy ciała, to metformina nie zwiększa zależnego od insuliny zużycia glukozy w mięśniach. 93 Duże zainteresowanie budzi więc opracowanie nowych leków uwrażliwiających na działanie insuliny, których stosowanie nie będzie się wiązało z przyrostem masy ciała ani retencją płynów.
Mitochondrialny cel działania tiazolidynedionów
Coraz więcej danych wskazuje, że działanie tiazolidynedionów polegające na uwrażliwianiu na działanie insuliny i zmniejszeniu stężenia glukozy można oddzielić od ich działania jako ligandów receptorów aktywowanych przez proliferatory peroksysomów typu γ (PPAR-γ). 94 Wykazano, że MSDC-0160 i MSDC-0602 zmniejszają insulinooporność w wielu tkankach, hamują glukoneogenezę i lipogenezę wątrobową, zmniejszają stężenie glukozy i insuliny w osoczu, a także zwiększają stężenie adiponektyny w osoczu zarówno u myszy typu dzikiego, jak i myszy genetycznie pozbawionych PPAR-γ.
Z obecnie prowadzonych badań wynika, że MSDC-0602 działa na uprzednio niescharakteryzowany kompleks mitochondrialny nazwany mitochondrialnym celem działania tiazolidynedionów (mTOT), zawierający dwa dobrze zakonserwowane białka mitochondrialne (Mpc1 i Mpc2), które, jak się wydaje, modulują wnikanie pirogronianu do mitochondriów i regulują jego utlenianie. 95 W 12-tygodniowej próbie klinicznej fazy IIb u 258 chorych na cukrzycę typu 2 stosowanie MSDC-0160 w dawkach 100 i 150 mg na dobę zmniejszało stężenie HbA1C równie skutecznie jak pioglitazon (w dawce 45 mg dziennie), natomiast wiązało się z mniejszą retencją płynów i przyrostem masy ciała. 96 Firma opracowująca drugi związek modulujący mTOT ukończyła ostatnio próbę kliniczną fazy IIa u chorych na cukrzycę typu 2, uzyskując podobne wyniki.
Inhibitory kinazy dehydrogenazy pirogronianowej
Kompleks dehydrogenazy pirogronianowej, który katalizuje nieodwracalne utlenianie pirogronianu z wytworzeniem acetylo-CoA i dwutlenku węgla, jest głównym enzymem regulującym szybkość glikolizy tlenowej. Kompleks dehydrogenazy pirogronianowej jest aktywny w postaci defosforylowanej. 97 Istnieją cztery izoenzymy kinazy dehydrogenazy pirogronianowej (PDHK), których dystrybucja w organizmie jest swoista tkankowo. Hamowanie PDHK-4 w mięśniach zwiększa utlenianie pirogronianu w mięśniach i zmniejsza dowóz substratów do glukoneogenezy (mleczany i alanina) do wątroby, natomiast hamowanie PDHK-2 w wątrobie zmniejsza glukoneogenezę oraz nadmierną szybkość wytwarzania glukozy w wątrobie, która jest charakterystyczna dla cukrzycy typu 2. Wykazano, że dwa inhibitory PDHK, AZD 2545 i leelamina (dehydroabietylamina), skutecznie zmniejszały stężenie glukozy we krwi w modelach cukrzycy u gryzoni, 98 a w badaniach przedklinicznych uzyskano też obiecujące wyniki stosowania JTT-251 jako inhibitora PDHK w leczeniu cukrzycy typu 2.
Inhibitory białkowej fosfatazy tyrozynowej typu 1B
Działanie insuliny pobudzające metabolizm glukozy rozpoczyna się od fosforylacji trzech reszt tyrozynowych receptora insuliny. 2, 99 Uruchamia to serię reakcji fosforylacji i defosforylacji, podczas których substrat receptora insuliny typu 1 (IRS-1) przemieszcza się do błony komórkowej, gdzie następuje fosforylacja jego sąsiadujących ze sobą reszt tyrozynowych. 2 Powoduje to aktywację kinazy fosfoinozytolu 3’ (kinazy Akt) oraz innych cząsteczek sygnałowych insuliny, co prowadzi do transportu glukozy do komórki, a następnie jej metabolizmu w komórce. Mutageneza dowolnej z trzech reszt tyrozynowych receptora insuliny upośledza jej działanie, a mutageneza wszystkich trzech reszt tyrozynowych jednocześnie powoduje, że receptor insuliny staje się nieaktywny.
Ponieważ u chorych na cukrzycę typu 2 fosforylacja reszt tyrozynowych receptora insuliny jest zmniejszona, 2, 20 sensowne jest zwiększenie fosforylacji reszt tyrozynowych za pomocą inhibitorów białkowej fosfatazy tyrozynowej typu 1B (PTP-1B). 100, 101 U myszy genetyczna ablacja PTP-1B powoduje zwiększenie insulinowrażliwości. 102 Ukończono próbę kliniczną II fazy z użyciem ISI-113175, oligonukleotydu antysensownego będącego inhibitorem PTP-1B (100-200 mg we wstrzyknięciu raz na tydzień), u chorych na cukrzycę typu 2 otrzymujących stabilne, maksymalne dawki pochodnej sulfonylomocznika. Po 13 tygodniach w grupie otrzymującej dawkę 200 mg tygodniowo stwierdzono zmniejszenie średniej tygodniowej glikemii na czczo w samodzielnych oznaczeniach o 25 mg/dl (p=0,026 vs placebo) oraz zmniejszenie stężenia fruktozaminy w surowicy o 25 µmol/l (p=0,009 vs placebo). Stosowanie ISI-113175 wiązało się również z istotnym wzrostem stężenia adiponektyny o 65%. 103
Czynnik wzrostu fibroblastów typu 21
Czynnik wzrostu fibroblastów typu 21 (FGF-21) jest białkiem wydzielniczym wytwarzanym przez wątrobę i tkankę tłuszczową. Wykazano, że FGF-21 zwiększa insulinowrażliwość, zmniejsza stężenie glukozy w osoczu, a także wywiera korzystny wpływ na profil lipidowy w przedklinicznych modelach cukrzycy i otyłości. FGF-21 łączy receptory FGF ze szlakiem białka Ras/kinazy białkowej aktywowanej mitogenami (MAP) i stymuluje wychwyt glukozy przez adipocyty. 104 W niedawnym badaniu przeprowadzonym w celu ustalenia odpowiedniej dawki leku 46 otyłych chorych na cukrzycę typu 2 otrzymywało przez 28 dni analog FGF-21, LY 2405319. Stwierdzono istotne zmniejszenie stężenia glukozy w osoczu na czczo i stężenia insuliny, zmniejszenie stężenia cholesterolu LDL i triglicerydów o 10-20%, istotne zwiększenie stężenia cholesterolu HDL, 105, 106 a także wzrost osoczowego stężenia adiponektyny, która jest adipocytokiną uwrażliwiającą na działanie insuliny. Masa ciała zmniejszyła się o 1,5-1,7 kg, chociaż ten spadek nie był istotny. Chociaż dokładne mechanizmy, za których pośrednictwem FGF-21 wywiera korzystny wpływ na metabolizm glukozy i lipidów w cukrzycy typu 2, muszą dopiero zostać ustalone, wydaje się, że lek ten charakteryzuje się nowym mechanizmem działania i może okazać się skuteczny jako lek hipoglikemizujący i hipolipemizujący.
Inhibitory dehydrogenazy 11-β-hydroksysteroidów typu 1
Dehydrogenaza 11-β-hydroksysteroidów typu 1 (11-β-HSD-1) nasila przekształcenie kortyzonu (który jest nieaktywny) w kortyzol (aktywny) w wątrobie i tkance tłuszczowej bez zaburzenia osi przysadkowo-nadnerczowej (z udziałem ACTH). U genetycznie otyłych myszy z hiperglikemią inhibitory 11-β-HSD-1 wywierają korzystny wpływ na insulinowrażliwość, hiperglikemię oraz profil lipidowy osocza. W ciągu ostatniej dekady opracowano, zsyntetyzowano i zbadano w próbach klinicznych wiele inhibitorów 11-β-HSD-1. 107, 108 Efekt hipoglikemizujący tej klasy leków przeciwcukrzycowych jest niewielki. W 28-dniowej próbie klinicznej fazy IIb, w której oceniono INCB 13739, stwierdzono trend w kierunku zmniejszenia stężenia glukozy w osoczu na czczo (o 19,5 mg/dl), a także tendencję do wzrostu zużycia glukozy zależnego od insuliny oraz zmniejszenia wytwarzania glukozy w wątrobie (w ocenie za pomocą normoglikemicznej klamry insulinowej). 109 W innym badaniu nie zaobserwowano jednak poprawy insulinowrażliwości u chorych na cukrzycę typu 2 leczoną dietą, u których zastosowano karbenoksolon. 110 W próbie klinicznej III fazy u 80 chorych na cukrzycę typu 2 i z zespołem metabolicznym MK-0916 spowodował niewielkie zmniejszenie stężenia HbA1C (p <0,05) bez istotnego spadku stężenia glukozy w osoczu na czczo lub po 2-godzinnym OGTT. 111 W badaniach nad dwoma nowymi inhibitorami 11-β-HSD-1, RO151 i RO838, stwierdzono tendencję do zmniejszenia stężenia HbA1C bez zmian parametrów lipidowych. 112
Inhibitory acylotransferazy diglicerydów
Istnieją dwa izoenzymy acylotransferazy diglicerydów, czyli transferazy diacyloglicerolacylu (DGAT). DGAT-1 katalizuje syntezę triglicerydów z diacyloglicerolu (DAG) i acylo-CoA, będącą ostatecznym etapem syntezy triglicerydów. Poprzez hamowanie DGAT-1 w przewodzie pokarmowym można zmniejszyć hiperlipidemię poposiłkową i w badaniach przedklinicznych wykazano, że wiąże się to z uwrażliwieniem na działanie insuliny, zmniejszeniem zawartości triglicerydów w wątrobie oraz redukcją masy ciała. 113 W tygodniowym randomizowanym badaniu kontrolowanym placebo u 62 otyłych mężczyzn AZD 7687 wywoływał zależne od dawki zmniejszenie poposiłkowych wahań stężenia triglicerydów w osoczu, co wskazuje na hamowanie aktywności DGAT-1 w jelicie. 114 Podczas przyjmowania dawek, które zmniejszyły wahania stężenia triglicerydów o ≥250%, obserwowano jednak nasilone objawy niepożądane ze strony przewodu pokarmowego. Obawy budzi również obserwacja, iż hamowanie aktywności DGAT-1 powoduje zwiększenie stężenia DAG i ceramidów w mięśniach, a wykazano, że te dwie pochodne kwasów tłuszczowych wywołują insulinooporność. 115 Co więcej, nadmierna ekspresja DGAT w mięśniach szkieletowych zmniejszała stężenie lipotoksycznych pochodnych kwasów tłuszczowych, hamowała syntezę triglicerydów, zwiększała utlenianie kwasów tłuszczowych oraz wywierała korzystny wpływ na zależne od insuliny zużycie glukozy w mięśniach. 115
Leki przeciwzapalne
W cukrzycy typu 2 tkanka tłuszczowa jest w stanie przewlekłego zapalenia, 116 a zasadniczą rolę w tym procesie zapalnym odgrywa hipoksja w tej tkance. 117 Oprócz hipoksji w tkance tłuszczowej do przewlekłego zapalenia w otyłości przyczyniają się również metabolity wolnych kwasów tłuszczowych i glukozy, w tym DAG, ceramidy oraz wolne rodniki tlenowe, które bezpośrednio aktywują kinazy sygnałowe (kinaza białkowa C, kinaza domeny N-końcowej białka c-Jun [JNK] i kinaza receptora insuliny), pobudzają receptory błonowe (TLR4, CD36) odgrywające rolę w zapaleniu, a także indukują stres w retikulum endoplazmatycznym. 118, 119 Hamowanie tych szlaków zapalnych jest więc postulowaną strategią poprawy insulinowrażliwości, zmniejszania stężenia glukozy w osoczu oraz prewencji lub spowalniania rozwoju miażdżycy u chorych na cukrzycę typu 2. Spośród różnych leków przeciwzapalnych najlepiej zbadane zostały salicylany w dużych dawkach.
Szlak inhibitora podjednostki β kinazy czynnika jądrowego κB (IKKβ) i czynnika jądrowego κB (NF-κB) jest silnym szlakiem zapalenia aktywowanym przez wolne kwasy tłuszczowe, metabolity lipotoksyczne, wolne rodniki tlenowe oraz stres w retikulum endoplazmatycznym. IKKβ wywołuje aktywację NF-κB poprzez fosforylację inhibitora κβα (Iκβα), co prowadzi do odłączenia tego ostatniego od NF-κB w cytozolu. NF-κB jest czynnikiem transkrypcyjnym, który następnie przemieszcza się do jądra komórkowego, gdzie aktywuje geny kontrolujące syntezę czynnika martwicy nowotworów typu α oraz innych kinaz serynowych, które hamują przekazywanie sygnału insuliny i wywołują insulinooporność. 119, 120, 121 Salicylany w dużych dawkach hamują aktywność IKKβ, 122 zmniejszają insulinooporność w mięśniach i ograniczają wytwarzanie glukozy w wątrobie w modelach cukrzycy u gryzoni. 123, 124
W dużej randomizowanej próbie klinicznej sponsorowanej przez National Institutes of Health (NIH), w której uczestniczyło 286 chorych na cukrzycę typu 2, salsalan (w dawce 3,5-4 g dziennie) spowodował zmniejszenie stężenia HbA1C o 0,33 (p <0,01 w porównaniu z początkiem obserwacji oraz placebo). 125 Mimo że te wyniki są obiecujące, zmniejszenie stężenia HbA1C było niewystarczające, aby uzasadniać kontynuację badania. Należy jednak podkreślić, że w cukrzycy i otyłości dochodzi do aktywacji wielu szlaków zapalenia i zahamowanie jednego z nich może nie być wystarczające do uzyskania klinicznie istotnego zmniejszenia stężenia HbA1C (o ≥0,5%). W celu wywołania większego spadku stężenia HbA1C konieczne może być więc jednoczesne hamowanie szlaku IKKβ/NF-κB oraz kinazy MAP, JNK, TLR4 lub innych szlaków. 119
Antagoniści receptora glukagonu
Dobrze wiadomo, że w cukrzycy typu 2 stężenie glukagonu w osoczu jest zwiększone, a wątroba jest nadwrażliwa na działanie glukagonu. 28, 29 Wykazano również, że zmniejszenie stężenia glukagonu w osoczu za pomocą somatostatyny powoduje normalizację zwiększonej szybkości podstawowego wytwarzania glukozy w wątrobie oraz stężenia glukozy w osoczu na czczo u chorych na cukrzycę typu 2 i z hiperglikemią, utrzymując zarazem podstawowe stężenie insuliny w osoczu. 27 Hamowanie wydzielania glukagonu i spowodowane tym zmniejszenie wytwarzania glukozy w wątrobie jest jednym z głównych mechanizmów, za pośrednictwem których zarówno inhibitory DPP-4, jak i agoniści receptora GLP-1 poprawiają kontrolę glikemii w cukrzycy typu 2. Doprowadziło to do opracowania antagonistów receptora glukagonu, leków które w modelach cukrzycy u zwierząt skutecznie zmniejszały zwiększoną szybkość podstawowego wytwarzania glukozy w wątrobie oraz stężenie glukozy w osoczu na czczo. 126
Zsyntetyzowano kilka doustnie podawanych substancji będących antagonistami receptora glukagonu. Główne obawy w odniesieniu do tej klasy leków dotyczą wywoływanego przez nie rozrostu komórek α trzustki i przewlekle zwiększonego stężenia glukagonu w osoczu. Opracowano jednak również takie leki z grupy antagonistów receptora glukagonu, których działanie prowadzi do zmniejszenia stężenia glukozy we krwi bez wywoływania znacznego rozrostu komórek α i powoduje jedynie umiarkowany wzrost stężenia glukagonu w osoczu. 127 W badaniach II fazy wykazano, że zarówno MK-0893, jak i MK-3577 znacznie zmniejszały stężenie HbA1C, 128 ale badania nad tymi substancjami przerwano z powodu obserwowanego również wzrostu stężenia cholesterolu LDL. W 24-tygodniowym badaniu podawanie LY 2409021 w dawce 20 mg na dobę spowodowało zmniejszenie stężenia HbA1C o 0,92%, ale wzrost aktywności aminotransferaz wątrobowych, mimo że niewielki, może ograniczać kliniczną przydatność tego leku. 129
Aktywatory glukokinazy
Glukokinaza jest enzymem fosforylującym wolną glukozę po jej wniknięciu do komórki. Ze względu na dużą wartość stałej Michaelisa (Km) enzym ten może szybko reagować na wzrost stężenia glukozy w osoczu. W komórkach β swoista glukokinaza jest enzymem limitującym szybkość metabolizmu glukozy, a więc również wydzielania insuliny, natomiast w wątrobie inna glukokinaza reaguje na wzrost stężenia glukozy w otoczeniu zwiększeniem syntezy glikogenu i zahamowaniem wytwarzania glukozy w wątrobie. Kliniczne znaczenie glukokinazy ilustrują mutacje inaktywujące ten enzym, które są odpowiedzialne za cukrzycę MODY (maturity-onset diabetes of the young) typu 2. Te unikatowe właściwości glukokinazy oraz jej ważna rola w regulacji wydzielania insuliny i wytwarzania glukozy w wątrobie skłoniły do poszukiwań aktywatorów tego enzymu w komórkach β i/lub hepatocytach. 130
Złożono ponad 100 wniosków patentowych dotyczących aktywatorów glukokinazy, ale dotychczasowe wyniki są rozczarowujące. Początkowo uzyskano zachęcające wyniki stosowania aktywatorów glukokinazy badanych przez firmy Roche i Merck, ale z czasem ich skuteczność zanikała, co spowodowało przerwanie programów badań klinicznych. Podobne zmniejszanie się skuteczności zaobserwowano w przypadku AZD1656 w 6-miesięcznej próbie klinicznej, a także w przypadku AMG 151 (uprzednio Bio Array-403). Nowy wątrobowo swoisty aktywator (TTP 399), który nie interferuje z wiązaniem się glukokinazy z jej białkiem regulatorowym, okazał się obiecujący w 6-tygodniowym badaniu fazy IIb u chorych na cukrzycę typu 2, zmniejszając stężenie HbA1C o 0,92% w porównaniu z początkiem obserwacji oraz o 0,53% w porównaniu z placebo. 131 Okres leczenia był jednak krótki i oczekiwane są wyniki dłużej trwających badań.
Mimo tych w znacznym stopniu negatywnych wyników przewiduje się, że prace nad nowymi aktywatorami glukokinazy będą trwały ze względu na kluczową rolę tego enzymu w regulacji homeostazy glukozy. W dwóch niedawnych badaniach 132, 133, 134 u chorych na cukrzycę typu 2, w których oceniano wątrobowo swoiste aktywatory glukokinazy GKM-001 i PF-04991532, wykazano ich skuteczność hipoglikemizującą, ale badania te były krótkie (14 dni) i obejmowały małą liczbę badanych.
Inhibitory fruktozo-1,6-bisfosfatazy
Fruktozo-1,6-bisfosfataza jest enzymem o dwukierunkowym działaniu, który katalizuje przekształcanie fruktozo-1,6-bisfosforanu w fruktozo-6-fosforan oraz z powrotem w fruktozo-1,6-bisfosforan i odgrywa zasadniczą rolę w regulacji glikolizy (wytwarzanie fruktozo-6-fosforanu) i glukoneogenezy (wytwarzanie fruktozo-1,6-bisfosforanu). Kiedy seryna w pozycji 32 tego dwufunkcjonalnego białka zostanie ufosforylowana, ujemny ładunek powoduje zmianę konformacji enzymu sprzyjającą aktywności fruktozo-1,6-bisfosfatazy, natomiast w przeciwnym razie przeważa aktywność fosfofruktokinazy 2. 135 U chorych na cukrzycę typu 2 szybkość podstawowego wytwarzania glukozy w wątrobie jest zwiększona z powodu zwiększenia tempa glukoneogenezy.
W zwierzęcych modelach cukrzycy typu 2 hamowanie aktywności fruktozo-1,6-bisfosfatazy skutecznie zmniejsza wytwarzanie glukozy w wątrobie z różnych substratów wykorzystywanych do glukoneogenezy, nie wywołując przy tym hipoglikemii. 136, 137 Wstępne wyniki stosowania MB07803 w 14-dniowym badaniu u 42 chorych na cukrzycę typu 2 wskazują na niewielkie zmniejszenie stężenia glukozy w osoczu na czczo. 138 Obawy o bezpieczeństwo w związku z możliwością występowania hipoglikemii i kwasicy mleczanowej mogą ograniczać kliniczną przydatność inhibitorów fruktozo-1,6-bisfosfatazy oraz innych leków hamujących glukoneogenezę w hepatocytach.
Inhibitory karboksylazy acetylokoenzymu A
Karboksylaza acetylo-CoA katalizuje nieodwracalną karboksylację malonylo-CoA podczas biosyntezy kwasów tłuszczowych. Krążące wolne kwasy tłuszczowe i zwiększone stężenie wewnątrzkomórkowych lipotoksycznych metabolitów kwasów tłuszczowych (FACoA, DAG i ceramidy) wywołują insulinooporność w wątrobie oraz mięśniach szkieletowych i hamują wydzielanie insuliny. 2 Nie zaskakuje więc wykazanie, że inhibitor karboksylazy acetylo-CoA, NDI-630, zwiększa insulinowrażliwość, zmniejsza stężenie wolnych kwasów tłuszczowych i glukozy w osoczu oraz koryguje zaburzenia lipidowe w zwierzęcych modelach otyłości i cukrzycy typu 2. 139
Inne doustne leki przeciwcukrzycowe
Różne inne doustne leki przeciwcukrzycowe są obiecujące, jeżeli chodzi o poprawę glikemii w cukrzycy typu 2, w tym leki wiążące kwasy żółciowe, 140 aktywatory farnezoidowego receptora X kwasów żółciowych, 141 aktywatory kinazy aktywowanej przez monofosforan adenozyny (AMPK), 142, 143, 144 modulatory mikroflory jelitowej, 145 aktywatory syntazy glikogenu, 146 inhibitory fosforylazy glikogenu 147 oraz ranolazyna. 148 Ranolazyna została zarejestrowana przez FDA jako lek przeciwdławicowy, który działa przez hamowanie późnego prądu sodowego w miocytach serca. Nie jest jasne, w jaki sposób wiąże się to ze zmniejszeniem stężenia HbA1C obserwowanym u chorych na cukrzycę typu 2, chociaż wykazano, że w większych dawkach niż stosowane klinicznie ranolazyna zmniejsza wydzielanie glukagonu przez komórki α trzustki przez hamowanie kanałów sodowych. 149, 150
W badaniach przedklinicznych wykazano, że aktywacja deacetylazy białkowej SIRT1 za pomocą SRT3025 sprzyjała redukcji masy ciała, hamowała glukoneogenezę i lipogenezę w wątrobie oraz zwiększała wrażliwość na insulinę. 151 Nie wiadomo, czy podobne efekty będą obserwowane u ludzi. Ostatnio w próbie klinicznej sponsorowanej przez NIH wykazano, że kwas obetycholowy jest skuteczny w leczeniu niealkoholowej stłuszczeniowej choroby wątroby (NAFLD), a u chorych na cukrzycę typu 2 i NAFLD lek ten zwiększał wrażliwość tkanek na insulinę. Wywołało to zainteresowanie możliwością zastosowania kwasu obetycholowego w leczeniu chorych na cukrzycę typu 2.
Leki przeciwko otyłości
Obecna epidemia cukrzycy jest napędzana przez epidemię otyłości, czyli stanu przeładowania tkanek tłuszczem. Nagromadzenie lipotoksycznych metabolitów w komórkach β hamuje wydzielanie insuliny, natomiast zwiększone stężenie FACoA, DAG i ceramidów w wątrobie i mięśniach wywołuje insulinooporność. 2, 119 Ostatnio FDA zarejestrowała preparaty Qsymia (połączenie fenterminy i topiramatu o przedłużonym uwalnianiu) oraz Belviq (lorkaseryna) jako leki zmniejszające masę ciała u osób otyłych. Lorkaseryna jest selektywnym agonistą receptora 5-hydroksytryptaminy (serotoniny) typu C (5-HTC), który zmniejsza spożycie pokarmów przez wpływ na układ proopiomelanokortyny. Fentermina jest sympatykomimetykiem o działaniu hamującym łaknienie, natomiast topiramat jest modulatorem receptora kwasu γ-aminomasłowego, chociaż mechanizm jego działania sprzyjającego redukcji masy ciała jest słabo poznany.
W badaniu Behavioral Modification and Lorcaserin for Obesity and Overweight Management in Diabetes Meillitus (BLOOM-DM) 152 lorkaseryna spowodowała zmniejszenie masy ciała o około 5%, a średniego stężenia HbA1C o około 1,0%, mimo że zużycie leków przeciwcukrzycowych się zmniejszyło. W 2-letnim badaniu SEQUEL 153 kombinacja fenterminy i topiramatu zmniejszyła masę ciała o około 10%, a w podgrupie otyłych chorych na cukrzycę typu 2 spowodowała większy spadek wartości HbA1C w porównaniu z placebo i wiązała się z rzadszą potrzebą intensyfikacji leczenia przeciwcukrzycowego. W grupie pacjentów bez cukrzycy leczonych fenterminą i topiramatem zaobserwowano istotnie rzadszą progresję do cukrzycy typu 2 (0,9 vs 3,7%; p <0,001). 153
Obecnie nie jest jasne, czy lorkaseryna lub połączenie fenterminy z topiramatem wywierają działanie przeciwcukrzycowe wykraczające poza efekt redukcji masy ciała. Mimo to te leki zmniejszające masę ciała skutecznie poprawiają kontrolę glikemii u otyłych chorych na cukrzycę typu 2.
Wnioski
Na cukrzycę typu 2 składa się wiele zaburzeń patofizjologicznych. Dalsze prace nad nowymi lekami mają zasadnicze znaczenie, ponieważ epidemia cukrzycy trwa i w ciągu najbliższych kilku dziesięcioleci prawdopodobnie się nasili. Opracowano i nadal opracowuje się obiecujące leki, z których część to nowe odmiany już dostępnych klas leków (agoniści receptora GLP-1, inhibitory DPP-4, inhibitory SGLT-2, metformina, tiazolidynediony/modulatory mTOT oraz leki wiążące kwasy żółciowe), niektóre są lekami przeciwko otyłości, dla których uzyskano obiecujące wyniki w odniesieniu do cukrzycy typu 2 (fentermina/topiramat oraz lorkaseryna), a inne są unikatowymi klasami, które w przyszłości znajdą ostatecznie zastosowanie w leczeniu cukrzycy lub też nie (inhibitory PDHK, inhibitory PTP-1B, analogi FGF-21, inhibitory 11-β-HSD-1, inhibitory DGAT-1, antagoniści receptora glukagonu, aktywatory glukokinazy, inhibitory fruktozo-1,6-bisfosfatazy, inhibitory karboksylazy acetylo-CoA, leki przeciwzapalne, aktywatory AMPK oraz modulatory mikroflory jelitowej). Czas ujawni prawdziwy potencjał każdego z tych kandydatów, ale nie ulega wątpliwości, że w farmakoterapii cukrzycy istnieje wiele nowych możliwości.
Copyright 2014 American Diabetes Association. From Diabetes Spectrum, Vol. 27, No. 2, 2014, p. 100. Novel agents for the treatment of type 2 diabetes. Reprinted with permission from The American Diabetes Association.
- 1. DeFronzo RA: Lilly Lecture: the triumvirate: beta cell, muscle, liver: a collusion responsible for NIDDM. Diabetes 37:667–687, 1988
- 2. DeFronzo RA: Banting Lecture: from the triumvirate to the ominous octet: a new paradigm for the treatment of type 2 diabetes mellitus. Diabetes 58:773–795, 2009
- 3. Ferrannini E, Gastaldelli A, Miyazaki Y, Matsuda M, Mari A, DeFronzo RA: Beta cell function in subjects spanning the range from normal glucose tolerance to overt diabetes mellitus: a new analysis. J Clin Endocrinol Metab 90:493–500, 2005
- 4. Abdul-Ghani M, Jenkinson C, Richardson D, Tripathy D, DeFronzo RA: Insulin secretion and insulin action in subjects with impaired fasting glucose and impaired glucose tolerance: results from the Veterans Administration Genetic Epidemiology Study (VAGES). Diabetes 55:1430–1435, 2006
- 5. Gastaldelli A, Ferrannini E, Miyazaki Y, Matsuda M, DeFronzo RA: Beta cell dysfunction and glucose intolerance: results from the San Antonio Metabolism (SAM) study. Diabetologia 47:31–39, 2004
- 6. Jallut D, Golay A, Munger R, Frascarolo P, Schutz Y, Jequier E, Felber JP: Impaired glucose tolerance and diabetes in obesity: a 6-year follow-up study of glucose metabolism. Metabolism 39:1068–1075, 1990
- 7. DeFronzo RA, Ferrannini E, Simonson DC: Fasting hyperglycemia in non-insulindependent diabetes mellitus: contributions of excessive hepatic glucose production and impaired tissue glucose uptake. Metabolism 38:387–395, 1989
- 8. DeFronzo RA, Gunnarssons R, Bjorkman O, Olsson M, Wahren J: Effects of insulin on peripheral and splanchnic glucose metabolism in noninsulin-dependent (type II) diabetes mellitus. J Clin Invest 76:149–155, 1985
- 9. Rossetti L, Giaccari A, DeFronzo RA: Glucose toxicity. Diabetes Care 13: 610– 630, 1990
- 10. Bays H, Mandarino L, DeFronzo RA: Role of the adipocytes, FFA, and ectopic fat in the pathogenesis of type 2 diabetes mellitus: PPAR agonists provide a rational therapeutic approach. J Clin Endocrinol Metab 89:463–478, 2004
- 11. DeFronzo RA, Abdul-Ghani MA: Preservation of beta cell function: the key to diabetes prevention. J Clin Endocrinol Metab 96:2354–2366, 2011
- 12. Abdul-Ghani M, Tripathy D, DeFronzo RA: Contribution of beta cell dysfunction and insulin resistance to the pathogenesis of impaired glucose tolerance and impaired fasting glucose. Diabetes Care 29:1130– 1139, 2006
- 13. Butler AE, Janson J, Bonner-Weir S, Ritzel R, Rizza RA, Butler PC: beta-cell deficit and increased β-cell apoptosis in human with type 2 diabetes. Diabetes 52:102–110, 2003
- 14. DeFronzo RA: Pathogenesis of type 2 diabetes: metabolic and molecular implications for identifying diabetes genes. Diabetes Rev 5:177–269, 1997
- 15. Groop L, Bonadonna R, Simonson DC, Petrides A, Hasan S, DeFronzo RA: Effect of insulin on oxidative and non-oxidative pathways of glucose and free fatty acid metabolism in human obesity. Am J Physiol 263:E79–E84, 1992
- 16. Gastaldelli A, Miyazaki Y, Pettiti M, Buzzigoli E, Mahankali S, Ferrannini E, DeFronzo RA: Separate contribution of diabetes, total fat mass, and fat topography to glucose production, gluconeogenesis, and glycogenolysis. J Clin Endocrinol Metab 89:3914–3921, 2004
- 17. DeFronzo RA, Tobin JD, Andres R: Glucose clamp technique: a method for quantifying insulin secretion and resistance. Am J Physiol 237:E214–E223, 1979
- 18. Pendergrass M, Bertoldo A, Bonadonna R, Nucci G, Mandarino L, Cobelli C, DeFronzo RA: Muscle glucose transport and phosphorylation in type 2 diabetic, obese non-diabetic, and genetically predisposed individuals. Am J Physiol Endocrinol Metab 292:E92– E100, 2007
- 19. Bajaj M, DeFronzo RA: Metabolic and molecular basis of insulin resistance. J Nuclear Cardiol 10:311–323, 2003
- 20. Cusi K, Maezono K, Osman A, Pendergrass M, Patti ME, Pratipanawatr T, DeFronzo RA, Kahn CR, Mandarino LJ: Insulin resistance differentially affects the PI 3-kinase and MAP kinase-mediated signaling in human muscle. J Clin Invest 105:311–320, 2000
- 21. Miyazaki Y, He H, Mandarino LJ, DeFronzo RA: Rosiglitazone improves downstream insulin-receptor signaling in type 2 diabetic patients. Diabetes 52:1943– 1950, 2003
- 22. Belfort R, Mandarino L, Kashyap S, Wirfel K, Pratipanawatr T, Berria R, Cusi K, DeFronzo RA: Dose response effect of elevated plasma FFA on insulin signaling. Diabetes 54:1640–1648, 2005
- 23. Kashyap S, Belfort R, Gastaldelli A, Pratipanawatr T, Berria R, Pratipanawatr W, Bajaj M, Mandarino L, DeFronzo RA, Cusi K: A sustained increase in plasma free fatty acids impairs insulin secretion in nondiabetic subjects genetically predisposed to develop type 2 diabetes. Diabetes 52:2461– 2474, 2003
- 24. Nauck M, Stockmann F, Ebert R, Creutzfeldt W: Reduced incretin effect in type 2 (non-insulin-dependent) diabetes. Diabetologia 29:46–52, 1986
- 25. Toft-Nielsen MB, Madsbad S, Holst JJ: Determinants of the effectiveness of glucagon-like peptide-1 in type 2 diabetes. J Clin Endocrinol Metab 86: 3853– 3860, 2001
- 26. Triplitt C, DeFronzo RA: Exenatide: firstin- class incretin mimetic for the treatment of type 2 diabetes mellitus. Expert Rev Endocrinol Metab 1:329–341, 2006
- 27. Nauck MA, Vardarli I, Deacon CF, Holst JJ, Meier JJ: Secretion of glucagon-like peptide-1 (GLP-1) in type 2 diabetes: what is up and what is down? Diabetologia 54:10–18, 2011
- 28. Kjems LL, Holst JJ, Volund A, Madsbad S: The influence of GLP-1 on glucose-stimulated insulin secretion: effects on beta-cell sensitivity in type 2 and nondiabetic subjects. Diabetes 52:380–386, 2003
- 29. Baron AD, Schaeffer L, Shragg P, Kolterman OG: Role of hyperglucagonemia in maintenance of increased rates of hepatic glucose output in type II diabetics. Diabetes 36:274–283, 1987
- 30. Matsuda M, DeFronzo RA, Glass L, Consoli A, Giordano M, Bressler P, Del Prato S: Glucagon dose response curve for hepatic glucose production and glucose disposal in type 2 diabetic patients and normal individuals. Metabolism 51:1111–1119, 2002
- 31. Abdul-Ghani M, Norton L, DeFronzo RA: Role of sodium-glucose cotransporter 2 (SGLT2) inhibitors in the treatment of type 2 diabetes. Endocr Rev 32:515–531, 2011
- 32. Wright EM, Loo DD, Hirayama BA: Biology of human glucose transporters. Physiol Rev 91:733–794, 2011
- 33. Farber SJ, Berger EY, Earle DP: Effect of diabetes and insulin of the maximum capacity of the renal tubules to reabsorb glucose. J Clin Invest 30:125–129, 1951
- 34. DeFronzo RA, Hompesch M, Kasichavanula S, Liu X, Hong Y, Pfister M, Morrow LA, Leslie BR, Boulton DW, Ching A: Characterization of renal glucose reabsorption in response to dapagliflozin in healthy subjects with type 2 diabetes. Diabetes Care 36:3169–176, 2013
- 35. Rahmoune H, Thompson PW, Ward JM, Smith CD, Hong G, Brown J: Glucose transporters in human renal proximal tubular cells isolated from the urine of patients with non-insulin-dependent diabetes. Diabetes 54:3427–3434, 2005
- 36. Matsuda M, Liu Y, Mahankali S, Pu Y, Mahankali A, Wang J, DeFronzo RA, Fox PT, Gao JH: Altered hypothalamic function in response to glucose ingestion in obese humans. Diabetes 48:1801–1806, 1999
- 37. Obici S, Feng Z, Tan J, Liu L, Karkanias G, Rossetti L: Central melanocortin receptors regulate insulin action. J Clin Invest 108:1079–1085, 2001
- 38. DeFronzo RA: Bromocriptine: a sympatholytic d2-dopamine agonist for the treatment of type 2 diabetes. Diabetes Care 34:789– 794, 2011
- 39. Abu-Hamdah R, Rabiee A, Meneilly GS, Shannon RP, Andersen DK, Elahi D: Clinical review: the extrapancreatic effects of glucagon- like peptide-1 and related peptides. J Clin Endocrinol Metab 94:1843–1852, 2009
- 40. Holst JJ: The physiology of glucagon-like peptide 1. Physiol Rev 87:1409–1439, 2007
- 41. Chilton R, Wyatt J, Nandish S, Oliveros R, Lujan M: Cardiovascular comorbidities of type 2 diabetes mellitus: defining the potential of glucagonlike peptide-1-based therapies. Am J Med 124 (Suppl. 1):S35–S53, 2011
- 42. Christensen M, Knop FK: Once-weekly GLP-1 agonists: how do they differ from exenatide and liraglutide? Curr Diab Rep 10:124–132, 2010
- 43. Werner U, Haschke G, Herling AW, Kramer W: Pharmacological profile of lixisenatide: a new GLP-1 receptor agonist for the treatment of type 2 diabetes. Regul Pept 164:58–64, 2010
- 44. Ratner RE, Rosenstock J, Boka G; DR16012 Study Investigators: Dosedependent effects of the once-daily GLP-1 receptor agonist lixisenatide in patients with type 2 diabetes inadequately controlled with metformin: a randomized, doubleblind, placebo-controlled trial. Diabet Med 27:1024–1032, 2010
- 45. Fonseca VA, Alvardo-Ruiz R, Raccach D, Boka G, Miossec P, Gerich JE; EFC6018 GetGoal-Mono Study Investigators: Efficacy and safety of the once-daily GLP-1 receptor agonist lixisenatide in mono-therapy: a randomized, double-blind, placebo-controlled trial in patients with type 2 diabetes (GetGoal-M). Diabetes Care 35:1225– 1231, 2012
- 46. Ahren B, Leguizamo Dimas A, Miossec P, Saubadu S, Aronson R: Efficacy and safety of lixisenatide once-daily morning or evening injections in type 2 diabetes inadequately controlled on metformin (GetGoal-M). Diabetes Care 36:2543–2550, 2013
- 47. Bolli G, Munteanu M, Dotsenko S, Niemoeller E, Boka G, Wu Y, Hanefield M: Efficacy and safety of lixisenatide oncedaily versus placebo in patients with T2DM insufficiently controlled on metformin (GetGoal-F1). Diabet Med 2013 Sep 30. Epub ahead of print (doi: 10.1111/dme.12328)
- 48. Pinget M, Goldenberg R, Niemoeller E, Muehlen-Bartmer I, Guo H, Aronson R: Efficacy and safety of lixisenatide once daily versus placebo in patients with type 2 diabetes insufficiently controlled on pioglitazone (GetGoal-P). Diabetes Obes Metab 15:1000– 1007, 2013
- 49. Riddle MC, Aronson R, Home P, Marre M, Niemoeller E, Miossec P, Ping L, Ye J, Rosenstock J: Adding once-daily lixisenatide for type-2 diabetes inadequately conrolled by established basal insulin: a 24-week, randomized, placebo-controlled comparison (GetGoal-L). Diabetes Care 36:2489– 2496, 2013
- 50. Seino Y, Min KW, Niemoeller E, Takami A; EFC10887 GETGOAL-L Asia Study Investigators: Randomized, double-blind, placebo-controlled trial of the once-daily GLP-1 receptor agonist lixisenatide in Asian patients with type 2 diabetes insufficiently controlled on basal insulin with or without a sulfonylurea (GetGoal-L-Asia). Diabetes Obes Metab 14:910–917, 2012
- 51. Rosenstock J, Raccah D, Koranyi L, Maffei L: Efficacy and safety of lixisenatide once daily versus exenatide twice daily in type 2 diabetes inadequately controlled on metformin. Diabetes Care 36:2945–2951, 2013
- 52. Buse J, Gough SCL, Woo V, Rodbard H, Linjawi S, Poulsen, P, Damgaard LH, Bode BW: IDegLira, a novel fixed ratio combination of insulin degludec and liraglutide, is efficacious and safe in subjects with type 2 diabetes: a large, randomized phase 3 trial [Abstract]. Diabetes 62 (Suppl. 1):A16, 2013
- 53. Gough SCL, Buse JB, Woo BC, Rodbard HW, Linjawi S, Poulsen P, Damgaard LH, Bode BW: IDegLira, a novel fixed ratio combination of insulin degludec and liraglutide, is efficacious and safe in subjects with type 2 diabetes [Abstract]. Diabetologia 56 (Suppl. 1):S96–S97, 2013
- 54. St. Onge LE, Miller AS: Albiglutide: a new GLP-1 analog for the treatment of type 2 diabetes. Expert Opin Biol Ther 10:801– 806, 2010
- 55. Pratley ER, Barnett A, Feinglos MM, Harman-Boehm I, Nauck M, Ovalle F, Johnson S, Stewart M, Ye J, Rosenstock J: Efficacy and safety of once-weekly (QW) albiglutide vs. once-daily (QD) liraglutide in type 2 diabetes (T2D) inadequately controlled on oral agents [Abstract]. Diabetes 61 (Suppl. 1):A240, 2012
- 56. Luskey K, Rosenstock J, Alessi T, Henry RR: Long-term, injection-free treatment with ITCA 650, a continuous subcutaneous delivery of exentide via DUROS device, leads to stable glycaemic and weight control for 48 weeks in metformin-treated type 2 diabetes [Abstract]. Diabetologia 54 (Suppl. 1):S39, 2011
- 57. Wysham C, Blevins T, Arakaki R, Colon G, Garcia P, Atisso C, Kuhstoss D, Bacon- Scism J, Lakshmanan M: Efficacy and safety of dulaglutide versus placebo and exenatide in type 2 diabetes (Award-1) [Abstract]. Diabetes 62 (Suppl. 1):A16, 2013
- 58. Umpierrez GE, Manghi FP, Povedano S, Shurzinske L, Pechtner V: Efficacy and safety of dulaglutide vs metformin in type 2 diabetes (Award-3) [Abstract]. Diabetes 62 (Suppl. 1):A17, 2013
- 59. Nauck MA, Petrie JR, Sesti G, Mannucci E, Courreges JP, Atkin S, During M, Jensen CB, Heller S: The once-weekly human GLP-1 analogue semaglutide provides significant reductions in HbA1c and body weight in patients with type 2 diabetes [Abstract]. Diabetologia 55 (Suppl. 1):S7, 2012
- 60. Krishna R, Addy C, Tatosian D, Hou XS, Gendrano IN, Martucci AN, Wagner JA, Stoch SA: Single/multiple dose pharmacokinetics (PK) and pharmacodynamics (PD) of omarigliptin, a once-weekly dipeptidyl peptidase- 4 (DPP-4) inhibitor, in healthy subjects [Abstract]. Diabetes 62 (Suppl. 1):A284, 2013
- 61. Gantz I, Chen M, Mirza A, Suryawanshi S, Davies MJ, Goldstein BJ: Effect of MK-3102, a novel once-weekly DPP-4 inhibitor, over 12 weeks in patients with type 2 diabetes mellitus [Abstract]. Diabetologia 55 (Suppl. 1):S51, 2012
- 62. Nagasumi K, Esaki R, Iwachidow K, Yasuhara Y, Ogi K, Tanaka H, Nakata M, Yano T, Shimakawa K, Taketomi S, Takeuchi K, Odaka H, Kaisho Y: Overexpression of GPR40 in pancreatic beta-cells augments glucose-stimulated insulin secretion and improves glucose tolerance in normal and diabetic mice. Diabetes 58:1067–1076, 2009
- 63. Burant CF, Viswanathan P, Marcinak J, Cao C, Vakilynejad M, Xie B, Leifke E: TAK- 875 versus placebo or glimepiride in type 2 diabetes mellitus; a phase 2, randomised, double-blind, placebo-controlled trial. Lancet 379:1403–1411, 2012
- 64. Hansen KB, Knop FK, Anderson NW, Diep TA, Rosenkilde MM, Holst JJ, Hansen HH: A naturally occurring ligand activates the GPR119 receptor and induces secretion of GLP-1 in vivo [Abstract]. Diabetes 59 (Suppl. 1):A174, 2010
- 65. Nagarathnam D, Varanasi K, Routhu K, Muthuppalaniappan M, Merikapudi G, Veeraraghavan S, Prasanna R, Viswanadha S, Vakkalanka S: Anti-diabetic potential of novel, small molecule GPR119 agonists [Abstract]. Diabetes 61 (Suppl. 1):A76, 2012
- 66. Du F, Carroll C, Chu Z, Lehmann J, Jones MR, Xu J, Leonard J, Sarich T, Gordon- Andrade P, Demarest K, Liang Y: The GPR119 agonist JNJ-38431055/APD597 improves blood glucose control in rats and cynomologous monkeys [Abstract]. Diabetes 61 (Suppl. 1):A76, 2012
- 67. Fell JB, Williams LL, Mcvean M, Lee P, Neitzel NA, Larson P, Baer B, Aicher TD, Boyd SA, Hinklin RJ, Turner TM, Fischer JP, Winkler JD, Koch K: ARRY-981, a novel GPR119 agonist with durable reductions in blood glucose levels [Abstract]. Diabetes 61 (Suppl. 1):A288, 2012
- 68. Barnes WG, Nguyen L, Reinhart G, Doebel- Hickok M, Diggs J, Dyck B, Tran J, Harriott ND, Johns M, O-Brien J, Grigoriadis DE: GPR119 demonstrates robust tachyphylaxis following chronic administration of small molecule agonists in Zucker diabetic fatty (ZDF) rats [Abstract]. Diabetes 59 (Suppl. 1):A185, 2010
- 69. Nunez DJ, Bush MA, Collins DA: Evaluation of GSK1292263, a novel GPR119 agonist, in type 2 diabetes mellitus (T2DM): safety, tolerability, pharmacokinetics (PK) and pharmacodynamics (PD) of single and multiple doses [Abstract]. Diabetes 60 (Suppl. 1):A273, 2011
- 70. Cefalu WT, Leiter LA, Yoon K, Arias P, Niskanen L, Xie J, Balis DA, Canovatchel W, Meininger G: Efficacy and safety of canagliflozin versus glimepiride in patients with type 2 diabetes inadequately controlled with metformin (CANTATA-SU): 52 week results from a randomised, double-blind, phase 3 non-inferiority trial. Lancet 382:941– 950, 2013
- 71. Schernthaner G, Gross JL, Rosenstock J, Guarisco M, Fu M, Yee J, Kawaguchi M, Canovatchel W, Meininger G: Canagliflozin compared with sitagliptin for patients with type 2 diabetes who do not have adequate glycemic control with metformin plus sulfonylurea. Diabetes Care 36:2508–2515, 2013
- 72. Liu JJ, Lee T, DeFronzo RA: Why do SGLT2 inhibitors inhibit only 30–50% of renal glucose reabsorption in humans? Diabetes 61:2199–2204, 2012
- 73. Abdul-Ghani MA, Norton L, DeFronzo RA: Role of sodium-glucose contransporter 2 (SGLT 2) inhibitors in the treatment of type 2 diabetes. Endocr Rev 32: 515–531, 2011
- 74. DeFronzo RA, Hompesch M, Kasichayanula S, Liu X, Hong Y, Pfister M, Morrow LA, Leslie BR, Boulton DW, Ching A, LaCreta FP, Griffin SC: Characterization of renal glucose reabsorption in response to dapagliflozin in healthy subjects and subjects with type 2 diabetes. Diabetes Care 36:3169–3176, 2013
- 75. Washburn WN, Poucher SM: Differentiating sodium-glucose co-transporter- 2 inhibitors in development for the treatment of type 2 diabetes mellitus. Expert Opin Investig Drugs 22:463–486, 2013
- 76. Merovci A, Solis-Herrera C, Daniele G, Eldor R, Fiorentino T, Tripathy D, Xiong J, Perez Z, Norton L, Abdul-Ghani MA, DeFronzo RA: Dapagliflozin improves muscle insulin sensitivity but enhances glucose production. J Clin Invest 124: 509–514, 2014
- 77. List JF, Woo V, Morales E, Tang W, Fiedorek FT: Sodium-glucose cotransport inhibition with dapagliflozin in type 2 diabetes. Diabetes Care 32:650–657, 2009
- 78. Zhang L, Feng Y, List J, Kasichayanula S, Pfister M: Dapagliflozin treatment in patients with different stages of type 2 diabetes mellitus: effects on glycaemic control and body weight. Diabetes Obes Metab 12:510– 516, 2010
- 79. Wilding JP, Norwood P, T’Joen C, Bastien A, List JF, Fiedorek FT: A study of dapagliflozin in patients with type 2 diabetes receiving high doses of insulin plus insulin sensitizers: applicability of a novel insulinindependent treatment. Diabetes Care 32:1656–1662, 2009
- 80. Haring H, Merker L, Becker-Seewaldt E, Weimer M, Meinicke T, Woerle HJ, Broedel UC, on behalf of the EMPA-REG METSU Trial Investigators: Empagliflozin as add-on to metformin plus sulfonylurea in patients with type 2 diabetes. Diabetes Care 36:3396–3404, 2013
- 81. Ferrannini E, Berk A, Hantel S, Pinnetti S, Hach T, Woerle HJ, Broedl UC: Long term safety and efficacy of empagliflozin, sitagliptin, and metformin: an active-controlled, parallel-group, randomized, 78-week open label extension study in patients with type 2 diabetes. Diabetes Care 36:4014–4021, 2013
- 82. Wright EM, Loo DD, Hirayama BA: Biology of human sodium glucose transporters. Physiol Rev 91:733–794, 2011
- 83. Powell DR, DaCosta CM, Gay J, Ding ZM, Smith M, Greer J, Doree D, Jeter-Jones S, Mseeh F, Rodriguez LA, Harris A, Buhring L, Platt KA, Vogel P, Brommage R, Shadoan MK, Sands AT, Zambrowicz B: Improved glycemic control in mice lacking SGLT1 and SGLT2. Am J Physiol Endocrinol Metab 304:E117–E130, 2013
- 84. Powell D, Smith M, Doree D, Harris A, Thompson A, Greer J, DaCosta C, Thompson A, Liu J, Jeter-Jones S, Carson K, Goodwin N, Harrison B, Rawlins D, Strobel E, Mseeh F, Sands A, Zambrowicz B, Ding ZM: LX2761, an SGLT1 inhibitor restricted to the intestine, improves glycemic control in mice [Abstract]. Diabetes 62 (Suppl. 1):A62, 2013
- 85. Powell DR, Smith M, Greer J, Harris A, Zhao S, DaCosta C, Mseeh F, Shadoan MK, Sands MK, Sands A, Zambrowicz B, Ding ZM: LX4211 increases serum GLD-1 PYY levels by reducing SGLT-1 mediated absorption of intestinal glucose. J Pharmacol Exp Ther 345:250–259, 2013
- 86. Zambrowicz B, Ding ZM, Ogbaa I, Frazier K, Banks P, Turnage A, Freiman J, Smith M, Ruff D, Sands A, Powell D: Effects of LX4211, a dual SGLT1/SGLT2 inhibitor, plus sitagliptin on postprandial active GLP-1 and glycemic control in type 2 diabetes. Clin Ther 35:273–285, 2013
- 87. Zambrowicz B, Freiman J, Brown PB, Frazier KS, Turnage A, Bronner J, Ruff D, Shadoan M, Banks P, Mseeh F, Rawlins DB, Goodwin NC, Mabon R, Harrison BA, Wilson A, Sands A, Powell DR: LX4211, a dual SGLT1/SGLT2 inhibitor, improved glycemic control in patients with type 2 diabetes in a randomized, placebo-controlled trial. Clin Pharmacol Ther 92:158–169, 2012
- 88. Lapuerta P, Rosenstock J, Zambrowicz B, Powell DR, Ogbaa I, Freiman J, Cefalu WT, Banks P, Frazier K, Kelly M, Sands A: Study design and rationale of a dose-ranging trial of LX4211, a dual inhibitor of SGLT1 and SGLT2, in type 2 diabetes inadequately controlled on metformin monotherapy. Clin Cardiol 36:367–371, 2013
- 89. Cusi K, DeFronzo RA: Metformin: a review of its metabolic effects. Diabetes Rev 6:89–131, 1998
- 90. Stepensky D, Friedman M, Raz I, Hoffman A: Pharmacokinetic-pharmacodynamic analysis of the glucose-lowering effect of metformin in diabetic rats reveals first-pass pharmacodynamics effect. Drug Metab Dispos 30:861–868, 2002
- 91. Mannucci E, Ognibene A, Cremasco F, Bardini G, Mencucci A, Pierazzuoli E, Ciani S, Messeri G, Rotella CM: Effect of metformin on glucagon-like peptide 1 (GLP-1) and leptin levels in obese nondiabetic subjects. Diabetes Care 24:489–494, 2001
- 92. DeFronzo RA, Buse JB, Kim T, Skare S, Baron A, Fineman M: Dissociation between metformin plasma exposure and its glucoselowering effect: a novel gut-mediated mechanism of action [Abstract]. Diabetes 62 (Suppl. 1):A281, 2013
- 93. Cusi K, Consoli A, DeFronzo RA: Metabolic effects of metformin on glucose and lactate metabolism in noninsulin-dependent diabetes mellitus. J Clin Endocrinol Metab 81:4059–4067, 1996
- 94. Chen Z, Vigueira PA, Chambers KT, Hall AM, Mitra MS, Qi N, McDonald WG, Colca JR, Kletzien RF, Finck BN: Insulin resistance and metabolic derangements in obese mice are ameliorated by a novel peroxisome proliferator-activated receptor γ-sparing thiazolidinedione. J Biol Chem 287:23537– 23548, 2012
- 95. Colca JR, Tanis SP, McDonald WG, Kletzien RF: Insulin sensitizers in 2013: new insights for the development of novel therapeutic agents to treat metabolic diseases. Expert Opin Investig Drugs 23:1–7, 2014
- 96. Colca JR, VanderLugt JT, Adams WJ, Shashlo A, McDonald WG, Liang J, Zhou R, Orloff DG: Clinical proof-of-concept study with MSDC-0160, a prototype mTOT-modulating insulin sensitizer. Clin Pharmacol Ther 93:352–359, 2013
- 97. Stacpoole PW: The pyruvate dehydrogenase complex as a therapeutic target for age-related diseases. Aging Cell 11:371–377, 2012
- 98. Jeoung NH, Harris RA: Role of pyruvate dehydrogenase kinase 4 in regulation of blood glucose levels. Korean Diabetes J 34:274– 283, 2010
- 99. Taniguchi CM, Emanuelli B, Kahn CR: Critical nodes in signaling pathways: insights into insulin action. Nat Rev Mol Cell Biol 7:85–96, 2006
- 100. Popov D: Novel protein tyrosine phosphatase 1B inhibitors: interaction requirements for improved intracellular efficacy in type 2 diabetes mellitus and obesity control. Biochem Biophys Res Commun 410:377–381, 2011
- 101. Thareja S, Aggarwal S, Bhardwaj TR, Kumar M: Protein tyrosine phosphatase 1B inhibitors: a molecular level legitimate approach for the management of diabetes mellitus. Med Res Rev 32:459–517, 2012
- 102. Elchebly M, Payette P, Michaliszyn E, Cromlish W, Collins S, Loy AL, Normandin D, Cheng A, Himms-Hagen J, Chan CC, Ramachandran C, Gresser MJ: Increased insulin sensitivity and obesity resistance in mice lacking the protein tyrosine phosphatase-1B gene. Science 283:1544–1548, 1999
- 103. Brandt TA, Crooke ST, Ackermann EJ, Xia S, Morgan ES, Liu Q, Geary RS, Bhanot S: ISIS 113715, a novel PTP-1B antisense inhibitor, improves glycemic control and dyslipidemia and increases adiponectin levels in T2DM subjects uncontrolled on stable sulfonylurea therapy [Abstract]. Diabetes 59 (Suppl. 1):A84, 2010
- 104. Kralisch S, Fasshauer M: Fibroblast growth factor 21: effects on carbohydrate and lipid metabolism in health and disease. Curr Opin Clin Nutr Metab Care 14:354–359, 2011
- 105. Gaich G, Chien JY, Fu H, Glass LC, Deeg MA, Holland WL, Kharitonenkov A, Bumol T, Schilske HK, Moller DE: The effects of LY2405319, an FGF21 analog, in obese human subjects with type 2 diabetes. Cell Metab 18:333–340, 2013
- 106. Gaich G, Chien J, Fu, H, Kharitonenkov A, Moller D: Effects of an FGF21 analog in patients with type 2 diabetes [Abstract]. Diabetes 62 (Suppl. 1):A28, 2013
- 107. Ge R, Huang Y, Liang G, Li X: 11betahydroxysteriod dehydrogenase type 1 inhibitors as promising therapeutic drugs for diabetes: status and development. Curr Med Chem 17:412–422, 2010
- 108. Fuerst-Recktenwald S, Heise T, Hompesch M, Pieber H, Haering U, Kapitza C, Abt M, Ramsauer M, Morrow L: Metabolic effects and safety of two selective 11β-HSD1 inhibitors (RO5093151 [RO151] and RO5027838 [RO838]) in metformin-treated patients with type 2 diabetes [Abstract]. Diabetologia 56 (Suppl. 1):S407–S408, 2013
- 109. Hawkins M, Hunter D, Kishore P, Schwartz S, Hompesch M, Hollis G, Levy R, Williams B, Huber R: INCB013739, a selective inhibitor of 11β-hydroxysteriod dehydrogenase type 1 (11βHSD1), improves insulin sensitivity and lowers plasma cholesterol over 28 days in patients with type 2 diabetes mellitus [Abstract]. Diabetes 57 (Suppl. 1):A99–A100, 2008
- 110. Andrews RC, Rooyackers O, Walker BR: Effects of the 11 beta-hydroxysteriod dehydrogenase inhibitor carbenoxolone on insulin sensitivity in men with type 2 diabetes. J Clin Endocrinol Metab 88:285–291, 2003
- 111. Feig PU, Shah S, Hermanowski-Vosatka A, Plotkin D, Springer MS, Donahue S, Thach C, Klein EJ, Lai E, Kaufman KD: Effects of an 11β-hydroxysteriod dehydrogenase type 1 inhibitor, MK-0916, in patients with type 2 diabetes mellitus and metabolic syndrome. Diabetes Obes Metab 13:498–504, 2011
- 112. Morrow L, Heise T, Hompesch M, Pieber RT, Haering H, Kapitza C, Abt M, Ramsauer M, Fuerst-Recktenwald S: Metabolic effects and safety of two selective 11β-HSD1 inhibitors (RO5093151 [RO151] and RO5027838 [RO838]) in metformin-treated patients with type 2 diabetes (T2D) [Abstract]. Diabetes 62 (Suppl. 1):A293, 2013
- 113. Birch AM, Buckett LK, Turnbull AV: DGAT1 inhibitors as anti-obesity and antidiabetic agents. Curr Opin Drug Discov Devel 13:489–496, 2010
- 114. Denison H, Nilsson C, Kujacic M, Lofgren L, Karlsson C, Knutsson M, Eriksson JW: Proof of mechanism for the DGAT1 inhibitor AZD7687: results from a first-time-in-human single-dose study. Diabetes Obes Metab 15:136–143, 2013
- 115. Liu L, Zhang Y, Chen N, Shi X, Tsang B, Yu YH: Upregulation of myocellular DGAT1 augments triglyceride synthesis in skeletal muscle and protects against fat induced insulin resistance. J Clin Invest 117:1679–1689, 2007
- 116. Wellen KE, Hotamisligil GS: Obesityinduced inflammatory changes in adipose tissue. J Clin Invest 112:1785–1788, 2003
- 117. Ye J, Gao Z, Yin J, He Q: Hypoxia is a potential risk factor for chronic inflammation and adiponectin reduction in adipose tissue of ob/ob and dietary obese mice. Am J Physiol Endocrinol Metab 293:E1118–E1128, 2007
- 118. Gao ZG, Ye JP: Why do anti-inflammatory therapies fail to improve insulin sensitivity? Acta Pharmacol Sin 32:182–188, 2012
- 119. DeFronzo RA: Insulin resistance, lipotoxicity, type 2 diabetes and atherosclerosis: the missing links: the Claude Bernard Lecture 2009. Diabetologia 53:1270–1287, 2010
- 120. Fleischman A, Shoelson SE, Bernier R, Goldfine AB: Salsalate improves glycemia and inflammatory parameters in obese young adults. Diabetes Care 31:289–294, 2007
- 121. Sriwijitkamol A, Christ-Roberts C, Berria R, Eagan P, Pratipanawatr T, DeFronzo RA, Mandarino LJ, Musi N: Reduced skeletal muscle inhibitor of kappaB beta content is associated with insulin resistance in subjects with type 2 diabetes: reversal by exercise training. Diabetes 55:760–777, 2006
- 122. Yin MJ, Yamamoto Y, Gaynor RB: The anti-inflammatory agents aspirin and salicylate inhibit the activity of I(kappa) kinase-beta. Nature 396:77–80, 1998
- 123. Shoelson SE, Lee J, Goldfine AB: Inflammation and insulin resistance. J Clin Invest 116:1793–801, 2006
- 124. Goldfine AB, Fonseca V, Jablonski KA, Pyle L, Staten MA, Shoelson SE; TINSALT2D (Targeting inflammation Using Salsalate in Type 2 Diabetes) Study Team: The effects of salsalate on glycemic control in patients with type 2 diabetes: a randomized trial. Ann Intern Med 152:346–357, 2010
- 125. Goldfine AB, Fonseca V, Jablonski KA, Chen YD, Tipton L, Staten MA, Shoelson SE; Targeting Inflammation Using Salsalate (salsalate) in patients with type 2 diabetes: a randomized trial. Ann Intern Med 159:1–12, 2013
- 126. Sorensen H, Brand CL, Neschen S, Holst JJ, Fosgerau K, Nishimura E, Shulman GI: Immunoneutralization of endogenous glucagon reduces hepatic glucose output and improves long-term glycemic control in diabetic ob/ob mice. Diabetes 55:2843–2848, 2006
- 127. Mu J, Jiang G, Brady E, Dallas-Yang Q, Liu F, Woods J, Zycband E, Wright M, Li Z, Lu K, Zhu L, Shen X, Sinharoy R, Candelore ML, Qureshi SA, Shen DM, Zhang F, Parmee ER, Zhang BB: Chronic treatment with a glucagon receptor antagonist lowers glucose and moderately raises circulating glucagon and glucagon peptide 1 without severe alpha cell hypertrophy in diet-induced obese mice. Diabetologia 54:2381–2391, 2011
- 128. Engel SS, Reitman ML, Xu L, Andryuk PJ, Davies MJ, Kaufman KD, Goldstein BJ: Glycemic and lipid effects of the short-acting glucagon receptor antagonist MK-3577 in patients with type 2 diabetes [Abstract]. Diabetes 61 (Suppl. 1):A266, 2012
- 129. Kazda C, Headlee S, Ding Y, Kelly RP, Garhyan P, Hardy TA, Lewin A: The glucagon receptor antagonist LY2409021 significantly lowers HbA1c and is well tolerated in patients with T2DM: a 24 week phase 2 study [Abstract]. Diabetes 62 (Suppl. 1):A29, 2012
- 130. Matschinsky FM, Zelent B, Doliba N, Li C, Vanderooi JM, Naji A, Sarabu R, Grimsby J: Glucokinase activators for diabetes therapy. Diabetes Care 34: S236–S243, 2010
- 131. TransTech Pharma: First liver-selective glucokinase activator for type 2 diabetes demonstrates normalized HbA1c and no hypoglycemia in clinical trial [Press Release]. Available from http://www.ttpharma.com/PressReleases/2013/20130814TransTechPharmaPressRelease/tabid/253/Default.aspx. Accessed 16 January 2014
- 132. Ramanathan V, Vachharajani N, Patel R, Barbhaiya R: GKM-001, a liver-directed/pancreas-sparing glucokinase modulator (GKM), lowers fasting and post-prandial glucose without hypoglycemia in type 2 diabetic (T2D) patients [Abstract]. Diabetes 61 (Suppl. 1):A76, 2012
- 133. Mookhtiar KA, Umrani D, De S, Bhuniya D: The liver-directed/pancreas-sparing pharmacokinectic profile of GKM-001, a glucokinase modulator with robust glucose lowering properties and low hypoglycemia risk [Abstract]. Diabetes 61 (Suppl. 1):A291, 2012
- 134. Kazierad D, Bergman A, Pfefferkorn JA, Wang X, Rolph T, Rusnak JM: Pharmacokinetics (PK) and pharmacodynamics (PD) of PF-04991532, a hepatoselective glucokinase activator (GKA), administered as monotherapy in Japanese and non Japanese T2DM patients [Abstract]. Diabetes 62 (Suppl. 1):A287, 2013
- 135. Pilkis SJ, Claus TH, Kurland IJ, Lange AJ: 6-Phosphofructo-2-kinase/fructose-2, 6-bisphosphatase: a metabolic signaling enzyme. Annu Rev Biochem 64:799–835, 1995
- 136. Erion MD, van Poelje PD, Dang Q, Kasibhatla SR, Potter SC, Reddy MR, Reddy KR, Jiang T, Lipscomb WN: MB06322 (CS-917): A potent and selective inhibitor of fructose 1, 6-bisphosphatase for controlling gluconeogenesis in type 2 diabetes. Proc Natl Acad Sci U S A 102:7970–7975, 2005
- 137. Van Poelje PD, Potter SC, Chandramouli VC, Landau BR, Dang Q, Erion MD: Inhibition of fructose 1, 6-biphosphatase reduces excessive endogenous glucose production and attenuates hyperglycemia in Zucker diabetic fatty rats. Diabetes 55:1747–1754, 2006
- 138. Gumbiner B, Van Poelje P, Bullough D, Watling S, Milad M, Stern T, Foyt H, Erion M: Pronounced glucose (G) reduction in poorly controlled T2DM with MB07803, a novel fructose-1,6-bisphosphatase inhibitor (FBPaseI) with reduced potential for acid-base disturbance vs the 1st generation FBPaseI CS-917 [Abstract]. Diabetes 58 (Suppl. 1A):LB4, 2009
- 139. Harriman G, Greenwood J, Bhat S, Kapeller R, Harwood JH: Acetyl-CoA carboxylase inhibition by NDI-630 inhibits fatty acid synthesis stimulates fatty acid oxidation, reduces body weight, improvise insulin sensitivity, and modulates dyslipidemia in rats [Abstract]. Diabetes 62 (Suppl. 1):A161, 2013
- 140. Hansen M, Mikkelsen KH, Sonne DP, Gluud LL, Vilsboll T, Knop FK: Bile acid sequestrants for glycemic control in type 2 diabetes: a systematic review with metaanalysis of randomized controlled trials [Abstract]. Diabetes 62 (Suppl. 1):A305, 2013
- 141. Mudaliar S, Henry RR, Sanyal AJ, Morrow L, Marschall HU, Kipnes M, Adorini L, Sciacca CI, Clopton P, Castelloe E, Dillon P, Pruzanski M, Shapiro D: Efficacy and safety of the farnesoid X receptor agonist obeticholic acid in patients with type 2 diabetes and nonalcoholic fatty liver disease. Gastroenterology 145:574–582, 2013
- 142. Pillarisetti S, Khanna I: Discovery of an orally efficacious, novel AMPK activator as potent insulin sensitizer [Abstract]. Diabetes 62 (Suppl. 1):A271, 2013
- 143. Hardie G: AMPK: a target for drugs and natural products with effects on both diabetes and cancer. Diabetes 62:2164–2172, 2013
- 144. Schimmack G, DeFronzo RA, Musi N: AMP-activated protein kinase: role in metabolism and therapeutic implications. Diabetes Obes Metab 8:591–602, 2006
- 145. Karlsson F, Tremaroli V, Nielsen J, Backhed F: Assessing the human gut microbiota in metabolic diseases. Diabetes 62:3341–3349, 2013
- 146. MacAulay K, Woodgett JR: Targeting glycogen synthase kinase-3 (GSK-3) in the treatment of type 2 diabetes. Expert Opin Ther Targets 12:1265–1274, 2008
- 147. Somsak L, Czifrak K, Toth M, Bokor E, Chrysina ED, Alexacou K-M, Hayes JM, Tiraidis C, Lazoura E, Leonidas DD, Zographos SE, Oikonomakos NG: New inhibitors of glycogen phosphorylase as potential antidiabetic agents. Curr Med Chem 15:2933–2983, 2008
- 148. Morrow DA, Scirica BM, Chaitman BR, McGuire DK, Murphy SA, Karwatowska-Prokopczuk E, McCabe CH, Braunwald E; for MERLIN-TIMI 36 Investigators: Evaluation of the glycometabolic effects of ranolazine in patients with and without diabetes mellitus in the MERLIN-TIMI 36 randomized controlled trial. Circulation 119:2032–2039, 2009
- 149. Kahlig K, Yang M, Xie C, Rajamani S, Dhalla AK, Belardinelli L: The mechanism of the anti-diabetic effect of ranolazine: inhibition of glucagon secretion in rat pancreatic islets via Na+ channel blockade [Abstract]. Diabetes 62 (Suppl. 1):A272, 2013
- 150. Dhalla A, Yang M, Chu R, Belardinelli L: Ranolazine inhibits glucagon secretion from human pancreatic islets via blockade of NAv1.3 channels in α-cells [Abstract]. Diabetes 62 (Suppl. 1):A277, 2013
- 151. Suri V, Qi Y, Davis ML, Nie Q, Johnson MO, Cote AM, Lainez E, Vlasuk GP, Ellis JL: SRT3025, a novel SIRT1 activator, reverses metabolic dysfunction induced by a high fat diet through transcriptional and post transcriptional modulation of multiple metabolic pathways [Abstract]. Diabetes 61 (Suppl. 1):A75, 2012
- 152. O’Neil PM, Smith SR, Weissman NJ, Fidler MC, Sanchez M, Zhang J, Raether B, Anderson CM, Shanahan WR: Randomized placebo-controlled clinical trial of lorcaserin for weight loss in type 2 diabetes mellitus: the BLOOM-DM study. Obesity (Silver Spring) 20:1426–1436, 2012
- 153. Garvey WT, Ryan DH, Look M, Gadde KM, Allison DB, Peterson CA, Schwiers M, Day WW, Bowden CH: Two-year sustained weight loss and metabolic benefits with controlled-release phentermine/topiramate in obese and overweight adults (SEQUEL): a randomized, placebo-controlled, phase 3 extension study. Am J Clin Nutr 95:297–308, 2012
Następny artykuł:

 Dodaj do ulubionych
