


Spis treści
W SKRÓCIE
Cyklooksygenaza-2 może w różny sposób, zależnie od rodzaju związanej z nią syntazy prostaglandynowej, wpływać na stabilność blaszki miażdżycowej. Zwiększona ekspresja COX-2 i syntazy prostaglandyny (PG) E związana jest z niestabilnością blaszki miażdżycowej, natomiast nadekspresja COX-2 i syntazy PGD typu lipokalinowego przyczynia się do jej stabilności. Dlatego też rola COX-2 w aterotrombozie
wydaje się być dosyć złożona. W artykule dokonujemy podsumowania ostatnich danych na temat mechanizmów regulujących ekspresję COX-2 w blaszkach miażdżycowych oraz możliwości jej farmakologicznej modulacji.
Wprowadzenie
Pęknięcie blaszki miażdżycowej jest główną przyczyną ostrych zespołów niedokrwiennych, dlatego tak ważne jest zrozumienie patofizjologicznych mechanizmów progresji procesu miażdżycowego prowadzącego do jej pęknięcia. W artykule dokonujemy przeglądu ostatnich danych na temat roli szlaków przemian biorących udział w procesie pękania blaszki miażdżycowej, w których uczestniczy cyklooksygenaza (COX).
COX-2: złożony enzym w złożonym szlaku
Metabolizm kwasu arachidonowego stanowi jeden z fundamentalnych elementów patofizjologii zespołów niedokrwiennych w obrębie naczyń wieńcowych i mózgowych, na co wskazują biochemiczne pomiary biosyntezy eikozanoidów oraz wyniki badań nad zastosowaniem inhibitorów tego szlaku metabolicznego. 1 Szczególnie dużo uwagi skupia się na przemianach katalizowanych przez cyklooksygenazę, w wyniku których powstaje wiele mediatorów lipidowych zwanych prostanoidami. 2 W 1971 r. po raz pierwszy wykazano, że przeciwzapalne i przeciwbólowe właściwości kwasu acetylosalicylowego związane są z hamowaniem COX-1, kluczowego enzymu w syntezie prostaglandyn. Od tamtej pory udowodniono, że prostaglandyny zaangażowane są w patofizjologię wielu chorób, co skłoniło naukowców do badań nad metabolizmem kwasu arachidonowego i tworzenia nowej klasy leków (niesteroidowych leków przeciwazaplnych), blokujących COX.
Z kwasu arachidonowego mogą powstawać różne prostaglandyny (PG), w tym PGD, PGE, PGF i PGI oraz tromboksan (TX) A2, określane wspólnie mianem prostanoidów. Ich biosynteza przebiega w trzech następujących etapach enzymatycznych: 1) aktywacja fosfolipazy przez agonistę, prowadząca do uwolnienia kwasu arachidonowego z fosfolipidów błon komórkowych; 2) katalizowane przez COX utlenianie wolnych kwasów tłuszczowych, prowadzące do wytworzenia cyklicznego nadtlenku, PGH2; 3) enzymatyczna reorganizacja struktury PGH2 do różnych aktywnych biologicznie pochodnych. Choć pierwsze dwa etapy zachodzą praktycznie we wszystkich ludzkich komórkach, to ekspresja syntaz prostanoidowych na dalszych etapach charakteryzuje się znaczną swoistością komórkową. Dodatkowym elementem złożoności biosyntezy prostanoidów jest występowanie różnych izoform fosfolipazy, COX i syntaz prostanoidowych.
Opisano dwa izoenzymy COX – COX-1 i COX-2 – różniące się mechanizmami regulującymi ekspresję, rozmieszczeniem tkankowym, swoistością substratową, preferencyjnym współdziałaniem z enzymami działającymi na wcześniejszych lub późniejszych etapach szlaku przekształceń kwasu arachidonowego, a także powinowactwem różnych inhibitorów do nich. O ile w świetle 20-letnich badań oceniających TX oraz badań nad kwasem acetylosalicylowym 1 rola płytkowej COX-1 w ostrych zespołach wieńcowych i udarach niedokrwiennych jest dobrze poznana, to rola ekspresji i hamowania COX-2 w aterotrombozie jest mniej jasna, 3 ponieważ enzym ten opisany został po raz pierwszy w 1991 r., a selektywne inhibitory COX-2 (koksyby) stały się dostępne na rynku dopiero w 1998 r. 2, 4
W ostatnich latach wyniki kilku badań klinicznych 5, 6, 7 wzbudziły wątpliwości co do bezpieczeństwa sercowo-naczyniowego hamowania COX-2 za pomocą koksybów, co z kolei wpłynęło na zmianę wizerunku tego izoenzymu, który długo był uznawany za kluczowy enzym w reakcji zapalnej, także w tętnicach. Celem tego artykułu poglądowego jest wyjaśnienie roli COX-2 w miażdżycy oraz ryzyka sercowo-naczyniowego związanego ze stosowaniem koksybów.
Regulacja COX-2
Mechanizmy transkrypcyjne regulacji COX-2
Do powstania i działania COX-2 prowadzi wiele mechanizmów, zarówno na etapie transkrypcyjnym, jak i potranskrypcyjnym.
W przypadku mechanizmów transkrypcyjnych, szczególnego znaczenia nabiera polimorfizm promotora COX-2, co stało się przedmiotem intensywnych badań naszej grupy. Warianty genu COX-2 w komórkach zapalnych mogą zmieniać poziom ekspresji oraz aktywności enzymów i w ten sposób wpływać na biosyntezę prostanoidów. W świetle tego na uwagę zasługuje fakt, że polimorfizm pojedynczego nukleotydu (–765G>C) w promotorze COX-2 był związany z mniejszą aktywnością promotora w porównaniu do allelu –765G. 8 Dowody wskazujące na to, że wytwarzanie metaloproteinaz macierzy (MMP) w blaszkach miażdżycowych tętnic szyjnych zależy – przynajmniej w części – od indukcji COX-2 świadczą o tym, że wariant –765C genu COX-2 może być genotypem chroniącym przed aterotrombozą, przypuszczalnie poprzez stabilizację blaszki miażdżycowej wywołaną zmniejszeniem produkcji PGE2. Aby sprawdzić tę hipotezę, przeprowadziliśmy badanie kliniczno-kontrolne z udziałem 1728 pacjentów o dużym ryzyku sercowo-naczyniowym, w tym 864 z wcześniej przebytym zawałem mięśnia sercowego lub udarem niedokrwiennym na tle miażdżycowym oraz 864 pacjentów w grupie kontrolnej. 9
Odkryliśmy, że polimorfizm –765G>C genu COX-2 związany jest ze znacznym zmniejszeniem ryzyka zawału mięśnia sercowego i udaru mózgu, o 52% u heterozygot i 67% u homozygot. Allel –765C rzadziej występował u pacjentów z zawałem serca i udarem mózgu niż w grupie kontrolnej, co wskazuje, że chroni on przed powikłaniami związanymi z pęknięciem blaszki miażdżycowej.
Polimorfizm ten w grupie kontrolnej w naszych badaniach występował istotnie częściej niż w pracy Papafili i wsp. z Wielkiej Brytanii. 10 Ponieważ polimorfizm –765>C związany jest z mniejszą ekspresją i aktywnością genu COX-2 w makrofagach, pozostaje to w zgodzie z danymi o częstszym występowaniu zawału serca oraz udaru mózgu w Wielkiej Brytanii niż we Włoszech, a co za tym idzie, podkreśla rolę tego polimorfizmu w ochronie przed powikłaniami sercowo-naczyniowymi. Może to również wyjaśniać większe ryzyko zawału serca obserwowane w Europie Północnej w porównaniu do populacji krajów śródziemnomorskich o takim samym stężeniu cholesterolu i wartościach ciśnienia tętniczego. 11
Zarówno genotyp –765GC, jak i –765CC są ściśle związane z ekspresją i aktywnością COX-2 w monocytach krążących we krwi oraz makrofagach w blaszkach miażdżycowych, co wskazuje, że związek między genotypem COX-2 a zawałem serca oraz udarem mózgu może być wynikiem zmian aktywności COX-2 w komórkach zapalnych. Rzeczywiście pacjenci z genotypem –765CC, obciążeni najmniejszym ryzykiem zawału serca i udaru mózgu, mieli najmniejsze poziomy ekspresji i aktywności COX-2 w utkaniu blaszki miażdżycowej, jej makrofagach oraz krążących we krwi monocytach. Co więcej, obecność zmutowanego allelu wiązała się z istotnym zmniejszeniem stężenia białka C-reaktywnego, co wskazuje na wpływ tego polimorfizmu na przebieg procesu zapalnego w organizmie.
Kluczowe jest pytanie, w jakim mechanizmie polimorfizm COX-2 wpływa na ryzyko wystąpienia zawału serca i udaru mózgu. Znaczne zmniejszenie metaloproteinaz macierzy w blaszce miażdżycowej pacjentów z allelem –765 wyraźnie potwierdza słuszność hipotezy, że obniżona biosynteza MMP, spowodowana zmniejszonym wytwarzaniem PGE2, może wyjaśniać redukcję ryzyka u pacjentów z tym allelem. W świetle tego mniejsza indukcja COX-2 obserwowana in vitro w monocytach/makrofagach pacjentów z allelem –765C poddanych działaniu utlenowanych lipoprotein o małej gęstości (oxLDL), angiotensyny II i zaawansowanych produktów glikacji (AGE – advanced glycation end products) – a więc aktywatorów występujących odpowiednio w hipercholesterolemii, nadciśnieniu tętniczym i cukrzycy – wskazuje, że polimorfizm –765G>C może chronić pacjentów z klasycznymi czynnikami ryzyka sercowo-naczyniowego przed wystąpieniem zawału serca czy udaru mózgu.
W naszym badaniu nie wykazaliśmy istotnych różnic w nasileniu zmian miażdżycowych pomiędzy pacjentami o różnych genotypach. Dlatego też badanie to potwierdza wcześniejsze wyniki badań na zwierzętach, które wskazywały, że COX-2 przyczynia się do niestabilności blaszki miażdżycowej a nie do jej wzrostu. 12
Jednym z najważniejszych wniosków z tego badania było to, że polimorfizm –765G>C nie wpływał na tworzenie PGI2 w komórkach śródbłonka, co wskazuje, że polimorfizm ten ma inne znaczenie w indukcji COX-2 w makrofagach niż w komórkach śródbłonka. Ponieważ PGI2 uznawana jest za jeden z najważniejszych związków przeciwmiażdżycowych, 13 dane te wzmacniają przekonanie o protekcyjnej roli polimorfizmu –765G>C i zwracają uwagę na zasadniczą różnicę w odniesieniu do hamowania COX-2 przez selektywne koksyby.
Potranskrypcyjne mechanizmy regulacji COX-2
Ostatnio przeprowadzone badania wykazały, że regulacja genu COX-2 odbywa się głównie na poziomie potranskrypcyjnym. 14 Szczególnie ważny mechanizm regulacji COX-2 reprezentowany jest przez niepodlegający translacji region 3’ (3’-UTR) COX-2, który może wpływać na stabilność mRNA i wydajność procesu translacji. 15 Region ten zawiera wiele kopii elementów bogatych w adeninę i uracyl (AU-rich) (ARE) zbudowanych z sekwencji 5’-AUUUA-3’. Elementy te, występujące także w obrębie 3’-UTR mRNA wielu protoonkogenów i cytokin, zapewniają potranskrypcyjną kontrolę ekspresji, działając jako determinanty niestabilności mRNA lub jako składowa hamująca translację. 16
Wiele grup badawczych wykryło polipeptydy swoiście oddziałujące z ARE. 17 Do tych regulujących czynników należy wiele białek wiążących cytoplazmatyczny mRNA, zaangażowanych w destabilizację, stabilizację i przetwarzanie mRNA oraz transport jądrowo-cytoplazmatyczny. Opisano wiele białek wiążących mRNA i rozpoznających ARE, aczkolwiek mało poznane są mechanizmy, za pośrednictwem których czynniki te wpływają na degradację mRNA oraz hamowanie translacyjne.
Obecnie prowadzone są badania nad rolą tych białek w potranskrypcyjnej kontroli COX-2. Sugeruje się w szczególności, że HuR – białko wiążące się z mRNA należące do rodziny ELAV (embryonic lethal abnormal vision) – może prowadzić do zwiększenia ekspresji COX-2. Wiązanie innych białek, takich jak TIA-1, 18 TIAR, oraz tristetraproliny 19 zmniejsza ekspresję COX-2. Inne białka, jak AUF-1, także mogą odgrywać rolę zarówno w degradacji, jak i stabilizacji mRNA kodującego COX-2. W końcu wykazano, 20 że CUGBP2 hamuje translację mRNA dla COX-2 mimo spowolnienia jego degradacji.
Począwszy od pojawienia się danych z badań in vitro, które dowodzą, że HuR zmniejsza nadmierną ekspresję białka COX-2, przez przyłączanie do ARE mRNA dla COX-2 zaprojektowaliśmy badanie 21 mające na celu sprawdzenie hipotezy o modulującym wpływie HuR na ekspresję mRNA dla COX-2 w przypadku niestabilności blaszki miażdżycowej. Analizowaliśmy ekspresję HuR w blaszkach miażdżycowych tętnic szyjnych u bezobjawowych i objawowych pacjentów, odnosząc to do ekspresji COX-2 i klinicznych wykładników destabilizacji blaszki miażdżycowej. HuR i COX-2 charakteryzowały się większą ekspresją w blaszkach miażdżycowych tętnic szyjnych pacjentów objawowych. Co ciekawe, zarówno badania immunohistochemiczne w skrawkach blaszek miażdżycowych, jak i immunofluorescencyjne z podwójnym znakowaniem wykazały silny związek między ekspresją Hur i COX-2. Dlatego badanie to wydaje się potwierdzać, że HuR może przyczyniać się do niestabilności blaszki miażdżycowej w tętnicach szyjnych w wyniku opóźnienia degradacji mRNA dla COX-2.
Zło wcielone: COX-2 czynnościowo związane z syntazą mPGE
Obecnie uważa się, że w patogenezie aterotrombozy zmniejszenie zawartości elementów macierzy czapeczki włóknistej – szczególnie kolagenu fibrylarnego – spowodowane nierównowagą między procesami syntezy i rozpadu, prowadzi do jej scieńczenia. To z kolei naraża czapeczkę włóknistą na samoistne pęknięcie pod wpływem czynników hemodynamicznych lub innych bodźców. 22 Odpowiedzialność za nasilone procesy rozpadu przypisuje się rodzinie metaloproteinaz degradujących macierz, w szczególności MMP-1, MMP-2, MMP-3 i MMP-9, które występują w komórkach zapalnych blaszek miażdżycowych (makrofagi, komórki piankowate) oraz w mniejszym stopniu w komórkach mięśni gładkich i komórkach śródbłonka. 23
Warto nadmienić, że synteza MMP-2 i MMP-9 przez makrofagi odbywa się szlakiem zależnym od PGE2/cyklicznego adenozynomonofosforanu (cAMP). 24 Przekazywanie sygnału w tym szlaku modulowane jest przez COX-2 i syntazę PGE (PGES). Opisano trzy izoformy PGES: cytozolową PGES (cPGES), oraz typ 1 i typ 2 mikrosomalnej PGES (mPGES). O ile cPGES i w dużym stopniu mPGES-2 występują konstytutywnie, o tyle mPGES-1 pojawia się w odpowiedzi na bodźce zapalne, co wskazuje, że enzym ten zaangażowany jest w tworzenie prostaglandyn w przebiegu chorób zapalnych. 25
Prawdopodobieństwo, że wywołana zapaleniem jednoczesna indukcja COX-2 oraz mPGES-1 może być mechanizmem uszkadzającym płytkę miażdżycową, skłoniło nas do zbadania, 26 czy wpływa to na produkcję metaloproteinaz macierzy przez makrofagi w ludzkich płytkach miażdżycowych. Dane wskazują na zwiększoną ekspresję aktywnej enzymatycznie MMP-2 i MMP-9 przez makrofagi w podatnych na uszkodzenie regionach niestabilnych blaszek miażdżycowych, najprawdopodobniej z powodu nasilenia syntezy PGE2 wywołanej indukcją czynnościowo połączonych COX-2/mPGES-1. Dlatego też miejscowy wzrost aktywności metaloproteinaz macierzy zależnych od PGE2 potencjalnie przyczynia się do pęknięcia blaszki miażdżycowej.
Patofizjologiczną rolę czynnościowo połączonych COX-2/ /mPGES-1 potwierdzają także badania wskazujące, że ekspresja mPGES-1 jest istotnie zwiększona przez czynniki prozapalne w komórkach ściany naczyniowej, a ulega zmniejszeniu pod wpływem deksametazonu 27 przy odpowiednich zmianach ekspresji COX-2 i opóźnionej generacji PGE2. Dlatego w procesie miażdżycowym u ludzi nadmierna ekspresja funkcjonalnie połączonych COX-2/mPGES-1 w makrofagach może stanowić dominujący szlak przemian kwasu arachidonowego, prowadzący do zwiększonej biosyntezy PGE2 i MMP zależnych od PGE2.
Z tego względu zwiększenie aktywności COX-2, czynnościowo połączonej z prozapalną mPGES-1, jest kluczowym enzymem w procesie rozwoju niestabilnej blaszki miażdżycowej.
Dodatkowym aspektem złożoności tego zagadnienia jest fakt, że istnieje więcej niż jeden receptor, który pośredniczy w działaniu PGE2. PGE2 może działać za pośrednictwem co najmniej czterech różnych receptorów heptahelikalnych (EP1-4) związanych z białkami G. Ostatnio zasugerowano, że EP4 może być głównym receptorem zaangażowanym w patofizjologię uwalniania MMP (ryc. 1). 28 McCoy i wsp. 28 w badaniach na myszach pozbawionych każdego spośród czterech znanych receptorów EP wykazali, że tylko myszy EP4–/– charakteryzują się znaczną opornością na rozwój eksperymentalnego reumatoidalnego zapalenia stawów, a w próbkach z ich kości stwierdzono istotnie mniejszą ekspresję MMP-2 niż u myszy EP4+/+ leczonych za pomocą PGE2. 29
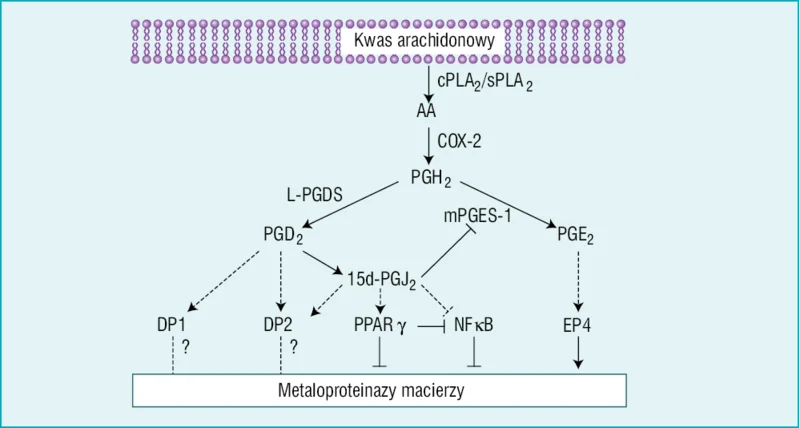
Rycina 1. Szlak przemian kwasu arachidonowego (AA) – reakcje katalizowane przez syntazę prostaglandyny D typu lipokaliny (L-PGDS) i typ 1 mikrosomalnej syntazy prostaglandyny E (mPGES-1) oraz wpływ metabolitów wyżej wymienionych szlaków na ekspresję metaloproteinaz macierzy (MMP). Pod wpływem L-PGDS i mPGES-1 prostaglandyna (PG) H2 może zostać przekształcona odpowiednio w PGD2 i PGE2. PGD2 przekształca się do 15-deoxy, δ12-14 (15d)-PGJ2, która z kolei hamuje ekspresję MMP poprzez blokowanie receptora aktywowanego proliferatorami peroksysomów γ (PPARγ), czynnika jądrowego (NF) κB oraz mPGES-1. Ciągle niejasne jest, czy 15d-PGJ2, poprzez receptor DP2 dla PGD2, może wpływać na tworzenie MMP. Nie wiadomo także, czy PGD2 może wpływać na biosyntezę MMP za pośrednictwem swoich receptorów DP1 i DP2. PGE2 wytworzona przez mPGES-1 promuje tworzenie MMP poprzez związany z białkiem G heptahelikalny receptor EP4. COX-2 – cyklooksygenaza 2; cPLA2 – cytozolowa fosfolipaza A2; sPLA2 – wydzielnicza fosfolipaza A2
Stąd prawdopodobieństwo, że nadmierna ekspresja jednego swoistego receptora dla PGE2 może wpływać na mechanizm zależnej od PGE2 destabilizacji blaszki miażdżycowej, co z kolei skłoniło nas do zbadania, 30 czy jeden z czterech receptorów EP może swoiście modulować produkcję MMP przez makrofagi blaszek miażdżycowych. Dowiedliśmy, 30 że receptor EP-4 zaangażowany jest w zależną od PGE2 nadmierną ekspresję MMP w blaszkach miażdżycowych wywołujących objawy kliniczne. Zanotowaliśmy większą ekspresję EP4 w próbkach z tętnic szyjnych pacjentów z niedawno przebytym udarem mózgu niż w próbkach pochodzących od pacjentów bezobjawowych.
Co więcej, ponieważ wykazano, 31 że PGE2 może wzmacniać ekspresję COX-2 w komórkach zapalnych w mechanizmie zależnym od EP-4, nadmierna ekspresja EP-4 w makrofagach blaszek miażdżycowych tętnic szyjnych może wywołać samonapędzający się autokrynny i parakrynny mechanizm sprzężenia zwrotnego, wzmacniający i przedłużający reakcję zapalną zależną od COX-2, prowadząc do postępującej destabilizacji blaszki miażdżycowej (ryc. 1). Obecnie, kiedy EP4 wydaje się być unikalnym receptorem zaangażowanym w destabilizujące działanie PGE-2, jego blokada może być idealnym celem działań zapewniających stabilizację blaszki miażdżycowej.
Anioł: COX-2 czynnościowo połączona z PGI2 oraz syntazą PGD2
Zaniepokojenie niekorzystnym wpływem koksybów na układ krążenia zogniskowało uwagę środowiska naukowego na protekcyjnej roli COX-2 występującej w komórkach śródbłonka i czynnościowo połączonej z syntazą PGI2. Jednoznacznie wykazano, że PGI2 nie jest wyłącznie silnym związkiem rozurczającym naczynia i antyagregacyjnym, ale także ma działanie przeciwzapalne i przeciwmiażdżycowe. 32 W odróżnieniu od PGI2, w procesie aterotrombozy mniej jasna (lub bardziej złożona) jest rola PGD2.
COX-2 jest tylko pośrednim enzymem w szlaku metabolicznym kwasu arachidonowego, a produkt COX-2, jakim jest PGH2, jest dalej metabolizowany przez inne izomerazy do różnych prostanoidów (PGE2, PGD2, PGF2α, PGI2, tromboksan A2). Dlatego też stosunkowo duża ilość jednego swoistego prostanoidu w porównaniu z innymi jest skutkiem ekspresji i aktywności swoistej izomerazy, i jedynie współistniejąca ekspresja czynnościowo połączonych COX-2 i PGES może prowadzić do biosyntezy metaloproteinaz macierzy zależnych od PGE2 w obrębie blaszki miażdżycowej (ryc. 1). Jest to szczególnie ważne, biorąc pod uwagę, że prostaglandyny, podobnie jak krążąca syntaza PGD (PGDS), mają właściwości przeciwzapalne (ryc. 1).
Krążąca PGDS okazała się być czynnikiem chroniącym przed restenozą u pacjentów poddawanych przezskórnej angioplastyce naczyń wieńcowych. Co więcej, wykazano, że pochodna PGDS – 15-deoxy, δ12-14-PGJ2 (15d-PGJ2) – jest silnym inhibitorem czynnika jądrowego κB (NF-κB) 33 oraz IκK, 34 i że poprzez mechanizm obejmujący pobudzenie receptorów aktywowanych proliferatorami peroksysomów γ (PPARγ) może już w ilościach pikogramowych działać przeciwzapalnie (ryc. 1). 35 W świetle tego należy pamiętać, że przy wykorzystaniu metod barwienia wykryto 15d-PGJ2 w makrofagach ludzkich tętnic szyjnych wraz z ekspresją COX-2. 36
Istnieją dwie różne izoformy PGDS. Pierwszą jest krwiopochodna PGDS (H-PGDS), drugą zaś PGDS typu lipokaliny (L-PGDS), która występuje w blaszkach miażdżycowych u ludzi. 37 Warto wspomnieć, że czynniki prozapalne, takie jak TNFα wykryty w zmianach miażdżycowych, zmniejszają syntezę PGD2 oraz zwiększają uwalnianie PGE2, 38 podczas gdy glukokortykoidy mają działanie przeciwne. 39 Dlatego też stosunkowo duża ilość swoistych prostanoidów jest skutkiem ekspresji i aktywności swoistych izomeraz, zaś dominująca ekspresja mPGES-1 w porównaniu z L-PGDS może prowadzić do nasilenia procesu zapalnego oraz uszkodzenia blaszki miażdżycowej w obrębie tętnic szyjnych.
Dane te skłoniły nas do zbadania, czy przesunięcie aktywności izomerazy w kierunku dominującej biosyntezy PGE2 zamiast PGD2 może prowadzić do nasilonej aktywacji zapalenia oraz produkcji MMP-9 w makrofagach blaszek miażdżycowych (ryc. 1). 40 Co ciekawe, wykazano mniejszą ekspresję L-PGDS przy jednocześnie większej ekspresji mPGES-1 w próbkach pobranych ze zmian w tętnicach szyjnych pacjentów z niedawno przebytym udarem mózgu niż u pacjentów bezobjawowych. Choć PGDS występuje głównie w makrofagach, miejsca nacieku zapalnego w obrębie wywołujących objawy zmian w tętnicach szyjnych charakteryzują się małą ekspresją L-PGDS, co wyraźnie różni się od dużej ekspresji L-PGDS w bezobjawowych zmianach w obrębie tętnic szyjnych. Dlatego też powyższe dane wskazują, że w grupie objawowych chorych z blaszkami miażdżycowymi w tętnicach szyjnych dominuje synteza PGE2.
Wyniki te są ważne, gdyż potwierdzają hipotezę, że COX-2 jest jedynie pośrednim enzymem w kaskadzie kwasu arachidonowego i że tylko jednoczesna nadmierna ekspresja COX-2 oraz mPGES-1 przy małej aktywności L-PGDS może prowadzić do zmian metabolizmu kwasu arachidonowego, skutkujących zwiększoną biosyntezą MMP-9 zależnej od PGE2 w blaszkach miażdżycowych tętnic szyjnych (ryc. 1). Z drugiej strony, nadmierna ekspresja COX-2 przy przewadze PGD2 związana jest z nasiloną aktywnością przeciwzapalną i zmniejszoną produkcją MMP (ryc. 1). Ważne jest, że 15d-PGJ2 – bioprodukt L-PGDS – wiąże i aktywuje jądrowy receptor PPARγ oraz hamuje aktywację NF-κB (ryc. 1). Może to być istotne, gdyż docelowymi genami NF-κB są MMP-9 i COX-2. 41
Podsumowując, równowaga pomiędzy izomerazami prozapalnymi (mPGES-1) i przeciwzapalnymi (L-PGDS) wydaje się być głównym czynnikiem determinującym rolę COX-2 w utrzymywaniu stabilności blaszki miażdżycowej. Możliwość farmakologicznej modulacji owej równowagi jest atrakcyjną hipotezą dla przyszłych badań nad stabilizacją blaszki miażdżycowej.
Farmakologiczne mechanizmy regulacji COX-2
Kilka badań wykazało, że niektóre cząsteczki mogą wpływać na szlaki przemian COX-2, hamując jej aktywność i wykazując działanie protekcyjne, hamujące z kolei mechanizmy zapalne prowadzące do ostrych epizodów niedokrwiennych. Przedmiotem wielkiego zainteresowania badaczy stały się niektóre leki, w szczególności te znajdujące zastosowanie w leczeniu dyslipidemii i nadciśnienia tętniczego.
Antagoniści receptorów AT1
Kilka badań eksperymentalnych bezsprzecznie wykazało kluczową rolę układu renina-angiotensyna (RAS) w patogenezie pękania blaszki miażdżycowej, wykazując, że angiotensyna II może powodować ekspresję zapalnego genu COX-2 w komórkach ściany naczyniowej 42 oraz wpływać na obrót macierzy pozakomórkowej poprzez regulowanie aktywności MMP zależnych od PGE2. 43 Wszystkie te działania wywołane są wpływem na typ 1 receptora dla angiotensyny II (AT1), co znajduje odzwierciedlenie w wynikach badań in vitro z wykorzystaniem selektywnych antagonistów receptorów AT1.
Ponieważ pobudzenie receptorów AT1 powoduje destabilizację blaszki miażdżycowej, wysunęliśmy hipotezę, że zablokowanie receptorów AT1 może prowadzić do stabilizacji blaszki na skutek hamowania zależnej od COX-2/mPGES-1 biosyntezy MMP. 44 Dlatego też chorych na nadciśnienie tętnicze przed zabiegiem endarterektomii leczyliśmy irbesartanem, antagonistą receptorów AT1 dla angiotensyny II (sartanem), lekiem o dużej selektywności wobec podtypu receptora AT1 (nie oddziałującym na receptory AT2) lub chlortalidonem, tiazydowym lekiem moczopędnym. Pomimo podobnego wpływu na ciśnienie tętnicze, silne zmniejszenie produkcji MMP przez makrofagi w blaszkach miażdżycowych tętnic szyjnych wykazaliśmy tylko w grupie pacjentów leczonych irbesartanem, głównie z powodu zmniejszenia syntezy PGE2 wywołanego supresją COX-2/mPGES-1. W badaniu tym rzeczywisty wymiar supresji MMP w stabilizowanej irbesartanem blaszce miażdżycowej tętnic szyjnych potwierdzony został równoległym wzrostem zawartości kolagenu po terapii tym lekiem.
Wyniki leczenia irbesartanem, pomimo niewielkiej redukcji ciśnienia tętniczego, były zgodne z wynikami badania Heart Outcomes Prevention Evaluation (HOPE) 45 oraz Australia National Blond Pressure Study Group (ANBP2) 46 i dostarczyły dodatkowego dowodu potwierdzającego hipotezę, że wpływ antagonistów receptorów AT1 na występowanie udaru mózgu wykracza poza ich oddziaływanie na ciśnienie tętnicze. Dodatkowo, nasze wyniki są zgodne z niedawno przeprowadzonymi badaniami wskazującymi na zdolność antagonistów receptorów AT1 do hamowania rozwoju wczesnej miażdżycy oraz stanu zapalnego u pacjentów z potwierdzoną miażdżycą. 47
Poza hamowaniem syntazy PGE, sartany mogą stabilizować blaszkę miażdżycową na drodze innych mechanizmów. Ostatnio zaobserwowaliśmy (Cipollone i wsp., „European Heart Journal”), że terapia tymi lekami, a szczególnie telmisartanem, może przyczynić się do istotnego wzrostu aktywności L-PGDS w blaszce miażdżycowej (ryc. 1), zdecydowanie sprzyjając w bilansie PGE2/PGD2 fenotypowi z dominującą PGD2.
Podsumowując, dowody naukowe jednoznacznie wskazują na silne przeciwzapalne działanie antagonistów receptorów AT1 w blaszkach miażdżycowych. Do takiego efektu prowadzi hamowanie COX-2. Ponieważ hipercholersterolemia może powodować nadmierną, ale odwracalną za pomocą statyn, ekspresję receptorów AT1, 48 przypuszczamy, że ten mechanizm niestabilności blaszki miażdżycowej może występować u osób z prawidłowym ciśnieniem krwi i z hipercholesterolemią, a skojarzenie antagonistów receptorow AT1 ze statynami może wiązać się z dodatkowymi korzyściami.
Statyny
Kilka badań klinicznych wykazało zdolność statyn do hamowania rozwoju zmian miażdżycowych prowadzących do ich pęknięcia. Badania te nie dostarczyły jednak danych na temat rzeczywistej roli COX-2 i mPGES-1 w wywołanej statynami stabilizacji blaszki miażdżycowej. W związku z tym, że hamowanie COX-2 i mPGES-1 może być jednym z mechanizmów stabilizacji blaszki miażdżycowej przez statyny, stało się to impulsem do badań nad ich modulującym wpływem na produkcję MMP w makrofagach blaszek miażdżycowych u ludzi.
W badaniu 49 oceniającym ekspresję COX-2, mPGES-1, MMP-2 i MMP-9 w próbkach ze zmian miażdżycowych w tętnicach szyjnych pacjentów z łagodną hipercholesterolemią leczonych za pomocą diety, w porównaniu do pacjentów leczonych simwastatyną, po raz pierwszy wykazaliśmy kluczową rolę COX-2/mPGES-1 w wywołanej działaniem statyn stabilizacji blaszki miażdżycowej w tętnicach szyjnych. W szczególności po raz pierwszy wykazaliśmy: 1) przeciwzapalne działanie statyn w blaszkach miażdżycowych ludzkich tętnic szyjnych w randomizowanym badaniu; 2) bezpośredni hamujący wpływ statyn na COX-2/mPGES-1 w zmianach miażdżycowych u ludzi; 3) zależność między hamowaniem COX-2/mPGES-1 i redukcją aktywności MMP podczas leczenia statynami.
W badaniu tym istotnie więcej makrofagów stwierdzono w blaszkach miażdżycowych tętnic szyjnych pacjentów leczonych dietą i były one głównym źródłem COX-2/mPGES-1, MMP-2 i MMP-9. Co więcej, w miejscach nacieku zapalnego w blaszkach miażdżycowych chorych leczonych dietą komórki nacieku zapalnego zawsze charakteryzowały się silną ekspresją antygenów HLA-DR, w przeciwieństwie do ich małej ekspresji w blaszkach miażdżycowych pacjentów leczonych statynami. Ponieważ makrofagi w ramionach blaszki miażdżycowej zawierają większość COX-2/mPGES-1, stały się one głównym celem stosowania simwastatyny, co ma prowadzić do stabilizacji blaszki miażdżycowej w tętnicach szyjnych. Co ciekawe, dane te – otrzymane z badań, w których uczestniczyły osoby z jedynie niewielkim wzrostem cholesterolu LDL – potwierdziły wyniki badań HPS, 50 ASCOT, 51 PROVE-IT 52 i CARDS 53 oraz dostarczyły dodatkowych dowodów przeciwko ustalaniu progowej wartości cholesterolu, poniżej której obniżanie jego poziomu nie wiązałoby się ze zmniejszeniem ryzyka sercowo-naczyniowego.
Wyniki naszego badania nad simwastatyną są zgodne z danymi Crisby i wsp., 54 którzy wykazali mniejszą aktywność MMP-2 w blaszkach miażdżycowych pacjentów leczonych statyną, oraz z niedawno opublikowanymi wynikami badań in vitro, 55 w których wykazano, że atorwastatyna może zmniejszać nasilenie procesu zapalnego w wyniku zmniejszania ekspresji COX-2 w komórkach mięśni gładkich. Dane te różnią się od wyników badań Degraeve i wsp., 56 w których wykazano, że mewastatyna i lowastatyna mogą zwiększać ekspresję COX-2 w komórkach mięśni gładkich w warunkach in vitro. Te sprzeczne dane wskazują, że różne statyny mogą wywierać różny wpływ na złożone szlaki przekazywania sygnału, zaangażowane w regulację COX-2.
Hipotezę jakoby hamowanie COX-2/mPGES-1 przez statyny jest w dużym stopniu zależne od zmniejszenia stężenia cholesterolu w blaszce miażdżycowej potwierdza badanie in vitro z zastosowaniem mewalonianu, oraz potwierdzają to obserwacje, że redukcja COX-2/mPGES-1 w blaszkach miażdżycowych tętnic szyjnych związana była z podobnym zmniejszeniem ilości oxLDL w obrębie tych blaszek. Wykluczyliśmy także, by statyny mogły hamować COX-2 poprzez proste zmniejszenie liczby makrofagów w blaszce miażdżycowej, ponieważ takie same różnice pomiędzy statynami a dietą obserwowano również w badaniach in vitro makrofagów pochodzących z blaszek miażdżycowych, wykonanych po uwzględnieniu podobnego spadku liczby tych komórek.
Kontrowersje wokół koksybów
W niedawno przeprowadzonych badaniach zwrócono uwagę na temat bezpieczeństwa hamowania COX-2 za pomocą jej selektywnych inhibitorów (koksybów). Prowadzona wcześniej dyskusja na temat przeciwzapalnej roli COX-2 w blaszkach miażdżycowych przy dużej aktywności L-PGDS oraz obserwacje wskazujące na zwiększanie pod wpływem COX-2 biosyntezy działającej przeciwmiażdżycowo PGI2 może stanowić pierwszy krok w odpowiedzi na pytanie, dlaczego koksyby zwiększają częstość występowania powikłań sercowo-naczyniowych u ludzi.
Hamowanie COX-2 u wybranych pacjentów, u których trwa aktywny proces zapalny w obrębie niestabilnej blaszki miażdżycowej, może być korzystne, gdyż w takiej sytuacji dominującą prostaglandyną może być PGE2. Przeciwnie, przedłużone i powszechne stosowanie koksybów u niewyselekcjonowanej grupy chorych ze stabilną chorobą wieńcową, których większość charakteryzuje się małym nasileniem procesu zapalnego i przewagą tworzenia PGD2 i PGI2, może być szkodliwe i prowadzić do postępującej destabilizacji blaszki miażdżycowej.
Dodatkowym wyjaśnieniem może być obserwacja, że polimorfizm –765G>C zmniejsza aktywność COX-2 w makrofagach a nie w komórkach śródbłonka. Może to sugerować, że hamowanie COX-2 przez koksyby u pacjentów z tym polimorfizmem hamuje jedynie protekcyjny wpływ COX-2 w obrębie śródbłonka, bowiem prozapalny COX-2 w makrofagach jest już „genetycznie wyciszony”, i tym samym koksyby przyczyniają się do pękania blaszki miażdżycowej oraz wystąpienia ostrej zakrzepicy tętniczej. Po naszym badaniu 9 powstały prowokujące pytania, dotyczące przydatności klinicznej określania tego genotypu u bezobjawowych osób otrzymujących wybiórcze inhibitory COX-2. W rzeczywistości indywidualna skuteczność inhibitorów COX-2 może być różna u poszczególnych osób, stąd wyróżnia się chorych reagujących (responders) i niereagujących (nonresponders) na terapię tymi lekami. Pacjenci z genotypem –765GC i –765CC mogą stanowić podgrupę o odmiennej odpowiedzi na leczenie, więc oznaczanie genotypu w tym locus może pomóc w ocenie indywidualnej podatności na hamowanie COX-2 przez koksyby i w dostosowaniu farmakoterapii do pacjentów o największym prawdopodobieństwie odniesienia korzyści z leczenia (np. pacjenci z genotypem –765GG).
Podsumowanie
W ostatniej dekadzie przeprowadzono wiele badań oceniających ekspresję COX-2 w głównych komórkach zaangażowanych w aterotrombozę oraz rolę związanych z COX-2 prostanoidów w rozwoju blaszki miażdżycowej i jej destabilizacji. Obecnie jasne jest, że powstająca w szlaku przemian metabolicznych z udziałem COX-2 PGE2 jest prostanoidem ściśle związanym z procesem pękania blaszki miażdżycowej, prowadzącym do zawału mięśnia sercowego i udaru mózgu. Różnice w działaniu prostanoidów, podobnie jak kluczowa rola związanej z COX-2 PGI2 oraz PGD2 w utrzymywaniu integralności blaszki miażdżycowej, powinny być brane pod uwagę w ocenie potencjalnych korzyści i ryzyka związanego z hamowaniem COX-2. Co więcej, podczas interpretacji wyników badań bardzo ważne jest podkreślenie złożoności potencjalnych miejsc regulacji ekspresji COX-2 i jej genetycznych wariantów. Dlatego ekspresja i hamowanie COX-2 mogą być modulowane przez zróżnicowaną ekspresję enzymów utylizujących substrat, jakim jest kwas arachidonowy, przez PGH-izomerazy, które mogą wiązać się preferencyjnie z różnymi typami komórek, jak również przez różne stany patofizjologiczne o zmiennej, zależnej od COX-2, aktywacji płytek i reaktywacji naczyń.
Aby opracować lepsze strategie farmakologiczne zmierzające do stabilizacji blaszki miażdżycowej, konieczne są dalsze badania. Wielkie nadzieje wiąże się z obserwacją 57 jakoby selektywne inhibitory mPGES wykazywały działanie przeciwzapalne, nie zwiększając ryzyka zakrzepowego.
- 1. Patrono C, Coller B, Dalen JE, et al. Platelet-active drugs: the relationships among dose, effectiveness, and side effects. Chest 2001;119:39S-63S.
- 2. Smith WL, Langenbach R. Why there are two cyclooxygenase isozymes. J Clin Invest 2001;107:1491-1495.
- 3. Cipollone F, Fazia M, Mezzetti A. Novel determinants of plaque instability. J Thromb Haemost 2005;3:1962-1975.
- 4. FitzGerald GA, Patrono C. The coxibs, selective inhibitors of cyclooxygenase-2. New Engl J Med 2001;345:433-442.
- 5. Bombardier C, Laine L, Reicin A, et al. VIGOR Study Group. Comparison of upper gastrointestinal toxicity of rofecoxib and naproxen in patients with rheumatoid arthritis: VIGOR study group. N Engl J Med 2000;343:1520-1528.
- 6. Bresalier RS, Sandler RS, Quan H, et al. The Adenomatous Polyp Prevention on Vioxx (APPROVe) Trial Investigators. Cardiovascular events associated with rofecoxib in a colorectal adenoma chemoprevention trial. N Engl J Med 2005;352:1092-1102.
- 7. Solomon SD, McMurray JJ, Pfeffer MA, et al. The Adenoma Prevention with Celecoxib (APC) Study. Cardiovascular risk associated with celecoxib in a clinical trial for colorectal adenoma prevention. N Engl J Med 2005;352:1071-1080.
- 8. Cipollone F, Patrono C. Cyclooxygenase-2 polymorphism. Putting a brake on the inflammatory response to vascular injury? Arterioscler Thromb Vasc Biol 2002;22:1516-1518.
- 9. Cipollone F, Toniato E, Martinotti S, et al. Identification of New Elements of Plaque Stability (INES) Study Group. A polymorphism in the cyclooxygenase 2 gene as an inherited protective factor against myocardial infarction and stroke. JAMA 2004;291:2221-2228.
- 10. Papafili A, Hill MR, Brull DJ, et al. A common promoter variant in cyclooxygenase-2 represses gene expression: evidence for a role in the acute phase inflammatory response. Arterioscler Thromb Vasc Biol 2002;22:1631-1636.
- 11. Verschuren WM, Jacobs DR, Bloemberg BP, et al. Serum total cholesterol and long-term coronary heart disease mortality in different cultures. Twenty-five-year follow-up of the seven countries study. JAMA 1995;274:131-136.
- 12. Cipollone F, Rocca B, Patrono C. Cyclooxygenase-2 expression and inhibition in atherothrombosis. Arterioscler Thromb Vasc Biol 2004;24:246-255.
- 13. Topper JN, Cai J, Falb D, et al. Identification of vascular endothelial genes differentially responsive to fluid mechanical stimuli: cyclooxygenase-2, manganese superoxide dismutase, and endothelial cell nitric oxide sinthase are selectively up-regulated by steady laminar shear stress. Proc Natl Acad Sci USA 1996;93:10417-10422.
- 14. Dixon DA, Kaplan CD, McIntyre TM, et al. Post-transcriptional control of cyclooxygenase-2 gene expression. The role of the 3’-untranslated region. J Biol Chem 2000;275:11750-11757.
- 15. Gou Q, Liu CH, Ben-Av P, et al. Dissociation of basal turnover and cytokine-induced transcript stabilization of the human cyclooxygenase-2 mRNA by mutagenesis of the 3’-untranslated region. Biochem Biophys Res Commun 1998;242:508-512.
- 16. Xu K, Robida AM, Murphy TJ. Immediate-early MEK-1-dependent stabilization of rat smooth muscle cell cyclooxygenase-2 mRNA by Galpha(q)-coupled receptor signaling. J Biol Chem 2000;275:23012-23019.
- 17. Peng SS, Chen CY, Xu N, et al. RNA stabilization by the AU-rich element binding protein, HuR, an ELAV protein. EMBO J 1998;17:3461-3470.
- 18. Dixon DA, Balch GC, Kedersha N, et al. Regulation of cyclooxygenase-2 expression by the translational silencer TIA-1. J Exp Med 2003;198:475-481.
- 19. Lai WS, Carballo E, Strum JR, et al. Evidence that tristetraprolin binds to AU-rich elements and promotes the deadenylation and destabilization of tumor necrosis factor alpha mRNA. Mol Cell Biol 1999;19:4311-4323.
- 20. Murmu N, Jung J, Mukhopadhyay D, et al. Dynamic antagonism between RNA-binding protein CUGBP2 and cyclooxygenase-2-mediated prostaglandin E2 in radiation damage. Proc Natl Acad Sci USA 2004;101:13873-13878.
- 21. Fazia M, Iezzi A, Pini B, et al. Overexpression of protein HuR as a basis of cyclooxygenase-2-dependent atherosclerotic plaque instability in humans. Circulation 2004;110(Suppl III):1501.
- 22. Shah PK. Mechanisms of plaque vulnerability and rupture. J Am Coll Cardiol 2003;41:15S-22S.
- 23. Jones CB, et al. Matrix metalloproteinases: a review of their structure and role in acute coronary syndrome. Cardiovasc Res 2003;59:812-823.
- 24. Corcoran ML, et al. Effect of cholera toxin and pertussis toxin on prostaglandin H synthase-2, prostaglandin E2, and matrix metalloproteinases production by human monocytes. Arch Biochem Biophys 1994;310:481-488.
- 25. Matsumoto H, et al. Concordant induction of prostaglandin E2 synthase with cyclooxygenase-2 leads to preferred production of prostaglandin E2 over thromboxane and prostaglandin D2 in lipopolysaccharide-stimulated rat peritoneal macrophages. Biochem Biophys Res Commun 1997;230:110-114.
- 26. Cipollone F, Prontera C, Pini B, et al. Overexpression of functionally coupled cyclooxygenase-2 and prostaglandin E synthase in symptomatic atherosclerotic plaques as a basis of prostaglandin E(2)-dependent plaque instability. Circulation 2001;104:921-927.
- 27. Mitchell J, Belvisi MG, Akarasereenont P, et al. Induction of cyclo-oxygenase-2 by cytokines in human pulmonary epithelial cells: regulation by dexamethasone. Br J Pharmacol 1994;113:1008-1014.
- 28. McCoy JM, Wicks JR, Audoly LP. The role of prostaglandin E2 receptors in the pathogenesis of rheumatoid arthritis. J Clin Invest 2002;110:651-658.
- 29. Miyaura C, Inada M, Suzawa T, et al. Impaired bone resorption to prostaglandin E2 in prostaglandin E receptor EP4-knockout mice. J Biol Chem 2000;275:19819-19823.
- 30. Cipollone F, Fazia ML, Iezzi A, et al. Association between prostaglandin E receptor subtype EP4 overexpression and unstable phenotype in atherosclerotic plaques in human. Arterioscler Thromb Vasc Biol 2005;25:1925-1931.
- 31. Faour WH, He Y, He QW, et al. Prostaglandin E2 regulates the level and stability of cyclooxygenase-2 mRNA through activation of p38 mitogen-activated protein kinase in interleukin-1 beta-treated human synovial fibroblasts. J Biol Chem 2001;276:31720-31731.
- 32. Cheng Y, Austin SC, Rocca B, et al. Role of prostacyclin in the cardiovascular response to thromboxane A2. Science 2002;296:539-541.
- 33. Straus DS, Pascual G, Li M, et al. 15-deoxy-delta 12,14- prostaglandin J2 inhibits multiple steps in the NF-kappa B signaling pathway. Proc Natl Acad Sci USA 2000;97:4844-4849.
- 34. Rossi A, Kapahi P, Natoli G, et al. Anti-inflammatory cyclopentenone prostaglandins are direct inhibitors of IkappaB kinase. Nature 2000;403:103-108.
- 35. Lin TN, Cheung WM, Wu JS, et al. 15d-prostaglandin J2 protects brain from ischemia-reperfusion injury. Arterioscler Thromb Vasc Biol 2006;26:481-487.
- 36. Shibata T, Kondo M, Osawa T, et al. 15-deoxy-delta 12,14-prostaglandin J2. A prostaglandin D2 metabolite generated during inflammatory processes. J Biol Chem 2002;277:10459-10466.
- 37. Eguchi Y, Eguchi N, Oda H, et al. Expression of lipocalintype prostaglandin D synthase (beta-trace) in human heart and its accumulation in the coronary circulation of angina patients. Proc Natl Acad Sci USA 1997;94:14689-14694.
- 38. Fournier T, Fadok V, Henson PM. Tumor necrosis factor-alpha inversely regulates prostaglandin D2 and prostaglandin E2 production in murine macrophages. Synergistic action of cyclic AMP on cyclooxygenase-2 expression and prostaglandin E2 synthesis. J Biol Chem 1997;272:31065-31072.
- 39. Garcia-Fernandez LF, Iniguez MA, Eguchi N, et al. Dexamethasone induces lipocalin-type prostaglandin D synthase gene expression in mouse neuronal cells. J Neurochem 2000;75:460-470.
- 40. Cipollone F, Fazia M, Iezzi A, et al. Balance between PGD synthase and PGE synthase is a major determinant of atherosclerotic plaque instability in humans. Arterioscler Thromb Vasc Biol 2004;24:1259-1265.
- 41. Niiro H, Otsuka T, Izuhara K, et al. Regulation by interleukin- 10 and interleukin-4 of cyclooxygenase-2 expression in human neutrophils. Blood 1997;89:1621-1628.
- 42. Ohnaka K, Numaguchi K, Yamakawa T, et al. Induction of cyclooxygenase-2 by Angiotensin II in cultured rat vascular smooth muscle cells. Hypertension 2000;35:68-75.
- 43. Brilla CG, Zhou G, Rupp H, et al. Role of angiotensin II and prostaglandin E2 in regulating cardiac fibroblast collagen turnover. Am J Cardiol 1995;76:8D-13D.
- 44. Cipollone F, Fazia M, Iezzi A, et al. Blockade of the angiotensin II type 1 receptor stabilizes atherosclerotic plaques in humans by inhibiting prostaglandin E2-dependent matrix metalloproteinase activity. Circulation 2004;109:1482-1488.
- 45. The HOPE Study Investigators. Effects of an Ang-converting- enzyme inhibitor, ramipril, on cardiovascular events in high-risk patients. N Engl J Med 2000;342:145-153.
- 46. Wing LMH, Reid CM, Ryan P, et al. Second Australian National Blood Pressure Study Group. A comparison of outcomes with angiotensin-converting-enzyme inhibitors and diuretics for hypertension in the elderly. N Engl J Med 2003;348:583-592.
- 47. Navalkar S, Parthasarathy S, Santanam N, Khan BV. Irbesartan, an angiotensin type 1 receptor inhibitor, regulates markers of inflammation in patients with premature atherosclerosis. J Am Coll Cardiol 2001;37:440-444.
- 48. Nickenig G, Baumer AT, Temur Y, et al. Statin-sensitive dysregulated AT1 receptor function and density in hypercholesterolemic men. Circulation 1999;100:2131-2134.
- 49. Cipollone F, Fazia M, Iezzi A, et al. Suppression of the functionally coupled cyclooxygenase-2/prostaglandin E synthase as a basis of simvastatin-dependent plaque stabilization in humans. Circulation 2003;107:1479-1485.
- 50. Heart Protection Study Collaborative Group. MRC/BHF heart protection study of cholesterol lowering with simvastatin in 20536 high-risk individuals: a randomized placebo-controlled trial. Lancet 2002;360:7-22.
- 51. Sever PS, Dahlof B, Poulter NR, et al. ASCOT investigators. Prevention of coronary and stroke events with atorvastatin in hypertensive patients who have average or lower-than-average cholesterol concentrations, in the Anglo-Scandinavian Cardiac Outcomes Trial - Lipid Lowering Arm (ASCOT - LLA): a multicentre randomised controlled trial. Lancet 2003;361:1149-1158.
- 52. Cannon CP, Braunwald E, McCabe CH, et al. Thrombolysis in Myocardial Infarction Study Group. Intensive versus moderate lipid lowering with statins after acute coronary syndromes. N Engl J Med 2004;350:1495-1504.
- 53. Colhoun HM, Betteridge DJ, Durrington PN, et al. CARDS investigators. Primary prevention of cardiovascular disease with atorvastatin in type 2 diabetes in the Collaborative Atorvastatin Diabetes Study (CARDS): multicentre randomised placebo-controlled trial. Lancet 2004;364:685-696.
- 54. Crisby M, Nordin-Fredriksson G, Shah PK, et al. Pravastatin treatment increases collagen content and decreases lipid content, inflammation, metalloproteinases, and cell death in human carotid plaques: implications for plaque stabilization. Circulation 2001;103:926-933.
- 55. Hernandez-Presa MA, Martin-Ventura JL, Ortego M, et al. Atorvastatin reduces the expression of cyclooxygenase-2 in a rabbit model of atherosclerosis and in cultured vascular smooth muscle cells. Atherosclerosis 2002;160:49-58.
- 56. Degraeve F, Bolla M, Blaie S, et al. Modulation of COX-2 expression by statins in human aortic smooth muscle cells. Involvement of geranylgeranylated proteins. J Biol Chem 2001;276:46849-46855.
- 57. Cheng Y, Wang M, Yu Y, et al. Cyclooxygenases, microsomal prostaglandin E synthase-1, and cardiovascular function. J Clin Invest 2006;116:1391-1309.
Następny artykuł:
 Dodaj do ulubionych
