


Spis treści
W skrócie
Nabytą eozynofilię można do celów praktycznych podzielić na eozynofilię wtórną, klonalną oraz samoistną. Do przyczyn wtórnej eozynofilii należą zakażenia pasożytnicze, choroby alergiczne, zapalenia naczyń, odczyny polekowe oraz chłoniaki. Eozynofilię klonalną odróżnia od eozynofilii samoistnej obecność histologicznych, cytogenetycznych lub molekularnych cech pierwotnego nowotworu szpiku. W klasyfikacji nowotworów hematologicznych wg WHO wyróżnia się dwie podkategorie eozynofilii
klonalnej: przewlekła białaczka eozynofilowa (inaczej nieokreślona) oraz nowotwory mieloidalne/limfoidalne z obecnością eozynofilii i mutacji genów receptora płytkopochodnego czynnika wzrostu (PDGFR – platelet-derived growth factor receptor) α/β lub receptora dla czynnika wzrostu fibroblastów 1 (FGFR1 – fibroblast growth factor receptor 1). Eozynofilia klonalna może również towarzyszyć innym chorobom rozrostowym układu krwiotwórczego określonym w klasyfikacji WHO, takim jak przewlekła białaczka szpikowa, zespoły mielodysplastyczne, przewlekła białaczka mielomonocytowa i układowa mastocytoza. Kryteria rozpoznawcze zespołu hipereozynofilowego, który jest podkategorią eozynofilii samoistnej, to eozynofilia we krwi obwodowej rzędu 1,5 × 10 3 /μl lub więcej utrzymująca się przez co najmniej 6 miesięcy (lub krócej jeżeli występują objawy wymagające stosowania leków zmniejszających liczbę eozynofilów), wykluczenie eozynofilii wtórnej i klonalnej, oznaki zajęcia narządów wewnętrznych oraz niewykrycie limfocytów T o nieprawidłowych fenotypach lub klonalnego rozrostu limfocytów. Niespełnienie tego ostatniego kryterium jest równoznaczne z rozpoznaniem wariantu limfocytowego hipereozynofilii, którą należy zaliczyć do eozynofilii wtórnych. W niniejszej pracy przedstawiamy uproszczony algorytm pozwalający na rozróżnienie różnorodnych przyczyn eozynofilii klonalnej i samoistnej oraz omawiamy obecne metody leczenia, w tym nowe leki (imatynib, alemtuzumab i mepolizumab).
Zwiększenie liczby granulocytów kwasochłonnych (eozynofilię) obserwuje się stosunkowo często na obszarach zwrotnikowych ipodzwrotnikowych, gdzie przyczyną tego stanu są przede wszystkim robaczyce przebiegające zzajęciem tkanek. 1 Wkrajach Zachodu główne przyczyny eozynofilii wtórnej to choroby alergiczne lub zapalenia naczyń, odczyny polekowe oraz nowotwory niemieloidalne, choć zawsze należy rozważyć możliwość infestacji pasożytniczej, zwłaszcza uosób powracających zpodróży iimigrantów lub uchodźców niedawno przybyłych zregionów endemicznych. 2 Odczyny polekowe przebiegające zeozynofilią iobjawami układowymi to groźne dla życia powikłania leczenia allopurynolem, karbamazepiną iinnymi lekami, wtym także niektórymi antybiotykami. 3 Spośród chorób alergicznych izapaleń naczyń przebiegających zeozynofilią wtórną należy wymienić choroby płuc przebiegające ze zwiększeniem liczby eozynofilów, takie jak ostre iprzewlekłe eozynofilowe zapalenie płuc, alergiczna aspergiloza oskrzelowo-płucna oraz alergiczne ziarniniakowe zapalenie naczyń (zespół Churga-Strauss, przebiegający zeozynofilią, astmą, układowym zapaleniem naczyń iobecnością nacieków wpłucach). 4 Eozynofilowe zapalenie żołądka ijelit może nie objawiać się eozynofilią we krwi; uważa się, że jest to choroba oodmiennej patogenezie wymagająca odrębnego leczenia. 5, 6
Wykluczenie eozynofilii wtórnej wymaga z reguły zebrania dokładnego wywiadu dotyczącego odbywanych podróży i stosowanych leków, wykonania badania przedmiotowego i badań laboratoryjnych, w tym zdjęcia RTG klatki piersiowej, powtarzanych badań w celu wykrycia jaj i pasożytów w kale (np. tęgoryjca dwunastnicy [Ancylostoma duodenale], przywr z rodzaju Schistosoma) i badań serologicznych w kierunku obecności podejrzanych pasożytów (np. Strongyloides stercoralis, Schistosoma spp., Toxocara spp., Filaria spp.). 7, 8 Różnicowane między eozynofilią samoistną przebiegającą z zajęciem narządów wewnętrznych oraz eozynofilią w przebiegu układowych zapaleń naczyń lub eozynofilowego zapalenia żołądka i jelit może jednak sprawiać trudności; w niektórych przypadkach możemy mieć do czynienia z różnymi postaciami spektrum klinicznego tej samej choroby. Jeżeli nie można szybko ustalić przyczyny eozynofilii wtórnej, rozsądnie jest przyjąć wstępne rozpoznanie eozynofilii klonalnej lub samoistnej i prowadzić dalszą celowaną diagnostykę w poszukiwaniu konkretnej jednostki chorobowej.
Podział eozynofilii klonalnej i samoistnej
Eozynofilia klonalna to rozrost nowotworowy eozynofilów będący częścią obrazu klinicznego pierwotnej choroby rozrostowej komórek linii mieloidalnej. Eozynofilia klonalna może zatem towarzyszyć każdemu procesowi rozrostowemu komórek mieloidalnych zdefiniowanemu w klasyfikacji nowotworów układu krwiotwórczego wg WHO (tabela). 9 Klasyfikacja ta obejmuje dwie podkategorie eozynofilii klonalnej: przewlekłą białaczkę eozynofilową inaczej nieokreśloną (CEL-NOS – chronic eosinophilic leukemia, not otherwise specified) oraz nowotwory mieloidalne /limfoidalne z obecnością eozynofilii i mutacji receptora płytkopochodnego czynnika wzrostu (PDGFR) α/β lub receptora dla czynnika wzrostu fibroblastów 1.
Rozpoznanie eozynofilii samoistnej oznacza, że wykluczono eozynofilię wtórną oraz klonalną; u dzieci należy brać pod uwagę rzadko występującą eozynofilię wrodzoną. Zespół hipereozynofilowy (HES – hypereosinophilic syndrome) to podkategoria eozynofilii samoistnej. Jego rozpoznanie wymaga stwierdzenia eozynofilii rzędu 1,5 × 10 3 /μl lub więcej we krwi obwodowej oraz uszkodzenia narządów wewnętrznych wywołanego przez eozynofile. Należy odróżnić zespół hipereozynofilowy od pojęcia hipereozynofilii, które oznacza po prostu obecność we krwi obwodowej granulocytów kwasochłonnych w liczbie ≥1,5 × 10 3 /μl. Eozynofilię związaną z obecnością limfocytów o nieprawidłowym fenotypie lub z rozrostem klonalnym limfocytów lepiej nazywać hipereozynofilią limfocytową niż limfocytowym HES.
Rozróżnienie eozynofilii klonalnej i samoistnej ma charakter umowny. Doświadczenie kliniczne wskazuje, że w niektórych przypadkach HES jest w rzeczywistości objawem pierwotnej choroby rozrostowej szpiku. U niektórych pacjentów z HES wykazano na przykład monoklonalną proliferację eozynofilów, 10, 11 a u innych przejście choroby w nowotwór mieloidalny ujęty w klasyfikacji WHO. 12, 13, 14, 15 Ponadto u osób z eozynofilią klonalną i obecnością genu fuzyjnego FIP1L1-PDGFRA w okresie przed odkryciem tej mutacji, tj. przed 2003 r., często rozpoznawano właśnie HES. 16
Algorytm diagnostyczny w przypadku podejrzenia eozynofilii klonalnej lub samoistnej
Diagnostyka różnicowa pacjenta z eozynofilią, która prawdopodobnie nie ma charakteru wtórnego, powinna uwzględniać pięć następujących możliwości: (1) nowotwory mieloidalne lub limfoidalne przebiegające z eozynofilią, związane z rearanżacją w obrębie genu PDGFR lub FGR1, (2) eozynofilia klonalna w przebiegu innego nowotworu mieloidalnego ujętego w klasyfikacji WHO, (3) CEL-NOS, (4) limfocytowa hipereozynofilia oraz (5) eozynofilia samoistna, w tym HES. Ostateczne rozpoznanie ustala się w kilkuetapowym procesie (ryc.), obejmującym staranną ocenę rozmazu krwi obwodowej i morfologii szpiku kostnego, analizę cytogenetyczną, badania molekularne, w tym badania przesiewowe w kierunku wykrycia mutacji FIP1L1-PDGFRA oraz fenotypowanie limfocytów krwi obwodowej i ocenę rearanżacji genów receptorów limfocytów T.
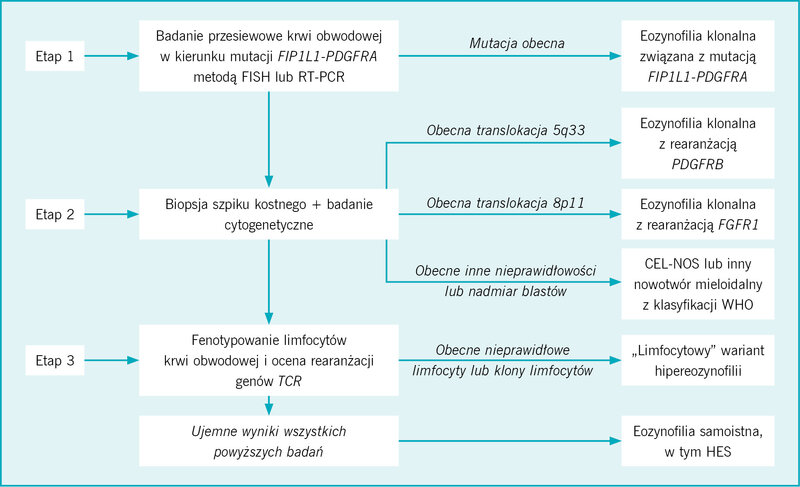
Rycina. Algorytm diagnostyki eozynofilii klonalnej lub samoistnej
Po analizie rozmazu krwi obwodowej i wyników badań laboratoryjnych w poszukiwaniu wskazówek sugerujących pierwotny nowotwór mieloidalny (np. obecność blastów we krwi obwodowej, obecność komórek dysplastycznych, monocytoza, podwyższona aktywność tryptazy w surowicy), których stwierdzenie jest bezwzględnym wskazaniem do niezwłocznego pobrania szpiku kostnego w celu ustalenia konkretnego rozpoznania, uzasadnione jest wykonanie badania przesiewowego w kierunku mutacji FIP1L1-PDGFRA we krwi obwodowej metodą hybrydyzacji fluorescencyjnej in situ (FISH – fluorescence in situ hybridization) lub łańcuchowej reakcji polimerazy z odwrotną transkryptazą (RT-PCR – reverse transcription polymerase chain reaction) (ryc.). Jeżeli uda się wykryć powyższą mutację, można odstąpić od badania szpiku kostnego, przyjąć robocze rozpoznanie nowotworu mieloidalnego z mutacją FIP1L1-PDGFRA i rozpocząć leczenie imatynibem (leczenie omówiono w następnym podrozdziale). W naszej praktyce preferujemy jednak wykonanie badania szpiku kostnego w celu wykluczenia obecności istotnych rokowniczo morfologicznych lub cytogenetycznych markerów ewolucji klonalnej.
Jeżeli badanie przesiewowe krwi obwodowej w kierunku mutacji FIP1L1-PDGFRA da wynik ujemny, kolejnym etapem jest wykonanie badania szpiku kostnego i badań cytogenetycznych w celu wykrycia innych nieprawidłowości wskazujących na klonalną ekspansję eozynofilów. Należy po pierwsze zwrócić uwagę na translokacje 5q33, 4q12 czy 8p11.2, których obecność wskazuje, że eozynofilia klonalna jest związana z rearanżacją w obrębie odpowiednio PDGFRB, PDGFRA oraz FGFR1 (ryc.). Ten etap jest niezwykle ważny dla planowania postępowania terapeutycznego, ponieważ wykrycie translokacji 5q33 lub 4q12 wskazuje na możliwość dobrej odpowiedzi na leczenie imatynibem, podczas gdy translokacje 8p11.2 stwierdza się u chorych z agresywnymi nowotworami mieloidalnymi opornymi na obecnie stosowane schematy farmakoterapii (leczenie omówiono w następnym podrozdziale). W przypadku wykrycia translokacji 5q33 lub 8p11.2 należy ponadto wykonać badanie metodą FISH lub RT-PCR w celu potwierdzenia nieprawidłowości odpowiednio PDGFRB lub FGFR1.
Ocena morfologii komórek szpiku kostnego pomaga także wykluczyć inne możliwe nowotwory mieloproliferacyjne ujęte w klasyfikacji WHO (tab.).
|
Tabela. Klasyfikacja nowotworów mieloidalnych |
|
Ostra białaczka szpikowa i powiązane choroby |
|
Nowotwory mieloproliferacyjne |
|
Przewlekła białaczka szpikowa z obecnością BCR-ABL1 |
|
Przewlekła białaczka neutrofilowa |
|
Czerwienica prawdziwa |
|
Pierwotne zwłóknienie szpiku (mielofibroza) |
|
Nadpłytkowość samoistna |
|
Przewlekła białaczka eozynofilowa inaczej nieokreślona |
|
Mastocytoza |
|
Nowotwory mieloproliferacyjne niesklasyfikowane |
|
Zespoły mielodysplastyczne |
|
Cytopenia oporna na leczenie z dysplazją jednej linii komórkowej |
|
|
|
|
Niedokrwistość oporna na leczenie z pierścieniowatymi syderoblastami |
|
Cytopenia oporna na leczenie z dysplazją wielu linii komórkowych |
|
Niedokrwistość oporna na leczenie z nadmiarem blastów |
|
|
|
Zespół mielodysplastyczny z izolowaną delecją del(5q) |
|
Zespół mielodysplastyczny niesklasyfikowany |
|
Zespoły mielodysplastyczne/nowotwory mieloproliferacyjne |
|
Przewlekła białaczka mielomonocytowa |
|
Atypowa przewlekła białaczka szpikowa bez rearanżacji BCR-ABL1 |
|
Młodzieńcza postać białaczki mielomonocytowej |
|
Zespoły mielodysplastyczne/nowotwory mieloproliferacyjne niesklasyfikowane |
|
|
Nowotwory mieloidalne i limfoidalne przebiegające z eozynofilią i nieprawidłowościami genetycznymi |
|
Nowotwory mieloproliferacyjne przebiegające z eozynofilią i rearanżacją PDGFRA |
|
Nowotwory mieloproliferacyjne przebiegające z eozynofilią i rearanżacją PDGFRB |
|
Nowotwory limfo- i mieloproliferacyjne przebiegające z eozynofilią i rearanżacją FGFR1 |
Szczególne znaczenie w diagnostyce różnicowej ma wykluczenie układowej mastocytozy, przewlekłej białaczki mielomonocytowej oraz CEL-NOS. 17 Rozpoznanie układowej mastocytozy wymaga stwierdzenia obecności skupisk komórek tucznych o nieprawidłowej morfologii, wykazania nieprawidłowej ekspresji CD25 na komórkach tucznych lub obecności mutacji KITD816V. 18 Rozpoznanie przewlekłej białaczki mielomonocytowej wymaga stwierdzenia obecności ponad 1 × 10 3 /μl monocytów we krwi obwodowej. Rozpoznanie CEL-NOS należy brać pod uwagę, jeżeli liczba eozynofilów we krwi obwodowej wynosi co najmniej 1,5 × 10 3 /μl oraz stwierdza się cytogenetyczne lub morfologiczne cechy nowotworu mieloidalnego o inaczej nieokreślonym charakterze. CEL-NOS różnicuje się z HES na podstawie stwierdzenia nieprawidłowości w badaniu cytogenetycznym lub wykazania ponad 2% blastów we krwi obwodowej lub ponad 5% komórek blastycznych w szpiku kostnym. 19
Rozpoznanie eozynofilii samoistnej, w tym HES jako podkategorii, wymaga wykluczenia eozynofilii wtórnej i klonalnej oraz niestwierdzenia obecności limfocytów T o nieprawidłowym fenotypie lub rozrostu klonalnego limfocytów T. Rozpoznanie HES (jako podkategorii eozynofilii samoistnej) wymaga dodatkowo stwierdzenia eozynofilii we krwi obwodowej ≥1,5 × 10 3 /μl utrzymującej się przez co najmniej 6 miesięcy (lub krócej, jeżeli występują objawy wymagające stosowania leków zmniejszających liczbę eozynofilów) i cech zajęcia narządów wewnętrznych. U wszystkich chorych z podejrzeniem HES należy określić fenotyp limfocytów krwi obwodowej i wykonać badanie rearanżacji genów dla receptorów limfocytów T w celu wykluczenia limfocytowego wariantu hipereozynofilii, rozpoznawanego na podstawie stwierdzenia rozrostu klonalnego limfocytów T lub obecności limfocytów T o nieprawidłowym fenotypie (np. CD3–CD4+). 20
Leczenie
W przebiegu zarówno eozynofilii klonalnej, jak i HES eozynofile mogą spowodować uszkodzenie tkanek przebiegające pod postacią kardiomiopatii, zapalenia pęcherzyków płucnych, zapalenia skóry, zapalenia zatok przynosowych, neuropatii ośrodkowej lub obwodowej, zapalenia w obrębie układu pokarmowego, powikłań zakrzepowo-zatorowych i innych objawów. 20 Eozynofilia klonalna zwykle przebiega także z cytopenią oraz hepatosplenomegalią. Decyzja o wdrożeniu leczenia farmakologicznego u pacjenta z hipereozynofilią zależy po części od tego, czy występują u niego objawy zajęcia narządów wewnętrznych. W związku z tym wstępna diagnostyka chorego z eozynofilią powinna obejmować badania umożliwiające ocenę ewentualnych uszkodzeń narządowych, jak badanie morfologiczne krwi obwodowej, zdjęcie RTG klatki piersiowej, badanie echokardiograficzne oraz oznaczenie stężenia troponin we krwi. Wykazano, że zwiększona aktywność troponin sercowych we krwi chorych z HES koreluje z kardiomiopatią. 21, 22 Typowe nieprawidłowości w obrazie echokardiograficznym u takich pacjentów to obecność skrzepliny w koniuszku komory serca, uszkodzenie tylnego płatka zastawki mitralnej lub zastawki trójdzielnej, zgrubienie wsierdzia, poszerzenie lewej komory i wysięk osierdziowy. 23 Jeżeli występują objawy uszkodzenia innych narządów, wykonuje się odpowiednio np. badania czynności płuc, endoskopię układu pokarmowego, biopsję skóry, zdjęcie RTG zatok przynosowych oraz obrazowanie układu nerwowego.
Pacjenci bezobjawowi
W przypadku eozynofilii bez innych objawów chorobowych najlepszą decyzją jest niepodejmowanie leczenia przed zakończeniem diagnostyki i ustaleniem dokładnego rozpoznania. U osób z eozynofilią klonalną, u których obserwuje się molekularne wskaźniki wrażliwości na imatynib (np. FIP1L1-PDGFRA, rearanżacje w obrębie PDGFRB, BCR-ABL), uzasadnione jest wczesne rozpoczęcie leczenia, ponieważ (1) nieuniknione jest pojawienie się objawów lub przejście choroby w postać agresywną, a (2) leczenie celowane prowadzi do całkowitej remisji klinicznej i molekularnej oraz może zapobiec powikłaniom, w tym transformacji białaczkowej. 24, 25, 26
Nie ma natomiast dowodów na skuteczność wczesnego wdrożenia leczenia u bezobjawowych pacjentów z eozynofilią samoistną, bez względu na liczbę eozynofilów. Zdajemy sobie sprawę, że bierna obserwacja zmian znacznie zwiększonej liczby granulocytów kwasochłonnych może być irytująca. Jeżeli w przypadku takiego pacjenta podjęto decyzję o obserwacji bez leczenia, należy kontrolować aktywność troponin we krwi i okresowo powtarzać badanie echokardiograficzne. Jeżeli pacjent lub lekarz prowadzący nie są zadowoleni z postępowania ograniczonego do samej obserwacji, równie rozsądną strategią jest rozpoczęcie leczenia cytoredukcyjnego w celu zmniejszenia liczby eozynofilów. Należy jednak pamiętać, że nie ma dowodów przemawiających za taką strategią. Preferowane przez nas podejście, choć także niepoparte dowodami, polega na niepodejmowaniu leczenia u pacjentów bezobjawowych z eozynofilią samoistną z wyjątkiem sytuacji, gdy bezwzględna liczba eozynofilów jest uznana za zbyt wysoką (np. >30 × 10 3 /μl). Nawet w takich przypadkach zalecamy jednak indywidualizację decyzji ze szczególnym uwzględnieniem oczekiwanych działań niepożądanych leczenia.
Objawowi chorzy z eozynofilią klonalną
Istotne terapeutycznie mutacje występujące u pacjentów z eozynofilią klonalną to m.in. rearanżacje w obrębie PDGFRA, PDGFRB oraz FGFR1. W przeprowadzonym przez Mayo Clinic badaniu, oceniającym rozpowszechnienie i kliniczno-patologiczne korelacje tych mutacji, obecność FIP1L1-PDGFRA wykryto metodą FISH u ok. 14% pacjentów z pierwotną eozynofilią, 27 natomiast translokacje w obrębie PDGFRB i FGFR1 występowały bardzo rzadko. 28, 29 Co ciekawe, poza rzadkimi wyjątkami 30 wszystkie opisywane przypadki eozynofilii klonalnej związanej z mutacją FIP1L1-PDGFRA stwierdzono u mężczyzn. 30 Geny fuzyjne PDGFRB (translokacje 5q33), FGFR1 (translokacje 8p11.2) oraz PDGFRA (translokacje 4q12) 29 często można wykryć na podstawie analizy cytogenetycznej szpiku kostnego, natomiast FIP1L1-PDGFRA nie powoduje zmian kariotypu i jego wykrycie wymaga zastosowania metody FISH lub RT-PCR. 31
Lekiem, którego stosowanie należy rozważyć w pierwszej kolejności u chorych z eozynofilią klonalną, jest imatynib, jednak tylko w przypadku pacjentów z translokacjami FIP1L1-PDGFRA lub PDGFRA/PDGFRB. 29, 32 Istnieje dostatecznie dużo danych wskazujących na celowość stosowania imatynibu w małych dawkach (100 mg/24 h) w celu indukcji remisji molekularnej i histologicznej u chorych z eozynofilią klonalną i mutacją FIP1L1-PDGFRA. W leczeniu podtrzymującym remisję skuteczne mogą okazać się jeszcze mniejsze dawki (np. 100 mg/tydzień). 27, 32, 33, 34, 35, 36 Zmniejszenie dawki może jednak być przyczyną klinicznie niemej wznowy molekularnej, 37 a po odstawieniu leku może dojść do jawnego nawrotu choroby; 36 z tego względu obecnie preferujemy kontynuację leczenia dawką 100 mg/24 h, jeżeli nie występują działania niepożądane.
Opisywano rzadkie przypadki mutacji FIP1L1-PDGFRA opornych na leczenie imatynibem (np. T674I, D842V). 16, 38 W badaniach in vitro komórki z mutacją T674I, ale nie D842V, były wrażliwe na inne inhibitory kinaz, takie jak nilotynib, sorafenib oraz PKC412. 38 Donoszono także o całkowitej remisji klinicznej eozynofilii klonalnej u chorych z mutacją FIP1L1-PDGFRA pod wpływem leczenia interferonem α. 27, 39 Z tego względu u pacjentów z mutacją FIP1L1-PDGFRA i eozynofilią klonalną oporną na leczenie imatynibem uzasadnione jest rozpoczęcie leczenia od interferonu α. Jeżeli okaże się ono nieskuteczne, należy wykonać badania wykrywające swoiste mutacje (obecnie możliwe jedynie w laboratoriach badawczych) i jeżeli stwierdzi się mutację T674I, zastosować nilotynib lub sorafenib (oba leki zostały dopuszczone do stosowania przez Food and Drug Administration [FDA], choć nie w tym wskazaniu). W takich opornych na leczenie przypadkach należy brać pod uwagę możliwość przeszczepienia allogenicznych komórek macierzystych układu krwiotwórczego.
Leczenie imatynibem jest również korzystne w przypadkach eozynofilii klonalnej spowodowanej mutacją PDGFRB. 40, 41 Mutacje te są z reguły wynikiem translokacji w obrębie 5q33 i wielu innych partnerskich chromosomów/genów. 42, 43 U takich pacjentów stosuje się zazwyczaj większe dawki leku (400 mg/24 h). Obecnie nie wiadomo, czy stosując mniejsze dawki, można uzyskać analogiczny efekt leczniczy. Tak jak w przypadku eozynofilii klonalnej z obecnością FIP1L1-PDGFRA 27, 39 u pacjentów z rearanżacjami genu PDGFRB, być może związanymi z cytogenetycznymi nieprawidłowościami 5q31-33, remisje kliniczne i cytogenetyczne można osiągnąć po zastosowaniu interferonu α. 44, 45, 46 Takie obserwacje przemawiają za stosowaniem interferonu w przypadku oporności na imatynib lub u pacjentów nietolerujących tego leku.
We wszystkich innych przypadkach eozynofilii klonalnej terapię należy prowadzić zgodnie z przyjętymi zasadami leczenia nowotworu mieloidalnego będącego pierwotną przyczyną eozynofilii. Eozynofilia klonalna spowodowana rearanżacją FGFR1 ma agresywny przebieg (rozrost szpiku z eozynofilią, limfadenopatią i częstym występowaniem chłoniaków limfoblastycznych z limfocytów T z progresją do ostrej białaczki szpikowej) 47 i wymaga wczesnego rozpoczęcia intensywnej chemioterapii w schemacie leczenia skojarzonego (np. Hiper-CVAD [cyklofosfamid, winkrystyna, doksorubicyna i deksametazon]), a następnie przeszczepienia allogenicznych komórek macierzystych układu krwiotwórczego.
U chorych z eozynofilią klonalną spowodowaną FIP1L1-PDGFRA leczonych imatynibem występowały dość rzadkie przypadki polekowego wstrząsu kardiogennego, który ustępował po układowym podaniu glikokortykosteroidów. 48 Z tego względu przed rozpoczęciem leczenia imatynibem powinno się oznaczyć aktywność troponin w surowicy i wykonać badanie echokardiograficzne. W przypadku stwierdzenia objawów zajęcia serca należy rozważyć równoczesne doustne podawanie prednizonu (1 mg/kg/24 h) przez tydzień lub dwa tygodnie od początku leczenia imatynibem. 22, 48 Ze względu na możliwość wywoływania oligospermii przez imatynib u pacjentów płci męskiej wskazane może być pobranie przed leczeniem nasienia (do wykorzystania w przyszłości). 49 Obserwowano także związek pomiędzy stosowaniem imatynibu przez kobiety w ciąży a występowaniem wad rozwojowych płodu (np. spodziectwa, przepukliny pępowinowej, agenezji nerek), 50 co jednak ma mniejsze znaczenie w przypadku omawianych przez nas pacjentów, gdyż eozynofilie klonalne reagujące na leczenie imatynibem rzadko występują u kobiet.
Postępowanie w HES
Uszkodzenie tkanek u chorych z HES jest wynikiem działania substancji uwalnianych z ziarnistości w eozynofilach, takich jak główne białko zasadowe, eozynofilowe białko kationowe i neurotoksyna eozynofilowa. 20 Jest możliwe, że substancje uwalniane z eozynofilów mogą pośrednio lub bezpośrednio powodować powikłania zakrzepowo-zatorowe w przebiegu HES. Dlatego głównym celem leczenia chorych z objawowym HES jest zmniejszenie liczby eozynofilów we krwi i tkankach.
Podstawą leczenia HES są glikokortykosteroidy. Opisywano oporność na leczenie w przypadku braku ekspresji receptora dla glikokortykosteroidów na eozynofilach. 51 Leczenie doustne prednizonem zwykle rozpoczyna się od dawki 1 mg/kg/24 h przez 1-2 tygodnie, a następnie dawkę stopniowo zmniejsza się w okresie następnych 2-3 miesięcy. Jeżeli u osób leczonych prednizonem w dawce większej niż 10 mg/24 h dochodzi do nawrotu objawów, zastosowanie hydroksymocznika (dawka początkowa 2 × 500 mg/24 h) lub interferonu α (dawka początkowa 1 mln jednostek podskórnie 3 razy w tygodniu) pozwala na zmniejszenie dawki glikokortykosteroidów. 52
Jeżeli konwencjonalne schematy leczenia są nieskuteczne (patrz opis powyżej), jako leczenie ratunkowe stosuje się szereg leków cytotoksycznych (np. kladrybinę) i innych (np. cyklosporynę), lecz obecnie najwięcej uwagi poświęca się terapii imatynibem oraz dwoma humanizowanymi przeciwciałami monoklonalnymi: mepolizumabem oraz alemtuzumabem. Celem działania mepolizumabu jest interleukina 5, substancja o potwierdzonym wpływie na przeżycie eozynofilów. 53 Alemtuzumab jest skierowany przeciwko CD52, który, jak wykazano, ulega ekspresji zarówno na poziomie białka, jak i na eozynofilach, ale nie na neutrofilach. 54
Imatynib zwykle nie jest skuteczny w leczeniu HES zdefiniowanego zgodnie z klasyfikacją WHO. 55 Istnieją jednak nieliczne doniesienia o skutecznym leczeniu imatynibem chorych bez mutacji FIP1L1-PDGFRA, co zwykle wiązało się ze stosowaniem większych dawek leku (400-800 mg/24 h). 16, 34, 56, 57 Z tego względu pacjentom z HES opornym na leczenie można podawać na próbę przez 2-4 tygodnie imatynib w wysokich dawkach (800 mg/24 h) i dopiero potem rozważyć zastosowanie alemtuzumabu lub mepolizumabu.
W dużym badaniu klinicznym z randomizacją pacjentom z glikokortykosteroidozależnym HES podawano dożylnie raz na miesiąc mepolizumab w dawce 750 mg. W wyniku leczenia możliwa była redukcja dawki glikokortykosteroidów, obserwowano także zmniejszenie liczby eozynofilów we krwi. 58 Lek był dobrze tolerowany, a częstość występowania i profil działań niepożądanych nie różniły się istotnie od obserwowanych w grupie placebo. Uzyskane pod wpływem mepolizumabu remisje nie były jednak trwałe: do nawrotu choroby dochodziło po 1-3 miesiącach od zakończenia leczenia. Ocena zasadności, bezpieczeństwa i skuteczności leczenia podtrzymującego mepolizumabem we wlewie wymaga przeprowadzenia dalszych badań. 59 Pacjenci z zagrażającym życiu HES niereagującym na leczenie mogą skorzystać z leczenia mepolizumabem w ramach programu tzw. humanitarnego zastosowania leku (compassionate use) sponsorowanego przez GlaxoSmithKline (szczegóły na http://clinicaltrials.gov) [Compassionate Use of Mepolizumab in Subjects With Hypereosinophilic Syndrome (HES), NCT00244686, rekrutacja nie jest prowadzona w Polsce – przyp. red.].
W niedawno opublikowanej pracy opisano 11 chorych z HES opornym na leczenie, którym dożylnie podawano alemtuzumab (5-30 mg) 1-3 razy w tygodniu. U 10 (91%) pacjentów uzyskano normalizację eozynofilii we krwi obwodowej i złagodzenie objawów choroby. 60 Odpowiedź na leczenie uzyskiwano szybko (mediana 2 tygodnie), lecz w przypadku zaprzestania terapii remisja nie była trwała. Obserwowane zdarzenia niepożądane obejmowały objawy związane z podawaniem leku we wlewie oraz uaktywnienie się zakażenia cytomegalowirusem; u jednego pacjenta rozwinął się chłoniak w obrębie oczodołu. Alemtuzumab stosowany podskórnie jest skuteczny również w dawce 30 mg podawanej co tydzień lub w dłuższych odstępach czasu. Wykazano także skuteczność tego leku w hipereozynofilii limfocytowej. 61 Alemtuzumab jest obecnie zarejestrowany przez FDA w leczeniu przewlekłej białaczki limfocytowej z komórek B. Zalecamy, by w trakcie leczenia alemtuzumabem pacjenci otrzymywali profilaktycznie doustnie walgancyklowir (2 × 450 mg/24 h 3 razy w tygodniu) oraz trimetoprim/sulfametoksazol (2 × 80/400 mg/24 h 3 razy w tygodniu). 62, 63
Nieliczne opisy przypadków dotyczą skutecznego leczenia HES lub eozynofilii klonalnej – w tym również u pacjenta z mutacją FIP1L1-PDGFRA – z zastosowaniem allogenicznego przeszczepu krwiotwórczych komórek macierzystych po kondycjonowaniu konwencjonalnym lub zredukowanym. 64, 65, 66 Naszym zdaniem taką terapię można rozważyć w przypadku HES lub eozynofilii klonalnej opornej na leczenie.
Wnioski
Podstawowe znaczenie dla skutecznego leczenia pacjenta z eozynofilią ma dokładna diagnostyka. W ostatnim okresie opisano kilka mutacji związanych z nowotworami mieloproliferacyjnymi, 67, 68, 69, 70, 71, 72, 73 w tym również przebiegającymi z eozynofilią klonalną, 74, 75 co znacznie uprościło algorytm diagnostyki takich chorób. 9, 76 W szczególności odkrycie mutacji FIP1L1-PDGFRA 74 uświadomiło nam, że możliwe jest nie tylko prześledzenie na poziomie molekularnym patogenezy jednostki chorobowej znanej obecnie pod nazwą zespołu hipereozynofilowego, ale również opracowanie skutecznej celowanej terapii. 77
Następny artykuł:
„Ostry brzuch” i zapalenie nerek – czy można było uniknąć operacji?
 Dodaj do ulubionych