


Co znajdziesz w artykule?
- Wczesne objawy alarmowe i rola lekarza POZ w ustaleniu rozpoznania choroby
- Konsekwencje opóźnionej diagnozy: dlaczego czas ma znaczenie?
- Model opieki nad pacjentem po rozpoznaniu twardziny układowej: współpraca lekarza POZ z innymi specjalistami
Spis treści
- Definicja i istota choroby
- Patogeneza
- Objawy twardziny układowej
- Podział twardziny układowej
- Kiedy wcześnie podejrzewać twardzinę układową?
- Różnicowanie z innymi podobnymi chorobami
- Kiedy skierować pacjenta do reumatologa?
- Metody leczenia twardziny układowej
- Rola lekarza internisty i lekarza rodzinnego w opiece nad pacjentem z SSc
- Podsumowanie
Definicja i istota choroby
Twardzina układowa (SSc – systemic sclerosis) jest przewlekłą, układową chorobą tkanki łącznej o podłożu autoimmunologicznym, charakteryzującą się postępującym włóknieniem skóry i narządów wewnętrznych. Dla choroby charakterystyczna jest uogólniona waskulopatia spowodowana zaburzeniami odpowiedzi immunologicznej. Twardzina układowa występuje rzadko – chorobowość szacuje się na 10-30/100 000 osób dorosłych, z przewagą kobiet (3-8 : 1), szczyt zachorowania przypada
między 30 a 50 rokiem życia 1 . Mimo że SSc to rzadka choroba reumatologiczna, jej wczesne rozpoznanie, monitorowanie i koordynacja opieki wielospecjalistycznej w ogromnej mierze spoczywają na barkach lekarza internisty i lekarza podstawowej opieki zdrowotnej (POZ). Często to do nich w pierwszej kolejności zgłaszają się pacjenci z izolowanym objawem Raynauda (blednięcia palców), obrzękiem bądź stwardnieniem skóry palców. Od ich czujności diagnostycznej zależy czas wdrożenia terapii, który bezpośrednio przekłada się na rokowanie pacjenta 2 .
Twardzina układowa jest chorobą heterogenną – od stosunkowo powoli postępującej postaci ograniczonej przez gwałtownie postępującą postać uogólnioną aż po warianty bez zajęcia skóry (scleroderma sine scleroderma) i zespoły nakładania z innymi chorobami autoimmunologicznymi. Niezależnie od fenotypu u podłoża leży wspólny mechanizm patogenetyczny: mikroangiopatia (waskulopatia) i aktywacja fibroblastów – wskutek autoimmunizacji.
Patogeneza
Patogeneza twardziny układowej, podobnie jak większości chorób reumatycznych, jest wieloczynnikowa i nie do końca poznana, jednak aktualny model opiera się na trzech ściśle powiązanych ze sobą filarach, które zostaną omówione poniżej 3 .
Waskulopatia i dysfunkcja śródbłonka
Najwcześniejszym, często subklinicznym zdarzeniem jest uszkodzenie komórek śródbłonka drobnych naczyń, które prowadzi do aktywacji płytek krwi, wzmożonej ekspresji cząsteczek adhezyjnych (cząsteczki adhezji komórek śródbłonka typu 1 [VCAM-1 – vascular cell adhesion molecule 1], cząsteczki adhezji międzykomórkowej typu 1 [ICAM-1 – intercellular adhesion molecule 1]) oraz upośledzenia produkcji tlenku azotu i prostacykliny przy jednoczesnym wzroście stężenia endoteliny 1 – silnego czynnika kurczącego naczynia i promującego włóknienie. Klinicznym wykładnikiem tych zaburzeń są: objaw Raynauda, teleangiektazje, owrzodzenia palców oraz twardzinowy przełom nerkowy.
Aktywacja fibroblastów i włóknienie
Głównym promotorem włóknienia jest transformujący czynnik wzrostu β (TGFβ – transforming growth factor β), aktywowany m.in. przez uszkodzony śródbłonek i reaktywne formy tlenu. TGFβ stymuluje różnicowanie fibroblastów w miofibroblasty, które nadmiernie produkują składniki macierzy pozakomórkowej (kolagen typu I i III, fibronektynę), prowadząc do nieodwracalnego włóknienia skóry, płuc, mięśnia sercowego i innych narządów. Istotną rolę odgrywają również płytkopochodny czynnik wzrostu (PDGF – platelet-derived growth factor), interleukiny: 4, 6 i 13 oraz szlak Wnt/β-kateniny.
Autoimmunizacja i zaburzenia odporności
Zaburzenia immunologiczne dotyczą zarówno odpowiedzi wrodzonej (aktywacja makrofagów, komórek dendrytycznych, uwalnianie cytokin prozapalnych), jak i nabytej. Limfocyty T CD4+ (szczególnie subpopulacje Th2 i Th17) oraz limfocyty B odgrywają kluczową rolę w podtrzymywaniu procesu zapalnego i włóknienia. Obecność swoistych autoprzeciwciał przeciwjądrowych (ANA – antinuclear antibodies) stanowi nie tylko marker diagnostyczny, lecz także prognostyczny (tab. 1).
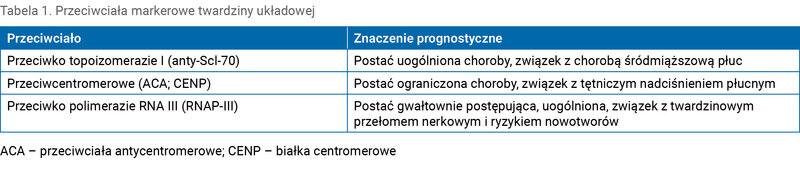
Tabela 1. Przeciwciała markerowe twardziny układowej
Objawy twardziny układowej
Zakres objawów twardziny układowej jest niezwykle szeroki – od objawu blednięcia (Raynauda) i stwardnienia skóry palców po zagrażające życiu powikłania pulmonologiczne, kardiologiczne i nefrologiczne 1, 2 .
Objaw Raynauda
Zwany także objawem blednięcia palców, jest obecny u >95% pacjentów, często wyprzedza inne symptomy o lata. Jest to napadowe, odwracalne zblednięcie, zasinienie i zaczerwienienie palców rąk (rzadziej stóp) pod wpływem zimna lub stresu. Warunkiem nazywania napadu objawem Raynauda jest dwufazowa zmiana barw, przy czym zwykle występuje faza zblednięcia (ryc. 1 i 2). Czasem analogiczny objaw bywa obserwowany na innych dystalnych częściach ciała – uszach, nosie lub brodawkach sutkowych. W przeciwieństwie do łagodnego, pierwotnego objawu Raynauda w twardzinie układowej wtórny objaw Raynauda ma często charakter asymetryczny, cięższy przebieg i prowadzi do zaników opuszek, bolesnych owrzodzeń, a niekiedy martwicy palców 4 .
Zmiany skórne
Ewoluują w trzech fazach:
- wczesny obrzęk (puffy fingers – poduszeczkowate, napięte palce, sztywność poranna)
- faza stwardnienia (skóra staje się błyszcząca, napięta, woskowata)
- faza zaniku (ścieńczenie skóry).
Zajęcie twarzy prowadzi do wygładzenia zmarszczek, „maskowatości”, mikrostomii (zaniku czerwieni wargowej) i trudności w otwieraniu ust, co w zaawansowanych przypadkach może uniemożliwiać zabiegi stomatologiczne, wykonanie spirometrii bądź przyjmowanie pokarmów. Charakterystyczne są teleangiektazje (poszerzone naczynka), podskórne zwapnienia oraz owrzodzenia opuszek palców (ryc. 3).
Zajęcie przewodu pokarmowego
Występuje u około 90% chorych i może dotyczyć każdego odcinka przewodu pokarmowego. Dominują: refluks żołądkowo-przełykowy (zgaga, regurgitacje) wynikający z niewydolności dolnego zwieracza przełyku, dysfagia, gastropareza (uczucie szybkiej sytości, nudności, wzdęcia), zespół rozrostu bakteryjnego jelita cienkiego (SIBO – small intestinal bacterial overgrowth; biegunki tłuszczowe, utrata masy ciała), zaparcia na przemian z biegunkami oraz w zaawansowanych przypadkach epizody rzekomej niedrożności jelit.
Zajęcie płuc
Śródmiąższowa choroba płuc (ILD – interstitial lung disease) rozwija się zwłaszcza w postaci uogólnionej i objawia postępującą dusznością wysiłkową oraz suchym kaszlem. Osłuchowo obecne są trzeszczenia przypodstawne. Tętnicze nadciśnienie płucne (PAH – pulmonary arterial hypertension) jest częstsze w postaci ograniczonej i manifestuje się dusznością wysiłkową, ograniczeniem tolerancji wysiłku, omdleniami i objawami prawokomorowej niewydolności serca. Badania czynnościowe płuc wykazują restrykcję w ILD lub izolowane obniżenie zdolności dyfuzyjnej (TLCO – lung transfer factor for carbon monoxide) w PAH.
Zajęcie serca
Pierwotne zajęcie serca (włóknienie mięśnia sercowego, zapalenie mięśnia sercowego, włóknienie układu bodźcotwórczego) może prowadzić do arytmii, bloków przedsionkowo-komorowych, kardiomiopatii restrykcyjnej, a nawet nagłego zgonu sercowego. Nadciśnienie płucne wtórnie obciąża prawą komorę. Często występuje wysięk osierdziowy.
Zajęcie nerek – przełom nerkowy
Od czasu wprowadzenia do leczenia inhibitorów konwertazy angiotensyny (ACE – angiotensin converting enzyme) jego częstość wyraźnie spadła – dotyka 5-10% pacjentów, głównie z wczesną, szybko postępującą postacią uogólnioną i obecnością przeciwciał anty-RNAP-III. Jest to jeden ze stanów nagłych w reumatologii przebiegający z nadciśnieniem tętniczym, postępującą niewydolnością nerek, mikroangiopatyczną niedokrwistością hemolityczną i małopłytkowością. Nieleczony prowadzi do schyłkowej niewydolności nerek, a często do zgonu.
Zajęcie układu mięśniowo-szkieletowego
Przykurcze stawowe, zapalenie pochewek ścięgnistych (czasem spotykany objaw tarcia ścięgien), nienadżerkowe zapalenie stawów i zapalenie mięśni są częstą przyczyną niepełnosprawności.
Podział twardziny układowej
Tradycyjna, jednak wciąż używana w praktyce klasyfikacja opiera się przede wszystkim na zakresie zajęcia skóry, profilu autoprzeciwciał oraz obecności specyficznych powikłań narządowych. Zgodnie z kryteriami LeRoya i Medsgera 5 oraz aktualnymi kryteriami klasyfikacyjnymi American College of Rheumatology (ACR) i European League Against Rheumatism (EULAR) 2013 6 wyróżniamy 4 postaci omówione poniżej.
Postać ograniczona (lcSSc – limited cutaneous SSc)
Zajęcie skóry ograniczone do dystalnych części kończyn (palce, przedramiona) i twarzy. Postępuje powoli, a cechą charakterystyczną jest występowanie poszerzonych naczyń skóry – teleangiektazji, zwapnień podskórnych, oraz stosunkowo późne pojawianie się tętniczego nadciśnienia płucnego. Typowy profil przeciwciał to przeciwciała antycentromerowe (ACA – anticentromere antibodies). Rokowanie tylko pozornie jest lepsze niż w grupie pacjentów z postacią uogólnioną – PAH stanowi główną przyczynę zgonów tych chorych.
Postać uogólniona (dcSSc – diffuse cutaneous SSc)
Charakteryzuje się szybko postępującym, symetrycznym włóknieniem skóry obejmującym proksymalne części kończyn i tułów. Wczesne narządowe powikłania to śródmiąższowa choroba płuc, twardzinowy przełom nerkowy, zapalenie i włóknienie mięśnia sercowego. Zazwyczaj obecne są przeciwciała anty-Scl-70 lub anty-RNAP-III. Szczyt śmiertelności przypada na pierwsze 5 lat trwania choroby 7 .
Twardzina układowa bez zajęcia skóry (SSc sine scleroderma)
Rzadki wariant, w którym występują typowe dla SSc powikłania narządowe i autoprzeciwciała, przy braku klinicznie widocznego włóknienia skóry. Sytuacją kliniczną, gdy należy myśleć o tym rzadkim wariancie SSc, jest poszukiwanie układowych powikłań u pacjentów z objawem Raynauda i dodatnim mianem przeciwciał ANA.
Zespoły nakładania
Twardzina układowa może współistnieć z innymi chorobami tkanki łącznej – najczęściej z zapaleniem mięśni, toczniem rumieniowatym układowym lub reumatoidalnym zapaleniem stawów.
Kiedy wcześnie podejrzewać twardzinę układową?
Bardzo wczesna twardzina układowa (VEDOSS – very early diagnosis of systemic sclerosis) jest definiowana jako obecność objawu Raynauda, dodatnich autoprzeciwciał swoistych dla SSc oraz charakterystycznych zmian kapilaroskopowych (obecność pętli olbrzymich – megakapilar, zmniejszenia gęstości naczyń kapilarnych oraz obszarów awaskularnych) przy braku typowego stwardnienia skóry 8 . Lekarz rodzinny i lekarz internista powinni podejrzewać SSc w sytuacjach klinicznych, które wymieniono w tabeli 2.
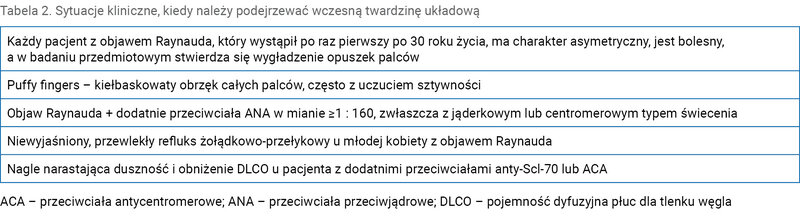
Tabela 2. Sytuacje kliniczne, kiedy należy podejrzewać wczesną twardzinę układową
Wczesne skierowanie do reumatologa w fazie VEDOSS ma fundamentalne znaczenie, ponieważ umożliwia rozpoczęcie poszukiwania powikłań narządowych, a w razie potrzeby – wczesne wdrożenie leczenia immunosupresyjnego, co poprawia odległe wyniki leczenia 2 .
Różnicowanie z innymi podobnymi chorobami
Rozpoznanie różnicowe twardziny układowej obejmuje stany, które mogą imitować stwardnienie skóry, objaw Raynauda lub zmiany narządowe (tab. 3).
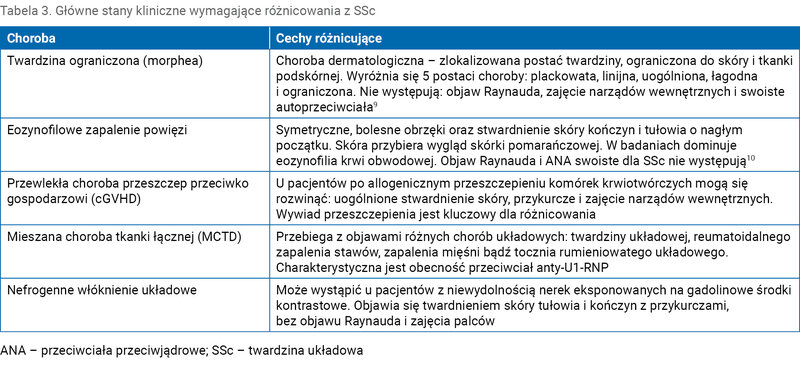
Tabela 3. Główne stany kliniczne wymagające różnicowania z SSc
Kiedy skierować pacjenta do reumatologa?
W tabeli 4 zebrano najczęstsze stany, które wymagają skierowania pacjenta do poradni reumatologicznej w celu wykluczenia lub potwierdzenia twardziny układowej.
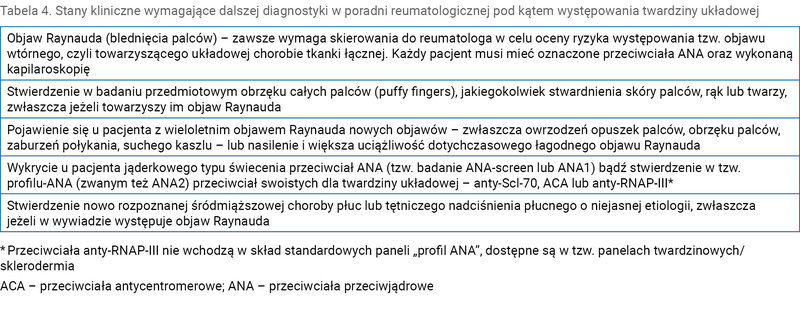
Tabela 4. Stany kliniczne wymagające dalszej diagnostyki w poradni reumatologicznej pod kątem występowania twardziny układowej
Skierowanie do szpitala jest konieczne przy podejrzeniu twardzinowego przełomu nerkowego (nagłe, ciężkie nadciśnienie tętnicze + ostre uszkodzenie nerek) lub szybko postępującej duszności z cechami niewydolności serca.
Metody leczenia twardziny układowej
Leczenie twardziny układowej jest wielokierunkowe, dostosowane do zajętego narządu, fazy choroby i profilu przeciwciał. Obejmuje leczenie immunosupresyjne narządowo swoiste, przeciwwłóknieniowe, objawowe oraz rehabilitację 2, 11 .
Leczenie immunosupresyjne narządowo swoiste
W postaci uogólnionej z progresją skórną lub ILD podstawą jest mykofenolan mofetylu (MMF) w dawce docelowej 2-3 g/24 h, który ma porównywalną skuteczność do cyklofosfamidu, przy lepszej tolerancji. Cyklofosfamid jest zarezerwowany dla ciężkich, postępujących postaci ILD. Tocylizumab (przeciwciało anty-IL-6) spowalnia progresję włóknienia skóry i stabilizuje funkcję płuc u pacjentów z wczesną, zapalną postacią SSc 12 . Rytuksymab (przeciwciało anty-CD20) zyskuje na znaczeniu w leczeniu ILD i zmian skórnych, zwłaszcza w rozległych, szybko postępujących postaciach 13 . W gwałtownie postępującej dcSSc u wybranych pacjentów rozważa się autologiczny przeszczep krwiotwórczych komórek macierzystych (HSCT – hematopoietic stem cell transplantation), który poprawia przeżycie całkowite, ale jest obarczony ryzykiem wczesnych zgonów okołozabiegowych. W przypadku zajęcia stawów nadal podstawę terapii stanowi metotreksat w dawce docelowej 15-25 mg/tydzień. Bardzo ważne jest ograniczenie stosowania glikokortykosteroidów (GKS) do minimum – pacjenci z SSc zasadniczo nie odnoszą z takiego leczenia korzyści, natomiast istotnie rośnie u nich ryzyko twardzinowego przełomu nerkowego.
Leczenie przeciwwłóknieniowe
Nintedanib jest zarejestrowany do leczenia ILD w przebiegu SSc. Może być stosowany łącznie z MMF. Jego zastosowanie w Polsce możliwe jest u pacjentów w ramach programu lekowego Narodowego Funduszu Zdrowia (NFZ) w ośrodkach reumatologicznych i pulmonologicznych. Bardzo częstym działaniem niepożądanym, zwłaszcza w połączeniu z mykofenolanem mofetylu, jest biegunka. W takiej sytuacji należy zmodyfikować dietę, wprowadzić loperamid, a w razie braku poprawy skierować pacjenta do reumatologa w celu rozważenia modyfikacji dawki leku.
Leczenie powikłań naczyniowych
Objaw Raynauda i owrzodzenia palców wymagają zastosowania leków z następujących grup:
- antagoniści kanału wapniowego: amlodypina 2,5-20 mg/24 h
- inhibitory fosfodiesterazy 5: sildenafil 20-25 mg 1-3 ×/24 h, tadalafil 5-20 mg/24 h
- dożylne prostanoidy: iloprost, w warunkach polskich alprostadyl.
W opornych przypadkach stosuje się antagonistę endoteliny – bozentan, który redukuje liczbę nowych owrzodzeń.
W tętniczym nadciśnieniu płucnym leczenie opiera się na antagonistach receptora endotelinowego, inhibitorach fosfodiesterazy 5, stymulatorze cyklazy guanylowej (riocyguat) i parenteralnych prostacyklinach. W Polsce taka terapia jest prowadzona w ramach programu lekowego NFZ w specjalistycznych ośrodkach kardiologicznych.
Twardzinowy przełom nerkowy to stan nagły wymagający natychmiastowego włączenia inhibitorów ACE w szybko zwiększanych dawkach. Konieczna jest ścisła kontrola ciśnienia tętniczego, zwłaszcza u pacjentów z grupy ryzyka przełomu: przeciwciała anty-RNAP-III, wczesna dcSSc, stosowanie GKS.
Postępowanie w zajęciu przewodu pokarmowego
Stosuje się inhibitory pompy protonowej, prokinetyki, antybiotyki w SIBO oraz wsparcie żywieniowe.
Rehabilitacja i opieka wspomagająca
Fizjoterapia, kinezyterapia, terapia zajęciowa są niezbędne dla utrzymania ruchomości stawów i zapobiegania przykurczom. Niezwykle ważne jest wsparcie psychologiczne pacjenta i rodziny.
Rola lekarza internisty i lekarza rodzinnego w opiece nad pacjentem z SSc
Po ustaleniu rozpoznania przez reumatologa rola lekarza internisty i lekarza rodzinnego pozostaje cały czas bardzo ważna. W dalszej części zostaną omówione ich kluczowe zadania.
Regularne monitorowanie narządowe
- Płuca: spirometria (optymalnie z DLCO; w warunkach polskich jest to badanie prawie nieosiągalne w trybie ambulatoryjnym) co 6-12 miesięcy – każdy spadek natężonej pojemności życiowej (FVC – forced vital capacity) o >10% lub DLCO o >15% w ciągu roku wymaga HRCT i decyzji o modyfikacji leczenia 14 .
- Serce i krążenie płucne: coroczna echokardiografia z oszacowaniem ciśnienia skurczowego w prawej komorze (RVSP – right ventricular systolic pressure). Przy podejrzeniu PAH (RVSP >40 mmHg) – cewnikowanie prawego serca. Można również skorzystać z algorytmu DETECT (kalkulatory dostępne w internecie), by oszacować wskazania do USG serca i cewnikowania prawego serca.
- Nerki: regularny pomiar ciśnienia tętniczego podczas każdej wizyty lekarskiej, stężenie kreatyniny z eGFR, badanie ogólne moczu (białkomocz, aktywny osad moczu) i morfologia krwi. Edukacja pacjenta w zakresie samodzielnego monitorowania ciśnienia tętniczego jest kluczowa dla wczesnego wykrycia twardzinowego przełomu nerkowego.
- Przewód pokarmowy: ocena stanu odżywienia, niedoborów (żelazo, witamina B12, albuminy) oraz wywiad w kierunku zaburzeń połykania i SIBO.
Koordynacja opieki wielospecjalistycznej
Pacjent z SSc wymaga stałej współpracy reumatologa, pulmonologa, kardiologa, gastroenterologa, nefrologa i fizjoterapeuty. Internista lub lekarz rodzinny, prowadząc pacjenta, może odegrać istotną rolę w zbieraniu wyników konsultacji, monitorowaniu interakcji lekowych i przestrzeganiu kalendarza badań przesiewowych.
Edukacja pacjenta i profilaktyka
Pacjentów należy zachęcać do rzucenia palenia, unikania ekspozycji na zimno, chronienia palców przed urazami oraz unikania leków i substancji wazokonstrykcyjnych (tryptany, niektóre β-adrenolityki, pochodne sporyszu, kofeina). Chory powinien pilnie zgłaszać takie objawy, jak: wzrost ciśnienia tętniczego, duszność, omdlenia oraz owrzodzenia palców.
Podsumowanie
Twardzina układowa to jedna z najbardziej złożonych i obciążonych złym rokowaniem chorób reumatycznych. Jej wczesne rozpoznanie pozostaje największym wyzwaniem, a opóźnienie diagnostyczne wynosi średnio 2-4 lata. Lekarz internista i lekarz rodzinny, znający fenotypy kliniczne, zasady diagnostyki różnicowej i wskazania do pilnego skierowania do reumatologa, mają szansę znacząco skrócić ten czas, a następnie – we współpracy ze specjalistami – zapewnić pacjentowi kompleksową, nowoczesną opiekę zgodną ze standardami.
Abstract
Systemic sclerosis: Earlier diagnosis and better patient care
Systemic sclerosis (SSc) is a rare chronic autoimmune connective tissue disease characterized by progressive fibrosis of the skin and internal organs, generalized vasculopathy, and immune dysregulation. With an estimated prevalence of 10-30/100,000 adults and female predominance (3–8:1), SSc presents a heterogeneous clinical spectrum ranging from limited cutaneous to diffuse and rapidly progressive types of the disease. The pathogenesis involves three interconnected mechanisms: endothelial dysfunction leading to microangiopathy, fibroblast activation driven primarily by TGF-β resulting in excessive extracellular matrix deposition, and autoimmunity associated with the production of specific antinuclear antibodies (anti-Scl-70, anticentromere, anti-RNAP-III) that carry distinct prognostic implications.
Clinical manifestations tend to vary: Raynaud’s phenomenon (>95% of patients), skin sclerosis, gastrointestinal involvement (up to 90%), interstitial lung disease, pulmonary arterial hypertension, cardiac fibrosis, and scleroderma renal crisis – a rheumatologic emergency. Early diagnosis is challenging, with diagnostic delays averaging 2-4 years. Primary care physicians and general medicine specialists play a pivotal role in identifying red flags, including Raynaud’s phenomenon with puffy fingers, abnormal capillaroscopy findings, and specific antibody profiles, enabling an early referral to rheumatologists at the time of a very early diagnosis of systemic sclerosis (VEDOSS) stage.
Management requires a multidisciplinary coordination and an organ-specific approach, including the use of immunosuppression (mycophenolate mofetil, tocilizumab, rituximab, methotrexate), antifibrotic therapy (nintedanib), vasodilators, and blood pressure control for renal crisis. Beyond diagnosis, general medicine specialists play an essential role in pulmonary function monitoring, echocardiographic surveillance, renal assessment, nutritional status evaluation, and patient education. This comprehensive, collaborative care model is fundamental for improving outcomes in patients with this complex disease which is associated with significant morbidity and mortality.
- 1. Denton CP, Khanna D. Systemic sclerosis. The Lancet 2017;390(10103):1685-99. doi: 10.1016/S0140-6736(17)30933-9
- 2. Volkmann ER, Andréasson K, Smith V. Systemic sclerosis. The Lancet 2023;401(10373):304-18. doi: 10.1016/S0140-6736(22)01692-0
- 3. Allanore Y, Simms R, Distler O, et al. Systemic sclerosis. Nat Rev Dis Primers 2015;1. doi: 10.1038/nrdp.2015.2
- 4. Hughes M, Herrick AL. Raynaud’s phenomenon. Best Pract Res Clin Rheumatol 2016;30(1):112-32. doi: 10.1016/j.berh.2016.04.001
- 5. LeRoy EC, Medsger TA. Criteria for the classification of early systemic sclerosis. J Rheumatol 2001;28(7):1573-6
- 6. Van Den Hoogen F, Khanna D, Fransen J, et al. 2013 classification criteria for systemic sclerosis: an American College of Rheumatology/European League Against Rheumatism collaborative initiative. Arthritis Rheum 2013;65(11):2737-47. doi: 10.1002/art.38098
- 7. Steen VD, Medsger TA. Changes in causes of death in systemic sclerosis, 1972-2002. Ann Rheum Dis 2007;66(7):940-4. doi: 10.1136/ard.2006.066068
- 8. Bellando-Randone S, Del Galdo F, Lepri G, et al. Progression of patients with Raynaud’s phenomenon to systemic sclerosis: a five-year analysis of the European Scleroderma Trial and Research group multicentre, longitudinal registry study for Very Early Diagnosis of Systemic Sclerosis (VEDOSS). Lancet Rheumatol 2021;3(12):e834-43. doi: 10.1016/S2665-9913(21)00244-7
- 9. Rodríguez-Salgado P, García-Romero MT. Morphea: a practical review of its diagnosis, classification and treatment. Gac Med Mex 2019;155(5):483-91. doi: 10.24875/GMM.M20000336
- 10. Pinal-Fernández I, Milisenda JC, Selva-O’Callaghan A. Eosinophilic fasciitis. Med Clin (Barc) 2025;165(4):107066. doi: 10.1016/j.medcli.2025.107066
- 11. Del Galdo F, Lescoat A, Conaghan PG, et al. EULAR recommendations for the treatment of systemic sclerosis: 2023 update. Ann Rheum Dis 2025;84(1):29-40. doi: 10.1136/ard-2024-226430
- 12. Khanna D, Lin CJF, Furst DE, et al. Tocilizumab in systemic sclerosis: a randomised, double-blind, placebo-controlled, phase 3 trial. Lancet Respir Med 2020;8(10):963-74. doi: 10.1016/S2213-2600(20)30318-0
- 13. Ebata S, Yoshizaki A, Oba K, et al. Safety and efficacy of rituximab in systemic sclerosis (DESIRES): a double-blind, investigator-initiated, randomised, placebo-controlled trial. Lancet Rheumatol 2021;3(7):e489-97. doi: 10.1016/S2665-9913(21)00107-7
- 14. Hoffmann-Vold AM, Allanore Y, Alves M, et al. Progressive interstitial lung disease in patients with systemic sclerosis-associated interstitial lung disease in the EUSTAR database. Ann Rheum Dis 2021;80(2):219-27. doi: 10.1136/ANNRHEUMDIS-2020-217455
Następny artykuł:
Twardzina układowa: wcześniejsza diagnoza – lepsza opieka nad pacjentem


 Dodaj do ulubionych
