


Spis treści
Słowa kluczowe
dziecko niskorosłe, rekombinowany hormon wzrostu
Wprowadzenie
W Polsce obecnie prowadzone są programy zdrowotne (lekowe) Narodowego Funduszu Zdrowia obejmujące klasyczne wskazania dotyczące leczenia ludzkim rekombinowym hormonem wzrostu (rhGH) niskorosłych dzieci z somatotropinową niedoczynnością przysadki (SNP), przewlekłą niewydolnością nerek (PNN), zespołem Turnera (ZT) oraz z zespołem Pradera-Williego (PWS). Określają one kryteria niezbędne do włączenia leczenia hormonem
wzrostu, opis działania leku i schemat jego podawania, określają dawki hormonu wzrostu zalecane dla danego rozpoznania, program badań kontrolnych monitorujących przebieg leczenia oraz kryteria wyłączenia z programu lekowego. W artykule omówiono zasady leczenia ludzkim rekombinowanym hormonem wzrostu dzieci objętych programami lekowymi refundowanymi ze środków Narodowego Funduszu Zdrowia.
Leczenie ludzkim rekombinowanym hormonem wzrostu prowadzone jest od ponad 25 lat, od 1985 roku lek uzyskiwany jest drogą inżynierii genetycznej. Ostatnie wskazanie do leczenia rhGH, które uzyskało refundację w Polsce, dotyczy dzieci z PWS. Leczenie rhGH prowadzone jest w ośrodkach endokrynologii dziecięcej, poza leczeniem chorych na PNN (ośrodki nefrologii dziecięcej). Planowane jest także leczenie niskorosłych dzieci urodzonych z wewnątrzmacicznym zahamowaniem wzrostu (intrauterine growth restriction, IUGR). Należy również wspomnieć, że od 2009 roku w Polsce prowadzone jest także leczenie preparatem rhIGF 1 niskorosłych dzieci z ciężkim, pierwotnym niedoborem insulinopodobnego czynnika wzrostu 1 (insulin like growth factor 1, IGF-1). Omówienie tego programu lekowego wykracza jednak poza ramy niniejszego opracowania.
Niskorosłość definiuje się jako wzrost poniżej 3 centyla dla danego wieku i płci. Kryteria te spełnia 3% populacji, w tym jedynie u 3% dzieci występuje SNP. Ważnym kryterium jest także zwolnienie tempa wzrastania. Szybkość wzrastania oceniana jest na podstawie dwóch pomiarów wysokości ciała wykonywanych w odstępie co najmniej 6 miesięcy. Nieprawidłowo wolne tempo wzrastania jest mniejsze od -1 odchylenia standardowego (SD) dla płci i wieku. 1, 2, 3, 4 Obecnie wykorzystywane są normy opracowane dla dzieci warszawskich przez Palczewską i Niedźwiecką. 5 Opierając się na wynikach badania OLAF, zespół ekspertów IP-CZD we współpracy z innymi ośrodkami w kraju opracował w 2010 roku nowe siatki centylowe dla populacji dzieci polskich, obejmujące dzieci powyżej 7 roku życia. 6 Siatki centylowe obejmujące całość populacji będą dostępne od 2013 roku. Wytyczne programów lekowych podkreślają konieczność wiarygodnych pomiarów, wymagana jest co najmniej 6-miesięczna obserwacja w danym ośrodku endokrynologii dziecięcej. 7
W ocenie wzrastania dziecka konieczne jest także przeprowadzenie dokładnego wywiadu rodzinnego dotyczącego przebiegu wzrastania i dojrzewania rodziców, rodzeństwa i najbliższej rodziny. Pozwala to m.in. na wykluczenie rodzinnie niskiego wzrostu oraz konstytucjonalnego opóźnienia wzrastania i dojrzewania (KOWD), które są częstymi przyczynami niedoboru wzrostu w okresie rozwojowym. Kolejnym ważnym elementem wywiadu jest analiza przebiegu ciąży i porodu oraz urodzeniowej masy i długości ciała dziecka. Pozwala to na wyodrębnienie grupy dzieci urodzonych z IUGR. U ok. 85% tych dzieci obserwuje się zjawisko „doganiania wzrostu” (catch up growth) i w wieku do 4 lat osiągają one zwykle granicę 3 centyla. U pozostałych, po spełnieniu kryteriów włączenia do programu, zaleca się leczenie hormonem wzrostu, co będzie możliwe również w Polsce po zakwalifikowaniu tego wskazania do terapeutycznego programu zdrowotnego przez NFZ. 1
Konieczne jest także wykluczenie innych przyczyn niskorosłości. 1, 6, 7 Należą do nich zaburzenia hormonalne, takie jak niedoczynność tarczycy, hiperkortyzolemia, niedoczynność przytarczyc, źle wyrównany przebieg wrodzonego przerostu nadnerczy czy cukrzyca typu 1.
Do innych chorób przewlekłych zaburzających przebieg wzrastania dziecka należą:
1. Choroby układu sercowo-naczyniowego (hemodynamicznie istotne wady serca)
2. Choroby układu pokarmowego (choroba trzewna, nieswoiste choroby zapalne jelit, choroba Hirschprunga, wady wrodzone cewy pokarmowej, marskość wątroby)
3. Choroby układu moczowego (przewlekła niewydolność nerek, tubulopatie, steroidozależny zespół nerczycowy)
4. Choroby układu oddechowego (ciężka postać astmy oskrzelowej, mukowiscydoza, zwłóknienie płuc, rozstrzenia oskrzeli)
5. Choroby tkanki łącznej (młodzieńcze idiopatyczne zapalenie stawów, toczeń rumieniowaty układowy)
6. Choroby układu kostno-chrzęstnego (achondroplazja, hipochondroplazja, dysplazje szkieletowe)
7. Choroby układu nerwowego (guzy mózgu)
8. Choroby metaboliczne (krzywica hipofosfatemiczna)
9. Zespoły uwarunkowane genetycznie (Downa, Turnera, Noonana, nie Noonana, Silvera-Russella, Pradera-Williego, Kabuki)
10. Zaburzenia emocjonalne (deprywacja psychoemocjonalna, jadłowstręt psychiczny)
Do programów leczenia rhGH chorych kwalifikuje Zespół Koordynacyjny ds. Stosowania Hormonu Wzrostu powołany przez prezesa NFZ.
Fizjologiczne działanie hormonu wzrostu
Rola hormonu wzrostu (GH) zależy od okresu rozwojowego. GH wpływa na procesy wzrastania, powodując wzrost chrząstki przynasadowej, a za jej pośrednictwem na wzrost kości długich, pozytywnie działa także na procesy mineralizacji tkanki kostnej. Anaboliczna funkcja GH widoczna jest w układzie mięśniowym (wzrost proliferacji i różnicowania miocytów), sercowo-naczyniowym (zwiększanie liczby włókien mięśniowych lewej komory serca, wzrost objętości lewej komory serca, frakcji wyrzutowej i spadek obwodowego oporu naczyniowego), w nerkach (wzrost GFR, zwiększenie aktywności pompy sodowej, resorpcji fosforanów i syntezy kalcytriolu). Korzystny wpływ GH oś podwzgórze-przysadka-gonady jest widoczny na wszystkich jej poziomach. Działanie metaboliczne GH jest silnie lipolityczne, powodując w rezultacie zmniejszenie objętości tłuszczowej masy ciała i poprawiając profil lipidowy. U dzieci z wrodzoną ciężką postacią SNP leczenie substytucyjne rhGH zapobiega hipoglikemii przez zmniejszenie transportu glukozy do tkanek i utleniania glukozy oraz nasilenia glukoneogenezy. 1, 2, 7
Działanie GH na tkanki docelowe przebiega w mechanizmie bezpośrednim oraz pośrednim, przez nasilenie syntezy i uwalniania insulinopodobnych czynników wzrostu (IGF), przede wszystkim IGF-1, działającego auto- i parakrynnie. IGF-1 w zdecydowanej większości krąży we krwi w postaci kompleksu związanego z białkami wiążącymi (IGF binding proteins, IGFBP), szczególnie w postaci IGFBP3. GH pobudza także wydzielanie czynników wzrostu: fibroblastów (fibroblast growth factor, FGF), nabłonka (epidermal growth factor, EGF) oraz proliferację komórek β trzustki. 1, 2
Leczenie niskorosłych dzieci z somatotropinową niedoczynnością przysadki
SNP spowodowana jest niedostatecznym wydzielaniem GH, co w okresie rozwojowym przejawia się upośledzeniem tempa wzrastania i znaczącym niedoborem wzrostu. Wyróżniamy izolowaną somatotropinową lub wielohormonalną niedoczynność przysadki (WNP). Oprócz niedoboru wzrostu WNP towarzyszą objawy niedoczynności innych narządów dokrewnych: wtórna niedoczynność tarczycy, nadnerczy i gonad. Niedoczynność przysadki może być uwarunkowana pierwotnie lub wtórnie.
Wrodzona postać SNP/WNP występuje z częstością 1/3500-1/10 000 urodzeń. Wrodzona SNP może być spowodowana czynnikami genetycznymi, strukturalnymi zmianami okolicy podwzgórzowo-przysadkowej lub urazem okołoporodowym. Do poznanych mechanizmów genetycznych odpowiedzialnych za niedobór GH należą mutacje genów receptora hormonu uwalniającego GH (GHRH-R) i genów GH oraz czynników transkrypcyjnych odpowiedzialnych za różnicowanie komórek przedniego płata przysadki lub rozwój przysadki (HESX1, LHX3, LHX4, SOX3, GLI2, PROP1, PIT1). W tym ostatnim przypadku mamy najczęściej do czynienia z WNP, a rodzaj zaburzeń hormonalnych wskazuje na rodzaj defektu genetycznego. Wrodzone zmiany strukturalne są zwykle związane z wrodzonymi zaburzeniami linii środkowej ciała (dysplazja przegrodowo-wzrokowa, septo-optic dysplasia, SOD). 1
Wtórna postać SNP/WNP występuje u ponad 1/3 chorych i spowodowana jest chorobami rozrostowymi, najczęściej ośrodkowego układu nerwowego (OUN), oraz powikłaniami ich leczenia zarówno operacyjnego, jak i radio- czy chemioterapii. Do pozostałych rzadszych przyczyn należą m.in. urazy, stany zapalne i procesy autoimmunologiczne w obrębie OUN. 1, 7
Głównym objawem niedoboru GH jest zmniejszenie tempa wzrastania dziecka. W przypadku wrodzonej postaci SNP objawami sugerującym możliwość tej choroby w okresie noworodkowym i niemowlęcym mogą być wady linii pośrodkowej ciała, hipoglikemia często z hiperbilirubinemią. Niedobór GH, oprócz zwolnienia tempa wzrastania, prowadzi do wielu innych zaburzeń, takich jak: nieprawidłowa gospodarka lipidowa, miażdżyca naczyń krwionośnych, upośledzenie czynności lewej komory serca, otyłość, osteoporoza.
Preparaty rhGH wpływają zarówno na promowanie procesów wzrastania i mineralizacji kości, jak również na pozostałe procesy metaboliczne, wyrównując towarzyszące SNP nieprawidłowości (hipercholestrolemia z dyslipidemią, tendencja do hipoglikemii, zaburzenia mineralizacji kości). 1, 7, 8
Diagnostyka SNP w okresie rozwojowym polega obecnie na wykazaniu obniżonych wyrzutów GH: w teście nocnego spontanicznego wydzielania GH (traktowanym jako test przesiewowy) oraz w dwóch testach stymulacyjnych (<10 ng/ml). Na podstawie wieloletniej obserwacji oraz danych z piśmiennictwa wydaje się celowe rozważenie rezygnacji z testu nocnego jako nieidentyfikującego niektórych chorych z SNP, słabo korelującego z wynikami testów stymulacyjnych oraz kłopotliwego do wykonania w warunkach szpitalnych. Testy dynamiczne oparte są na pobudzaniu mechanizmów zwiększających wydzielanie GH w odpowiedzi na stymulację środkiem farmakologicznym (insulina, glukagon, arginina, klonidyna, L-dopa). Na podstawie wyrzutu GH w testach stymulacyjnych można wyróżnić całkowity oraz częściowy niedobór GH (maksymalne stężenie GH odpowiednio <5 i 5-10 ng/ml). Pomocna jest także ocena stężenia IGF-1, które zazwyczaj jest znacząco zmniejszone. Badanie to jest także stosowane w trakcie monitorowania terapii rhGH. 1, 8, 9, 10
W każdym przypadku konieczne jest wykonanie badania obrazowego mózgu, z oceną okolicy podwzgórza i przysadki (badanie MR ze środkiem kontrastowym), w celu wykluczenia anatomicznych nieprawidłowości w obrębie OUN, wymagających leczenia (głównie choroby rozrostowe) oraz wykazania ewentualnych wrodzonych nieprawidłowości okolicy przysadki (hipoplazja przysadki z ektopią płata tylnego, SOD). Dodatkowo ocenia się wiek biologiczny dziecka na podstawie oceny dojrzałości szkieletu – badanie wieku kostnego, ocenianego metodą Greulicha-Pyle’a. W SNP wiek kostny dziecka jest opóźniony w stosunku do wieku metrykalnego. 1, 7
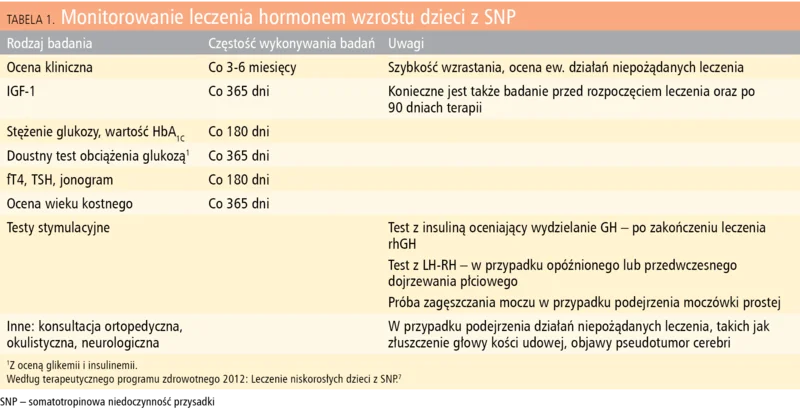
Tabela 1. Monitorowanie leczenia hormonem wzrostu dzieci z SNP
Preparat rhGH podawany jest codziennie wieczorem we wstrzyknięciach podskórnych w dawce: 0,1-0,33 mg/kg/tydzień (0,3-1,0 j./kg/tydzień). Leczenie jest monitorowane podczas wizyt ambulatoryjnych lub krótkotrwałych hospitalizacji (takie leczenie może być w Polsce refundowane do 18 r.ż., nie jest refundowane u dorosłych). Ocenia się skuteczność leczenia (ocena tempa wzrastania) oraz ewentualne działania niepożądane leczenia (m.in. pojawienie się lub progresja istniejących wad postawy). W ramach monitorowania bezpieczeństwa prowadzonej terapii wykonuje się badania kontrolne wymienione w tabeli 1. Do kryteriów wyłączenia z programu należą powikłania terapii w postaci: złuszczenia głowy kości udowej, objawów pseudotumor cerebri(spowodowanych zwiększoną retencją wody), zaburzeń gospodarki węglowodanowej (cukrzyca). Leczenie należy zakończyć w przypadku ujawnienia lub wznowy choroby rozrostowej. Zakończenie terapii promującej wzrastanie następuje wtedy, kiedy wynik leczenia jest niezadowalający oraz w momencie osiągnięcia wieku kostnego powyżej 16 lat przez dziewczynkę i powyżej 18 lat przez chłopca. 7 Nie oznacza to jednak konieczności zaprzestania terapii u wszystkich pacjentów. Powinna być ona kontynuowana po zakończeniu procesu wzrastania i wykonaniu testu wydzielania GH po obciążeniu insuliną dla identyfikacji osób wymagających dalszego leczenia w dawkach metabolicznych.
Leczenie niskorosłych dzieci z zespołem Turnera
Zespół Turnera (ZT) uwarunkowany utratą całości lub części materiału genetycznego jednego z dwóch chromosomów X jest jedną z głównych przyczyn niedoboru wzrostu u dziewcząt i należy go brać pod uwagę w diagnostyce różnicowej niedoboru wzrostu u każdej dziewczynki. Zespół charakteryzuje się nieprawidłowym fenotypem, dysgenezją gonad oraz występowaniem wad narządów wewnętrznych, najczęściej układu moczowego i sercowo-naczyniowego, oraz skłonnością do częstszego występowania schorzeń autoimmunologicznych. Zespół występuje z częstością około 1/2500 żywo urodzonych dziewczynek. Dziewczęta z ZT wymagają wielospecjalistycznej opieki medycznej. Obecnie standardem leczenia dziewcząt z ZT, u których występuje niedobór wzrostu, jest stosowanie preparatu rhGH. Ostatnio opublikowane rekomendacje dotyczące postępowania klinicznego u dzieci z zespołem Turnera zostały opracowane przez zespół ekspertów w 2007 r. (Care of Girls and Women with Turner Syndrome: A Guideline of the Turner Syndrome Study Group). 11, 12
Zakres nieprawidłowości kariotypu w ZT obejmuje m.in.: monosomię chromosomu X (45,X), nieprawidłowości strukturalne chromosomu X, takie jak pierścieniowy chromosom X, izochromosom X oraz różnego typu kariotypy mozaikowe. Rozpoznanie ZT nie obejmuje chłopców z genotypem mogącym odpowiadać ZT, u których rozpoznaje się dysgenezję gonad. U takich chłopców może występować znaczący niedobór wzrostu i mimo dobrej odpowiedzi na leczenie GH obecnie wskazanie to nie jest zawarte w terapeutycznym programie zdrowotnym (lekowym) 2012: Leczenie niskorosłych dzieci z ZT.
W ZT występuje haploidalność genu SHOX (short stature homeobox gene), zlokalizowanego w pseudoautosomalnym regionie chromosomu X, co jest główną przyczyną niedoboru wzrostu u dziewcząt z ZT. Nie stwierdza się u nich bezwzględnego niedoboru GH. Średni wzrost ostateczny jest niższy o ok. 20 cm od średniego wzrostu zdrowej kobiety w danej populacji i wynosi w Polsce ok. 143 cm. Dodatkowe nieprawidłowości układu szkieletowego obejmują m.in.: skrócenie odcinka szyjnego kręgosłupa, koślawość stawów łokciowych i kolanowych, skrócenie IV kości śródręcza. U dziewcząt z ZT występuje zwiększone ryzyko wad postawy, takich jak skolioza czy nadmierna kifoza kręgosłupa (10-20% chorych). W przeciwieństwie do rozwoju somatycznego rozwój intelektualny tych dziewcząt jest na ogół prawidłowy. Z uwagi na częstość występowania i heterogenny obraz kliniczny należy wykluczyć ZT u każdej niskorosłej dziewczynki. 11, 12, 13
Leczenie rhGH dziewcząt z ZT poprawia tempo wzrastania w dzieciństwie oraz wzrost ostateczny. Terapia ta, stosowana od wczesnych lat 90. XX wieku, w Polsce jest refundowana z budżetu państwa od 1999 roku, obecnie według kryteriów terapeutycznego programu zdrowotnego (lekowego) 2012: Leczenie niskorosłych dzieci z ZT. 14 Czynniki predysponujące do osiągnięcia wyższego wzrostu ostatecznego dziewcząt z ZT to: wyższy wzrost na początku leczenia, wysoki wzrost rodziców, wczesne rozpoczęcie leczenia i czas jego trwania oraz dawka rhGH. Nie określono optymalnego momentu rozpoczęcia leczenia rhGH, uznaje się, że celowe jest rozpoczęcie leczenia w momencie zwolnienia tempa wzrastania. 12, 14 W Polsce leczenie rhGH rozpoczyna się wtedy, gdy u dziewczynki występuje niedobór wzrostu (poniżej 3 centyla). 14 Wstępne dane z badania obejmującego najmłodsze dziewczęta z ZT, w wieku od 9 miesięcy do 4 lat, wskazują na skuteczność i bezpieczeństwo leczenia rozpoczętego już w 1 roku życia. 15 W pierwszym randomizowanym badaniu przeprowadzonym w Kanadzie i oceniającym wzrastanie dziewcząt z ZT leczonych rhGH porównano ich wzrost ostateczny ze wzrostem historycznej grupy kontrolnej. Wykazano poprawę wysokości ciała dziewcząt (w wieku 7-13 lat) leczonych rhGH w dawce 0,3 mg/kg/tydzień (0,9 j./kg/tydzień) o 7,2 cm w stosunku do grupy kontrolnej w ciągu średnio 5,7 roku. 16
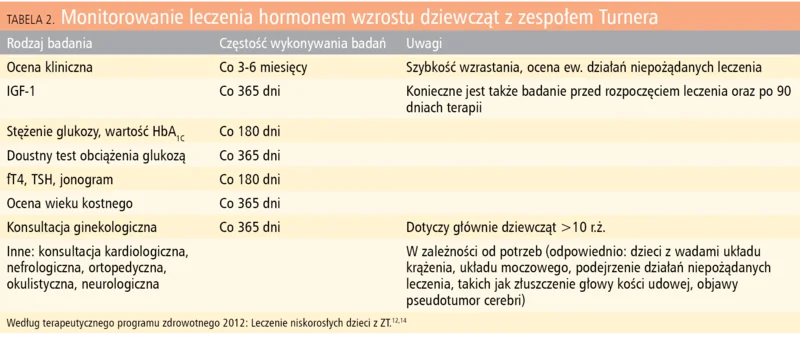
Tabela 2. Monitorowanie leczenia hormonem wzrostu dziewcząt z zespołem Turnera
Zalecane dawki rhGH w leczeniu dziewcząt z ZT są większe niż stosowane u dzieci z SNP. W Polsce wynoszą one 0,33-0,47 mg/kg/tydzień (1,0-1,4 j./kg/tydzień). 14 Większe dawki niż wymienione nie powodują znaczącej poprawy ostatecznego wzrostu, nie zwiększa się również ryzyko wczesnych działań niepożądanych. Często obserwuje się jednak zwiększone stężenie IGF-1, co stanowi potencjalne ryzyko odległych działań niepożądanych. 12, 17 Monitorowanie leczenia rhGH polega na ocenie klinicznej i laboratoryjnej (tab. 2). Z uwagi na częstsze występowanie cukrzycy typu 1 i 2 w ZT konieczne jest monitorowanie glikemii oraz utrzymanie prawidłowej masy ciała. Wskazania do zakończenia leczenia to m. in. znaczące zwolnienie tempa wzrastania (<3 cm/rok), osiągnięcie niewyróżniająco wzrostu (≥158 cm) i zaawansowany wiek kostny (>14 lat). 14
Leczenie dzieci z zespołem Pradera-Williego
Zespół Pradera-Williego (PWS) występuje z częstością 1/30 000 żywych urodzeń, częstość populacyjna oceniana jest na 1/50 000 i jest najczęstszą genetycznie uwarunkowaną przyczyną otyłości. W przebiegu choroby, poza charakterystycznymi cechami dysmorficznymi, w okresie niemowlęcym występują: hipotonia, trudności w karmieniu, hipogonadyzm (wnętrostwo). W okresie późniejszym występują: narastająca otyłość, niedobór wzrostu, skolioza, hipogonadyzm oraz opóźnienie psychoruchowe i problemy psychologiczne. Za przyczynę nieprawidłowości występujących w PWS uznaje się zaburzenia czynności podwzgórza, o czym świadczą objawy zespołu m.in. obniżone napięcie mięśniowe, upośledzone uczucie sytości, zaburzenia oddychania, zaburzenia termoregulacji, obniżony próg odczuwania bólu, zaburzenia wydzielania neurohormonów, powodujące m.in. upośledzenie procesów wzrastania i hipogonadyzm. 18, 19
Zespół Pradera-Williego jest chorobą uwarunkowaną genetycznie, w której brakuje ekspresji genów pochodzących od ojca (chromosom 15q11-q13, gen SNRPN). Geny w tym regionie pochodzące od matki są fizjologiczne piętnowane (unieczynnienie genów w procesie metylacji DNA). W 75% przypadków występuje delecja fragmentu ojcowskiego (typ I i II), w 24% disomia uniparenteralna matczyna (UPD), w 1% defekty piętnowania (mikrodelecje w centrum piętnowania, sporadyczne lub dziedziczone), w mniej niż 1% translokacje chromosomu ojcowskiego. 18
Dzieci z PWS charakteryzuje łagodne wewnątrzmaciczne opóźnienie wzrastania, średnia urodzeniowa masa ciała wynosi -1,4 SD (-2,8-0,2 SD) a długość ciała -0,5 SD (-2,1-1,4 SD). Niedobór wzrostu nasila się w dzieciństwie i wynosi u dzieci przed rozpoczęciem leczenia rhGH (średni wiek 6,4 roku): -2,2 SD (-4,1-0,3 SD). Wzrost dorosłych wynosi dla kobiet 149-152 cm, a dla mężczyzn 159-162 cm. 18 W PWS wykazano zmniejszenie wydzielania GH w testach stymulacyjnych u około 70% chorych, zaburzenia w dobowym wydzielaniu GH i małe stężenia IGF-1. Zaburzenia wydzielania GH i IGF-1, hormonów regulujących m.in. lipolizę i syntezę białek, powodują zaburzenia składu masy ciała chorych na PWS. Leczenie rhGH dzieci z PWS ma zatem na celu nie tylko promocję wzrastania, ale głównie pozytywny efekt metaboliczny GH. U leczonych dzieci obserwuje się poprawę składu masy ciała oraz zwiększenie napięcia i siły mięśniowej. Dzięki temu łatwiejsze jest utrzymanie prawidłowego stanu odżywienia i uzyskanie znacznie lepszych wyników rehabilitacji. U wszystkich dzieci z PWS leczonych rhGH należy zwrócić uwagę na możliwość wystąpienia i/lub nasilenia się skoliozy. Leczenie chorych na PWS musi być kompleksowe, skojarzone z postępowaniem dietetycznym i rehabilitacją. 18, 19, 20, 21, 22, 23, 24
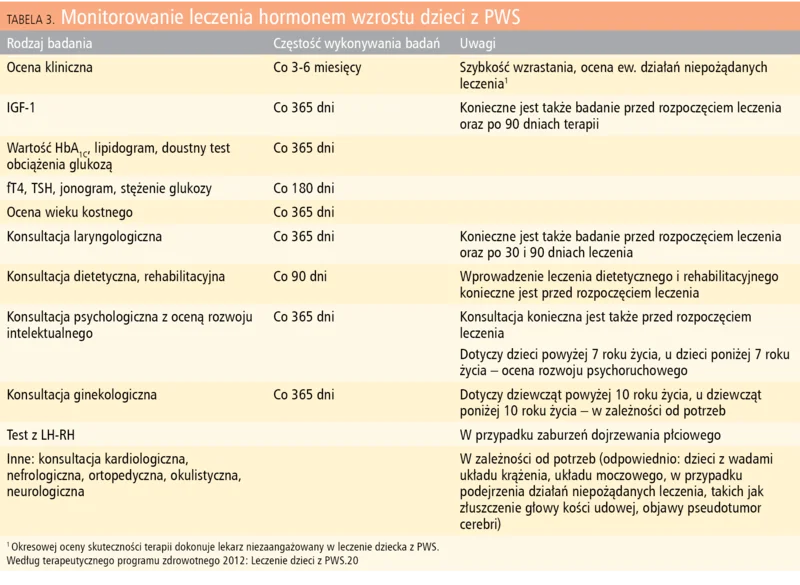
Tabela 3. Monitorowanie leczenia hormonem wzrostu dzieci z PWS
Od 2006 roku w Polsce dzieci z PWS objęte są leczeniem rhGH w ramach terapeutycznego programu zdrowotnego finansowanego przez NFZ (takie leczenie może być refundowane do 18 r.ż., u dorosłych nie jest refundowane). 20 Leczenie rozpoczyna się wcześnie, od 2 roku życia, chociaż niektórzy autorzy podają korzystny i bezpieczny wynik terapii rozpoczętej już w 6-12 m.ż. Dawki rhGH wynoszą 0,18-0,47 mg/kg/tydzień (0,54-1,4 j./kg/tydzień). Zalecane jest rozpoczęcie leczenia od dawki mniejszej, a następnie modyfikacja w zależności od wyniku terapii i stężenia IGF-1. U części chorych na PWS obserwuje się zwiększone stężenia IGF-1 w trakcie leczenia, mimo stosowania dość małych w stosunku do rekomendowanych dawek hormonu wzrostu, co może zwiększać ryzyko działań niepożądanych w pierwszych miesiącach leczenia (przerost tkanki limfatycznej nosogardła i ryzyko nasilenia bezdechów nocnych). Wyniki badań wskazują jednak na korzystny długotrwały rezultat leczenia rhGH w zakresie zaburzeń oddychania w czasie snu u chorych na PWS. 18, 20, 25 Kryteria kwalifikacji dziecka z PWS do leczenia rhGH obejmują wiek kostny poniżej 16 lat u dziewcząt i 18 lat u chłopców, stan odżywienia, mierzony wartością wskaźnika masy ciała (BMI), w granicach normy – poniżej 97 centyla dla płci i wieku (wymagana jest co najmniej 6-miesięczna obserwacja w ośrodku prowadzącym terapię rhGH) oraz prawidłowe wyniki badań gospodarki węglowodanowej. Jest to jedyny program leczenia rhGH, w którym niedobór wzrostu nie jest jednym z warunków rozpoczęcia terapii, ponieważ głównym celem leczenia dzieci z PWS jest poprawa zaburzeń metabolicznych występujących w tym schorzeniu. Konieczne jest przeprowadzenie odpowiednich konsultacji, m.in. laryngologicznej, z uwagi na możliwość nasilenia lub wystąpienia zaburzeń oddychania w trakcie snu, oraz wprowadzenie leczenia dietetycznego i rehabilitacyjnego (tab. 3). Do kryteriów wyłączenia z programu, oprócz powikłań będących skutkiem leczenia (zwłaszcza pojawienia się lub nasilenia bezdechów nocnych oraz wystąpienia cukrzycy), należą również: zaniechanie systematycznego leczenia rehabilitacyjnego lub dietetycznego oraz narastanie otyłości, pomimo stosowania leczenia rhGH, dietetycznego i rehabilitacyjnego (wzrost BMI w odniesieniu do norm populacyjnych przyjętych dla wieku i płci o 2 SD lub więcej). 20 Istotna wydaje się możliwość kontynuowania leczenia po zakończeniu procesu wzrastania w dawkach działających metabolicznie dla utrzymania osiągniętych wyników leczenia.
Leczenie niskorosłych dzieci z przewlekłą niewydolnością nerek
Przewlekła niewydolność nerek, którą rozpoznajemy przy klirensie kreatyniny poniżej 90 ml/1,73 m 2 /min, wiąże się z upośledzeniem wzrastania mimo właściwego leczenia choroby zasadniczej i przeszczepienia nerek. Około 50% dzieci, u których PNN rozpoczęła się w dzieciństwie, a leczenie nerkozastępcze rozpoczęto przed 15 rokiem życia, osiąga wyróżniająco niski wzrost ostateczny, poniżej 3 centyla. Wśród przyczyn opóźnienia wzrastania w PNN wymienia się pierwotną chorobę nerek oraz jej powikłania, takie jak niedożywienie, osteodystrofia, niedokrwistość, zaburzenia wodno-elektrolitowe i kwasica. Wydzielanie GH u dzieci z PNN jest prawidłowe i nie zmienia się wraz z obniżaniem przesączania kłębuszkowego, ale występuje nieprawidłowa odpowiedź tkanek na działanie GH. Spowodowane jest to zmniejszoną ekspresją receptora dla GH i zmniejszoną biodostępnością IGF-1. Poprawę wzrastania po zastosowaniu hormonu wzrostu u dzieci z PNN uzyskuje się głównie dzięki normalizacji stosunku IGF-1 do IGFBP-3. W przypadku niskorosłości w przebiegu PNN zastosowanie rhGH jest leczeniem z wyboru i prowadzone jest zarówno w okresie przeddializacyjnym, jak i w trakcie leczenia nerkozastępczego oraz niekiedy po przeszczepieniu nerki. 26, 27
W Polsce obowiązuje terapeutyczny program zdrowotny (lekowy) 2012: Leczenie niskorosłych dzieci z PNN. Leczenie to prowadzone jest w ośrodkach nefrologicznych. Kryteria kwalifikacji do programu to: niedobór wzrostu (wysokość ciała poniżej -1,88 SD lub tempo wzrastania poniżej -2,0 SD) oraz opóźniony wiek szkieletowy (poniżej 12,5 roku dla chłopców i poniżej 11,5 roku dla dziewczynek) u dziecka z PNN (obniżenie klirensu kreatyniny poniżej 75 ml/1,73 m 2 /min). Lek podaje się codziennie wieczorem w dawce: 0,33-0,37 mg/kg/tydz. (1,0-1,1 j./kg/tydz.). Kryteria wyłączenia z programu są zbliżone do kryteriów pozostałych programów zdrowotnych (lekowych) leczenia rhGH. 27
Podsumowanie
Możliwość stosowania rhGH ma duże znaczenie w leczeniu niskorosłych dzieci kwalifikowanych do terapii według terapeutycznych programów zdrowotnych NFZ, zgodnie z danym rozpoznaniem choroby podstawowej. Leczenie preparatami rhGH jest bezpieczne, jednak wymaga przestrzegania obowiązujących zasad monitorowania terapii. Jest to leczenie nie tylko promujące wzrastanie dziecka, ale także wyrównujące wiele zaburzeń metabolicznych występujących w objętych leczeniem schorzeniach. Należy podkreślić, że dzięki wielokierunkowemu działaniu rhGH możliwa jest znacząca poprawa jakości życia chorych dzieci, w tym korzystny wpływ na ich funkcjonowanie psychospołeczne.
- 1. Szalecki M, Walczak M. Możliwości zastosowania ludzkiego rekombinowanego hormonu wzrostu w somatotropinowej niedoczynności przysadki u dzieci. Standardy Med. 2011;8(2):251-262.
- 2. Romer TE, Walczak M, Szalecki M. Hormon wzrostu jako lek. Ordynator Leków. 2005;1(39):22-47.
- 3. Romer TE, Walczak M, Wiśniewski A. Dziecko wolnorosnące i niskie. Standardy Med. 2001;7/8:18-30.
- 4. Brook CG, Brown RS. Problems of Growth In Childhood w: Handbook of Clinical Pediatric Endocrinology. Blackwell Publishing Malden 2008:33-58.
- 5. Palczewska I, Niedźwiecka Z. Wskaźniki rozwoju somatycznego dzieci i młodzieży warszawskiej. Med Wieku Rozw. 2001;5(supl. 1):1-118.
- 6. Kułaga Z, Litwin M, Grajda A. Rozkład wartości ciśnienia krwi w populacji referencyjnej dzieci i młodzieży w wieku szkolnym. Standardy Med. 2010; 7:853-864.
- 7. Terapeutyczne programy zdrowotne. Leczenie niskorosłych dzieci z somatotropinową niedoczynnością przysadki (SNP). Załącznik nr 19 do zarządzenia nr 59/2011/DG prezesa NFZ z dnia 10 października 2011 roku.
- 8. GH Research Society: Consensus guidelines for the diagnosis and treatment of growth hormone (GH) deficiency in childhood and adolescence: Summary statement of the GH Research Society. J Clin Endocrinol Metab. 2000;85(11): 3990-3993.
- 9. Ranke MB. Diagnosis of growth hormone deficiency and growth hormone stimulation tests. In: Diagnostics of endocrine function in children and adolescents. Ed. Ranke MB, et al. Karger, Basel 2003:107-128.
- 10. Ranke MB, Schweizer R, Lindberg A, et al. Insulin-like growth factors as diagnostic tools in growth hormone deficiency during childhood and adolescence: The KIGS experience. Horm Res. 2004;62(supl. 1):17-25.
- 11. Bondy CA, for the The Turner Syndrome Consensus Study Group. Care of Girls and Women with Turner Syndrome: A Guideline of the Turner Syndrome Study Group. J Clin Endocrinol Metab. 2007;92(1):10-25.
- 12. Lecka-Ambroziak A, Wątrobińska U, Rudzka-Kocjan A, Szarras-Czapnik M, Szalecki M. Zespół Turnera – obraz kliniczny oraz możliwości leczenia ludzkim rekombinowanym hormonem wzrostu. Standardy Med. 2012;9(2):227-232.
- 13. Wiśniewski A. Wzrost końcowy pacjentek z zespołem Turnera leczonych w Polsce przed przeznaczeniem środków publicznych na zakup hormonu wzrostu. Endokrynol Ped. 2004;2(7):45-56.
- 14. Terapeutyczne programy zdrowotne. Leczenie niskorosłych dzieci z zespołem Turnera. Załącznik nr 20 do zarządzenia nr 59/2011/DG prezesa NFZ z dnia 10 października 2011 roku.
- 15. Davenport ML, Crowe BJ, Trawers SH. Growth Hormone Treatment of Early Growth Failure in Toddlers with Turner Syndrome: A Randomized, Controlled, Multicenter Trial. J Clin Endocrinol Metab. 2007;92(9):3406-3410.
- 16. The Canadian Growth Hormone Advisory Committee. Impact of Growth Hormone Supplementation on Adult Height in Turner Syndrome: Results of the Canadian Randomized Controlled Trial. J Clin Endocrinol Metab. 2005;90(6): 3360-3366.
- 17. Bolar K, Hoffman AR, Maneatis T, et al. Long-Term Safety of Recombinant Human Growth Hormone in Turner Syndrome. J Clin Endocrinol Metab. 2008; 93(2):344-351.
- 18. Goldstone AP, Holland AJ, Hauffa BP, et al. Recommendations for the diagnosis and management of Prader-Willi syndrome. J Clin Endocrinol Metab. 2008;93(11):4183-4197.
- 19. Rudzka-Kocjan A, Szalecki M, Lecka-Ambroziak A. Możliwości zastosowania ludzkiego rekombinowanego hormonu wzrostu w leczeniu chorych z zespołem Pradera-Williego. Standardy Med. 2011;8(5): 816-822.
- 20. Terapeutyczne programy zdrowotne. Leczenie dzieci z zespołem Pradera-Williego. Załącznik nr 23 do zarządzenia nr 59/2011/DG prezesa NFZ z dnia 10 października 2011 roku.
- 21. Romer TE, Krajewska-Walasek M, Rudzka-Kocjan A. Zastosowanie hormonu wzrostu w leczeniu chorych z zespołem Pradera-Williego. Klinika Pediatryczna 2002;10:423-429.
- 22. Allen DB, Carrel AL. Growth hormone therapy for Prader-Willi syndrome: a critical appraisal. J Pediatr Endocrinol Metab. 2004;4:1297-1306.
- 23. Angulo MA, Castro-Magana M, Lamerson M, et al. Final adult height in children with Prader-Willi syndrome with and without human growth hormone treatment. Am J Med Genet. 2007;143:1456-1461.
- 24. Carrel AL, Moerchen V, Myers SE, et al. Growth hormone improves mobility and body composition in infants and toddlers with Prader-Willi syndrome. J Pediatr. 2004;145:744-749.
- 25. Festen DAM, de Weerd AM, van den Bossche RAS, et al. Sleep-related breathing disorders in prepubertal children with Prader-Willi syndrome and effects of growth hormone treatment. J Clin Endocrinol Metabol. 2006;91: 4911-4915.
- 26. Mahan JD, Warady BA. Consensus Committee Assessment and treatment of short stature in pediatric patients with chronic kidney disease: a consensus statement. Pediatr Nephrol. 2006;21(7):917-930.
- 27. Terapeutyczne programy zdrowotne. Leczenie niskorosłych dzieci z przewlekłą niewydolnością nerek (PNN). Załącznik nr 21 do zarządzenia nr 59/2011/DG prezesa NFZ z dnia 10 października 2011 roku.
 Dodaj do ulubionych
