


Spis treści
W drugim z serii dwóch artykułów dotyczących rzadkich przyczyn otępienia autorzy opisują toksyczne, jatrogenne, niedoborowe, pourazowe, metaboliczne, nowotworowe i autoimmunologiczne przyczyny otępienia. Zaburzenia są uszeregowane według częstości występowania, co daje obraz prawdopodobieństwa ich pojawienia się. Przedstawiono wytyczne dotyczące rozpoznawania rzadkich przyczyn zaburzeń funkcji poznawczych i otępienia, szczególnie w przypadkach o wczesnym początku.
Liczba osób dotkniętych
otępieniem stale rośnie. Do tego postępującego, upośledzającego funkcjonowanie zaburzenia może przyczyniać się wiele czynników, których zrozumienie ma zasadnicze znaczenie w próbach rozwiązania tego rosnącego problemu. Najczęstsze przyczyny otępienia, takie jak choroba Alzheimera i otępienie z ciałami Lewy’ego odpowiadają za 95% przypadków i były szeroko badane. Ważne jednak, aby nie zapominać o rzadszych przyczynach, które odpowiadają za pozostałe 5%. Dotyczą niewielkiej, ale równie ważnej grupy chorych, a w piśmiennictwie dostępnych jest bardzo mało informacji na ich temat.
Rzadsze, nietypowe przyczyny otępienia są proporcjonalnie częstsze u osób przed 65 r.ż. Chorzy, szczególnie młodsi i z towarzyszącymi objawami neurologicznymi, często najpierw zgłaszają się do neurologa. Wcześnie pomocy w ośrodkach zdrowia psychicznego szukają ci chorzy, u których najpierw pojawiają się zaburzenia nastroju, objawy psychotyczne lub zaburzenia zachowania. Zespoły psychiatryczne mogą być angażowane w różnych stadiach diagnozy i leczenia. W niektórych sytuacjach to z nimi pacjent kontaktuje się w pierwszej kolejności, np. w ośrodkach zajmujących się otępieniem o wczesnym początku i w ramach psychiatrii konsultacyjnej.
W poprzednim artykule przedstawiono rzadkie zwyrodnieniowe, naczyniowe, prionowe i zakaźne przyczyny otępień. 1 W tym opisano inne rzadkie i nietypowe otępienia, które można podzielić na egzogenne (spowodowane przez czynniki toksyczne, niedobory witamin, uszkodzenie mózgu) i endogenne (spowodowane zaburzeniami endokrynologicznymi i niewydolnością narządową, zaburzeniami metabolicznymi, nowotworami, chorobami autoimmunologicznymi). Najpierw zostaną omówione czynniki egzogenne (ramka 1).
Ramka 1. Egzogenne przyczyny rzadkich otępień
Czynniki toksyczne
- Metale ciężkie (np. ołów, rtęć, arsen, mangan), glin
- Fosforany organiczne i pestycydy
- Leki, np. steroidy, interferon
- Alkohol i substancje psychoaktywne
Niedobory witamin
- Tiaminy
- Kwasu foliowego
- Witaminy B12
Urazy głowy i uogólnione uszkodzenie mózgu
- Otępienie bokserów (encefalopatia bokserska)
- Poanoksyjne uszkodzenie mózgu/późna encefalopatia poanoksyjna
- Uraz głowy
- Wodogłowie normotensyjne
- Przewlekły krwiak podtwardówkowy
Czynniki toksyczne
Ołów
Otępienie spowodowane zatruciem metalami ciężkimi najczęściej wynika z przewlekłej ekspozycji na ołów. Do przyczyn przewlekłego zatrucia ołowiem należy ekspozycja na ten pierwiastek w miejscach pracy, picie wody dostarczanej przez ołowiane rury oraz przypadkowe zatrucia, np. wskutek spożycia farb zawierających ołów. 2
Nieorganiczne związki ołowiu (na przykład w farbach, wodach podziemnych i powierzchniowych) przeważnie wpływają na ośrodkowy i obwodowy układ nerwowy, a także układ krwiotwórczy, nerki, przewód pokarmowy i układ rozrodczy. Rzadziej występujące związki organiczne (np. tetraetyloołów zawarty w produktach naftowych) wpływają na ośrodkowy układ nerwowy (OUN). Zatrucie ołowiem objawia się wieloma dolegliwościami ze strony przewodu pokarmowego oraz zaburzeniami hematologicznymi (ołów zaburza syntezę hemoglobiny) i neurologicznymi, w tym zmęczeniem, depresją, splątaniem, neuropatią obwodową, zaburzeniami funkcji poznawczych, encefalopatią i napadami padaczkowymi, a także szarym zabarwieniem dziąseł.
Rozpoznanie opiera się na wywiadzie, objawach klinicznych i badaniach krwi żylnej. Za toksyczne uważane jest stężenie ołowiu we krwi >10 μg/dl. Często stwierdza się niedokrwistość normo- lub mikrocytarną oraz nieswoiste nakrapianie zasadochłonne w rozmazach krwi obwodowej.
Leczenie związkami chelatującymi, takimi jak sól wapniowo-dwusodowa, kwas dimerkaptobursztynowy (DMSA) i dimerkaprol, zmniejsza stężenie ołowiu zgromadzonego w organizmie. 3
Rtęć, arsen i mangan
U niektórych pracowników przemysłu rozwija się otępienie powodowane przez przewlekłe zatrucie rtęcią (zawartą w niektórych bateriach, farbach i odpadach przemysłowych). Do objawów zatrucia rtęcią należy neuropatia obwodowa, ataksja i drżenie drobnofaliste przechodzące w drżenie móżdżkowe (zamiarowe), ruchy pląsawiczo-atetotyczne i otępienie. Przewlekłe przyswajanie arsenu powoduje splątanie, zaburzenia pamięci, neuropatię obwodową, pigmentację skóry o typie „kropli deszczu” i poprzeczne białe linie na paznokciach (linie Mae). Leczenie zatrucia rtęcią i arsenem polega na chelatacji. 2
Sugerowano, że zatrucie manganem jest przyczyną otępienia. 4 Ekspozycja na mangan, w połączeniu z predyspozycją genetyczną może pełnić ważną rolę w rozwoju objawów parkinsonowskich, być może przez nasilanie fizjologicznego starzenia się mózgu. 5
Glin
Zatrucie glinem (zespół otępienny towarzyszący dializom) może wtórnie występować u osób dializowanych przy użyciu wody zawierającej ten pierwiastek. Zespół ten w dużej mierze wyeliminowano dzięki wykorzystywaniu wody dejonizowanej.
U nieleczonych chorych może rozwinąć się postępująca encefalopatia, splątanie, zaburzenia pamięci, pobudzenie, letarg, mioklonie i stupor. W EEG obserwuje się nieswoiste zmiany uogólnione. Badania post mortem wykazują dużą zawartość glinu w mózgu, bez splątków neurofibrylarnych czy płytek amyloidu.
Sugerowano związek przyczynowy między glinem a chorobą Alzheimera, jednak nie stwierdzono bezpośredniej zależności. 6
Fosforany organiczne i pestycydy
Sugerowano, że ekspozycja środowiskowa na fosforany organiczne i inne pestycydy jest związana z różnymi procesami neurozwyrodnieniowymi. 7 Coraz więcej dowodów wskazuje, że przewlekła umiarkowana ekspozycja na pestycydy jest neurotoksyczna i zwiększa ryzyko choroby Parkinsona, stwardnienia zanikowego bocznego, łagodnych zaburzeń funkcji poznawczych (podobnych do tych opisanych z zespole Zatoki Perskiej) i otępienia. 8
Lit
Związek między litem i otępieniem jest niejasny. Nierzadkie są subiektywne skargi osób leczonych litem na spowolnienie umysłowe, jednak długotrwałe następstwa terapii budzą kontrowersje. W jednym przeglądzie stwierdzono nieznaczne spowolnienie psychomotoryczne i zaburzenia pamięci werbalnej, jednak bez wpływu na funkcje wzrokowo-przestrzenne, uwagę i koncentrację. 9 Wyniki innych badań sugerowały, że lit stosowany w zaburzeniach afektywnych dwubiegunowych chroni przed otępieniem przez hamowanie procesów patogenetycznych charakterystycznych dla choroby Alzheimera. 10 Ostre zatrucie litem może objawiać się zaburzeniami funkcji poznawczych. U leczonych litem pacjentów z zaburzeniami funkcji poznawczych należy oznaczyć stężenie litu w surowicy oraz wykonać rutynowe badania krwi, parametrów nerkowych (w celu wykluczenia przewlekłej niewydolności nerek) i czynności tarczycy. W przypadku niedoborów hormonów tarczycy ich substytucja może poprawić funkcjonowanie poznawcze.
Interferon
Interferon jest stosowany w ramach immunoterapii w leczeniu chorób nowotworowych i zakażeń wirusowych. Wpływ interferonu α na ośrodkowy układ nerwowy obserwuje się częściej w starszych grupach wiekowych, u osób leczonych większymi dawkami i przez dłuższy czas, a także gdy interferon jest stosowany w połączeniu z innymi lekami wpływającymi na funkcje poznawcze. 11 Pacjenci mogą przejawiać objawy dysfunkcji połączeń czołowo-podkorowych o nasileniu łagodnym do umiarkowanego, takich jak spowolnienie funkcji poznawczych, apatia i deficyty funkcji wykonawczych. Działanie neurotoksyczne może być wywierane za pośrednictwem szlaków neuroendokrynnych, neuroprzekaźnikowych lub cytokin. Podczas leczenia interferonem α w badaniach neuroobrazowych widoczne jest zmniejszenie metabolizmu w okolicach przedczołowych. W leczeniu zaburzeń poznawczych pomocne może być stosowanie antagonistów opioidowych. 12
Steroidy
Jatrogenny zespół otępienny spowodowany stosowaniem glikokortykosteroidów często pozostaje nierozpoznany, a występuje u ok. 1 na 250 leczonych, 13 częściej u osób w podeszłym wieku. Zespół ten może odzwierciedlać neurotoksyczne działanie steroidów. Glikokortykosteroidy mogą wpływać na objętość hipokampa. 14 Klinicznie objawia się to przemijającym pogorszeniem uwagi, koncentracji i pamięci. Mogą występować objawy podobne do stwierdzanych w chorobie Cushinga, takie jak obrzmienie twarzy i zwiększenie masy ciała. Do rozpoznania konieczne jest stwierdzenie przyjmowania glikokortykosteroidów i oznaczenie stężenia kortyzolu. Po odstawieniu leków objawy przeważnie ustępują, jednak w rzadkich przypadkach mogą utrzymywać się lub początkowo nasilać.
Alkohol i substancje psychoaktywne
Intensywne używanie alkoholu i wyrobów tytoniowych, legalnych substancji psychoaktywnych, może długotrwale wpływać na funkcje poznawcze i przyczyniać się do rozwoju otępienia. 15 Przewlekłe, intensywne używanie alkoholu może powodować ostrą encefalopatię Wernickego, a w późniejszym okresie zespół Korsakowa lub otępienie alkoholowe. 16 Natomiast niewielkie do umiarkowanego używanie alkoholu może działać ochronnie na funkcje poznawcze.
W nielicznych badaniach 15, 17 oceniano niekorzystny wpływ narkotyków na funkcje poznawcze, w tym kanabinoidów, ecstasy i kokainy, jednak dowody, które sugerowałyby bezpośredni związek przyczynowy nadal są niespójne. Problem może komplikować stosowanie wielu substancji i jednoczesne używanie alkoholu.
Niedobory witamin
Niedobór niacyny (pelagra)
Pelagra jest spotykana przede wszystkim w tych rejonach świata, w których dieta jest uboga w niacynę lub tryptofan. W krajach zachodnich występuje u osób nadużywających alkoholu, w chorobie Hartnupa (wrodzony defekt wchłaniania tryptofanu) i zespole rakowiaka (zwiększone przekształcanie hydroksytryptofanu do serotoniny).
Do klasycznych objawów należy otępienie, krwotoki, zapalenie skóry (kołnierz Casala – zapalenie skóry szyi) i biegunka. Mogą występować również mioklonie, ataksja i napady padaczkowe. 2
Rozpoznanie opiera się na stwierdzeniu małego stężenia metabolitów niacyny w moczu – 2-metylonikotynamidu i 2-pirydonu. Leczenie polega na doustnym podawaniu niacyny.
Niedobór kwasu foliowego
Wrodzone defekty transportu i metabolizmu kwasu foliowego powodują opóźnienie rozwoju, pogorszenie funkcji poznawczych, zaburzenia ruchowe, w tym chodu, napady drgawkowe oraz zmiany naczyniowe i demielinizacyjne. Niedobór kwasu foliowego może wynikać z niewystarczającego spożycia, zwiększonego zapotrzebowania, zaburzeń wchłaniania lub metabolizmu. Niedobory witaminy B12 i kwasu foliowego prowadzą do zaburzeń metylacji i kumulacji homocysteiny. Duże stężenie homocysteiny w chorobie Alzheimera jest związane z szybszym zanikiem przyśrodkowej części płatów skroniowych. 18
U pacjentów może występować neuropatia obwodowa, depresja, apatia, wycofanie i otępienie o nasileniu od łagodnego do umiarkowanego. W badaniach laboratoryjnych obserwuje się niedokrwistość megaloblastyczną, małe stężenia kwasu foliowego w surowicy i płynie mózgowo-rdzeniowym oraz zwiększone stężenie homocysteiny. Objawy neurologiczne o wiele wolniej od objawów hematologicznych odpowiadają na leczenie substytucyjne kwasem foliowym.
Niedobór witaminy B12
Niedobór witaminy B12 może być spowodowany niewystarczającym spożyciem (np. przy diecie wegańskiej), zaburzeniami wchłaniania wskutek wadliwego uwalniania czynnika wewnętrznego w żołądku (brak kwasu solnego w żołądku, częściowa gastrektomia), nieadekwatnym wytwarzaniem czynnika wewnętrznego (niedokrwistość złośliwa, całkowita gastrektomia), zaburzeniami dotyczącymi końcowego odcinka jelita (sprue tropikalna i nietropikalna, resekcja jelita), współzawodnictwem z kobalaminą (tasiemiec rybi, zespół ślepej pętli), stosowaniem leków (kolchicyna, neomycyna) i chorobą Leśniowskiego-Crohna. Mechanizmem odpowiedzialnym za deficyty neurologiczne może być niedobór S-adenozylometioniny. Uszkodzenie włókien zmienilizowanych w mózgu może prowadzić do otępienia. Do powikłań neurologicznych należy neuropatia czuciowa (częściej dotycząca kończyn górnych), mielopatia, dysfunkcja nerwu wzrokowego, dodatnia próba Romberga i zaburzenia poznawcze. Może dochodzić do zajęcia rdzenia kręgowego. Badania laboratoryjne mogą wykazywać zmniejszone stężenie witaminy B12, niedokrwistość megaloblastyczną, makrocytozę i komórki tarczowate, jednak objawy neurologiczne mogą wystąpić również przy prawidłowych parametrach hematologicznych. 2
Podawanie witaminy B12 drogą parenteralną na wczesnym etapie powstrzymuje progresję objawów, jednak rzadko odwraca zaawansowane uszkodzenie układu nerwowego. W przypadku niedoboru witaminy B12 i kwasu foliowego, ten drugi należy uzupełniać w pierwszej kolejności, aby zapobiec podostremu zwyrodnieniu sznurów tylnych rdzenia.
Urazy głowy i rozlane uszkodzenie mózgu
Encefalopatia bokserska
Encefalopatia bokserska, powodowana przez wielokrotne urazy głowy, dotyczy przede wszystkim zawodników tej dyscypliny, dotykając około 20% zawodowych bokserów. Objawy mają charakter postępujący i pojawiają się z opóźnieniem (nawet po wielu latach po wycofaniu się z czynnego uprawiania sportu). Nasilenie otępienia zależy od czasu trwania kariery sportowej i liczby stoczonych walk. Dochodzi do nasilonej utraty pigmentowanych neuronów w istocie czarnej, bez obecności ciał Lewy’ego. 19 Nasilenie otępienia może być różne, a jego progresja jest powolna. Zespół charakteryzują objawy pozapiramidowe, ataksja, drżenie zamiarowe, zaburzenia funkcji poznawczych i zmiany osobowości, które to objawy są pomocne w różnicowaniu z chorobą Alzheimera. Obserwuje się postępujące pogorszenie funkcjonowania społecznego. Pomocne mogą być leki stosowane w chorobie Alzheimera i Parkinsona.
Poanoksyjne uszkodzenie mózgu/Późna poanoksyjna encefalopatia
Ciężkie niedotlenienie mózgu przeważnie jest spowodowane zatruciem tlenkiem węgla, zatrzymaniem akcji serca i oddychania, a także próbami samobójczymi przez powieszenie. Stan większości pacjentów zatrutych tlenkiem węgla poprawia się, jednak u 10-30% pojawiają się późne następstwa neuropsychiczne, takie jak zaburzenia poznawcze i zmiany osobowości, brak kontroli zwieraczy, otępienie i psychozy. 20 U około 10% osób rozwijają się objawy parkinsonowskie. 21 Pogorszenie pamięci prawdopodobnie jest spowodowane uszkodzeniem hipokampa. 22 W tomografii komputerowej i badaniu dyfuzyjnym metodą rezonansu magnetycznego stwierdza się obniżenie sygnału istoty białej i uszkodzenia w obrębie gałki bladej. Ustąpienie objawów parkinsonowskich w wyniku stosowania lewodopy i leków cholinolitycznych jest mało prawdopodobne.
Uraz głowy
Uraz głowy z utratą świadomości może powodować niepamięć następczą i wsteczną. Związek między wcześniejszym urazem głowy a otępieniem jest niejasny. W jednym dużym badaniu stwierdzono, że łagodne urazy głowy nie zwiększały ryzyka otępienia, czy rozwoju choroby Alzheimera u starszych osób. 23 Natomiast w innych badaniach sugerowano, że przebyte urazy głowy są związane z ryzykiem rozwoju choroby Alzheimera. 19
Wodogłowie normotensyjne
Wodogłowie normotensyjne występuje u 6-10% wszystkich chorych z otępieniem. 24 Podłoże patofizjologiczne jest niejasne, znaczenie może mieć układ naczyniowy mózgu. Do klasycznej triady objawów należą: a) wczesne zaburzenia chodu, które charakteryzuje osłabienie mięśni proksymalnych odcinków kończyn i chód na szerokiej podstawie drobnymi krokami i z powłóczeniem nogami, b) nietrzymanie moczu, c) otępienie – przede wszystkim podkorowe z zajęciem płata czołowego w późniejszych stadiach, które charakteryzują wyraźne zaburzenia pamięci i spowolnienie myślenia. Objawy korowe, takie jak afazja, agnozja czy apraksja, zwykle nie występują. W tomografii komputerowej i obrazowaniu rezonansu magnetycznego widoczne są poszerzenie układu komorowego, wyraźny brak przepływu płynu w wodociągu i trzeciej komorze (jet sign) oraz zaokrąglenie rogów czołowych komór bocznych. W 50% przypadków w EEG stwierdza się dominującą czynność beta oraz napadowe wyładowania fal theta i delta obustronnie. Za złoty standard diagnostyczny uważa się punkcję lędźwiową z pomiarem ciśnienia płynu mózgowo-rdzeniowego, która jednak cechuje się dużym odsetkiem wyników fałszywie ujemnych. U 30-40% chorych pewną poprawę objawową przynosi wszczepienie zastawki komorowo-otrzewnowej, co związane jednak ze stosunkowo dużą częstością powikłań, w tym udarów i napadów drgawkowych.
Przewlekły krwiak podtwardówkowy
Przewlekły krwiak podtwardówkowy jest częstą, uleczalną przyczyną otępienia. Roczne rozpowszechnienie wynosi między 1,2 a 7,3 przypadków na 100 000 osób, 25 a stosunek mężczyzn do kobiet 2:1. Szczególnie narażone są starsze osoby z zanikiem mózgu, a u 25-50% pacjentów nie stwierdza się wyraźnego urazu głowy w wywiadzie (spontaniczny lub idiopatyczny krwiak podtwardówkowy). Do czynników ryzyka należy przewlekły alkoholizm, padaczka, torbiel pajęczynówki, koagulopatia, leczenie przeciwzakrzepowe i choroby układu krążenia. Objawy kliniczne często są niewielkie i obejmują zaburzenia świadomości, ogniskowe deficyty neurologiczne (od subtelnych odchyleń do porażenia połowiczego), bóle głowy, zaburzenia chodu i równowagi, napady drgawkowe. W diagnozowaniu pomocne są badania obrazowe mózgu. Leczenie polega na chirurgicznej ewakuacji krwiaka. Wyniki leczenia u chorych z współwystępującym przewlekłym uzależnieniem od alkoholu lub odmą wewnątrzczaszkową są złe.
Poniżej omówiono różne endogenne przyczyn rzadkich otępień (ramka 2).
Ramka 2. Endogenne przyczyny rzadkich otępień
Choroby endokrynologiczne i niewydolność niektórych narządów
- Niedoczynność tarczycy
- Nadczynność przytarczyc
- Niedoczynność przytarczyc/hipokalcemia
- Cukrzyca Encefalopatia nerkowa
- Encefalopatia wątrobowa
Choroby metaboliczne i inne
- Choroba Wilsona (zwyrodnienie wątrobowo-soczewkowe)
- Leukodystrofia metachromatyczna (MLD)
- Adrenoleukodystrofia (ALD)/Adrenomieloneuropatia (AMN)
- Neurozwyrodnienie z gromadzeniem żelaza w mózgu typu 1 (NBIA1 lub zespół Hallervordena-Spatza)
- Neuroakantocytoza
- Lipidozy – postać dorosłych
Zespoły nowotworowe i paranowotworowe
- Włącznie z paranowotworowym limbicznym zapaleniem mózgu (PLE)
Choroby zapalne/autoimmunologiczne
- Stwardnienie rozsiane
- Neurosarkoidoza
- Zapalenie naczyń
- Celiakia
- Choroba Behçeta
- Toczeń rumieniowy układowy
- Zespół Sjögrena
Choroby endokrynologiczne i niewydolność niektórych narządów
Niedoczynność tarczycy
Niedoczynność tarczycy jest nawet sześciokrotnie częstsza u kobiet niż u mężczyzn. 26 Do objawów klinicznych należy: uczucie zimna, pogrubienie skóry, zaczerwienienie skóry policzków, chrypka, łamliwe włosy, objawy móżdżkowe, osłabienie odruchów głębokich, bradykardia, głuchota i zespół cieśni kanału nadgarstka. Zaburzenia pamięci mogą postępować od łagodnych zaburzeń poznawczych do ciężkiego otępienia. Często pojawia się depresja, psychoza, apatia, drażliwość i uczucie zmęczenia. Do poważnych powikłań należą: miopatia proksymalna, zaburzenia oddechowe, niewydolność krążenia, zaburzenia rytmu serca i śpiączka. W pierwotnej niedoczynności tarczycy stwierdza się zwiększone stężenie hormonu tyreotropowego (TSH), natomiast w niewydolności przysadki jego stężenie jest małe lub prawidłowe. Stężenie całkowitego i wolnego T4 jest zmniejszone, a T3 może utrzymywać się w granicach normy. Do innych odchyleń w badaniach laboratoryjnych należy zwiększone stężenie cholesterolu, a w chorobie Hashimoto – autoprzeciwciał. W badaniu EKG mogą być widoczne cechy przerostu mięśnia sercowego. Leczenie polega na zastępczym stosowaniu hormonów tarczycy (lewotyroksyny) i może prowadzić do ustąpienia zaburzeń funkcji poznawczych.
Nadczynność przytarczyc
Pierwotna nadczynność przytarczyc jest spowodowana przez pojedyncze gruczolaki (80%) lub jako element zespołu mnogich nowotworów gruczołów dokrewnych. Uważa się, że chorobowość mieści się w zakresie między 0,01 a 0,1%, 27 ale u osób powyżej 60 r.ż. może sięgać nawet 0,2%, zaś rozpowszechnienie w tej starszej populacji wynosi 1,0% lub więcej. 28 Chorobowość jest największa między trzecią a piątą dekadą życia. U pacjentów stwierdza się takie objawy, jak nawracająca kamica nerkowa, wrzody żołądka, czy nasilona resorpcja kości. U ponad połowy chorych pojawiają się objawy neuropsychiczne, takie jak depresja, apatia i zaburzenia funkcji poznawczych. 29 U niektórych osób rozwija się psychoza, osłupienie i zaburzenia świadomości. Rozpoznanie potwierdza duże skorygowane stężenie wapnia w surowicy i zwiększone stężenie hormonu przytarczyc. Badanie z użyciem metoksyizobutyloizonitrylu (MIBI) technetu (99mTc) może wykazać obecność gruczolaka. Leczenie jest farmakologiczne lub chirurgiczne. Po usunięciu przytarczyc mogą ustąpić niektóre z poważnych objawów neuropsychicznych.
Niedoczynność przytarczyc/hipokalcemia
Niedoczynność przytarczyc może mieć charakter idiopatyczny, dziedziczny lub nabyty. Zespół Di George’a jest chorobą autosomalną dominującą, wynikającą z mikrodelecji chromosomu 22q11.2. Mniejsze delecje objawiają się później, przede wszystkim jako niewydolność przytarczyc. Przyczynami hipokalcemii mogą być: niedoczynność przytarczyc, przewlekła niewydolność nerek, niedobór witaminy D i hipomagnezemia. Do objawów klinicznych należy drażliwość, lęk, psychoza, otępienie, omamy, depresja, splątanie i wzmożona pobudliwość nerwowo-mięśniowa. Leczenie polega na substytucyjnym stosowaniu witaminy D lub kalcytriolu wraz z wapniem podawanym doustnie.
Cukrzyca
U chorych na cukrzycę o wczesnym początku lub przy złej kontroli glikemii obecność mikro- i makroangiopatii może przyczyniać się do wczesnych deficytów poznawczych. Towarzyszące cukrzycy nadciśnienie tętnicze, dyslipidemia i otyłość zwiększają ryzyko otępienia. Najczęściej obserwuje się zaburzenia pamięci słownej, uwagi, zaburzenia funkcji semantycznych i językowych oraz przetwarzania mowy, przy stosunkowo zachowanych funkcjach wzrokowo-przestrzennych. 30 Deficyty poznawcze występują również u starszych, nieleczonych pacjentów, a ich nasilenie zmniejsza się po uzyskaniu lepszej kontroli glikemii.
Encefalopatia nerkowa
Przyczyny otępienia spowodowanego niewydolnością nerek są potencjalnie odwracalne. Należą do nich: encefalopatia mocznicowa z dysfunkcją hormonu przytarczyc, otępienie towarzyszące dializom i encefalopatia związana z dializami. Do encefalopatii mocznicowej dochodzi, kiedy współczynnik przesączania kłębuszkowego zmniejsza się poniżej 10%. 24
W encefalopatii nerkowej nasilenie objawów neurologicznych i poznawczych jest zmienne. Po wczesnych objawach, takich jak brak apetytu, nudności i niepokój, pojawiają się wymioty, splątanie z zaburzeniami funkcji poznawczych, napady drgawkowe, osłupienie i śpiączka. Do objawów neurologicznych należy oczopląs, obrzęk tarczy nerwu wzrokowego, wygórowanie odruchów głębokich i drżenie o charakterze trzepotania (asteriksje). Wykonuje się takie badania, jak: parametry oceny czynności nerek, klirens kreatyniny (poniżej 15 ml/min), oznaczenie stężenia wapnia, fosforanów, magnezu i hormonów przytarczyc, oraz badania toksykologiczne. Należy monitorować ciśnienie tętnicze i EKG. W EEG obserwuje się uogólnione zwolnienie czynności podstawowej.
Leczenie encefalopatii nerkowej wymaga zwalczania objawów nadciśnienia tętniczego, cukrzycy, zaburzeń lipidowych, kwasicy i hiperkaliemii w specjalistycznych ośrodkach. Dializa może prowadzić do ustąpienia objawów encefalopatii mocznicowej. Konieczne może być również usunięcie przytarczyc, farmakologiczna supresja parathormonu, leczenie erytropoetyną lub przeszczepienie nerki.
Encefalopatia wątrobowa
Przewlekłe zaburzenia neuropsychiczne występują w przebiegu marskości wątroby, nadciśnienia wrotnego, galopującej niewydolności wątroby i po wszczepieniu zespoleń omijających między układem krążenia wrotnego a ogólnego (np. przezszyjne wewnątrzwątrobowe zespolenie wrotno-systemowe [transjugular intrahepatic portosystemic shunts, TIPS]). Encefalopatia wątrobowa, potencjalnie odwracalne zaburzenie, wynika z nagromadzenia toksycznych metabolitów, takich jak amoniak, który omija wątrobę i zaburza równowagę neuroprzekaźnikową w mózgu. Ostry początek często jest powodowany przez wysoką zawartość białka w diecie, krwawienie z przewodu pokarmowego, zaparcia, zakażenia, zaburzenia równowagi elektrolitowej, zespolenia omijające i leki (w tym działające depresyjnie na ośrodkowy układ nerwowy). Do objawów neurologicznych należą zaburzenia uwagi, niepokój, zaburzenia koordynacji i apatia, później rozwijają się zaburzenia świadomości, osłupienie, napady drgawkowe i śpiączka. Encefalopatia może mieć charakter przewlekły postępujący z zaburzeniami funkcji poznawczych i stanami splątania. 24 Do objawów fizykalnych zalicza się drżenie o charakterze trzepotania, odór wątrobowy (fetor hepaticus), apraksję konstrukcyjną i pogorszenie funkcji poznawczych. Rozpoznanie opiera się na badaniach klinicznych, potwierdzonych rutynowymi badaniami biochemicznymi. W EEG obserwuje się zmniejszenie udziału czynności alfa i występowanie fal delta.
Leczenie polega na ograniczaniu spożycia białek, wyrównywaniu zaburzeń elektrolitowych i leczeniu przyczyny podstawowej. Przejściową poprawę może przynieść stosowanie laktulozy i flumazenilu. Konieczne może być przeszczepienie wątroby.
Choroby metaboliczne i inne
Choroba Wilsona (zwyrodnienie wątrobowo-soczewkowe)
Rozpowszechnienie choroby Wilsona w populacji wynosi 3,3/100 000. Zaburzenia poznawcze występują rzadko, a ich nasilenie mieści się w zakresie od łagodnego do umiarkowanego. 31 Jest to zaburzenie autosomalne recesywne powodowane przez mutacje w genie dla ATPazy transportującej miedź na chromosomie 13q. Dochodzi do odkładania złogów miedzi w wątrobie (co prowadzi do marskości tego narządu), mózgu (w jądrze soczewkowatym), nerkach i rogówce (pierścienie Kaysera-Fleischera), co jest związane z nieprawidłowym wydzielaniem miedzi z żółcią. Objawy przeważnie pojawiają się między 5 a 30 r.ż., rzadko później niż w wieku średnim. Do częstych objawów klinicznych należą zmiany zachowania i osobowości, a do objawów neurologicznych – dystonia ustno-twarzowa, dyzartria, dysfagia, dystonie, drżenie i objawy parkinsonowskie.
Rozpoznanie ustala się na podstawie wyniku badania neurologicznego i okulistycznego, oznaczenie stężenia miedzi w surowicy oraz stwierdzenie zaburzeń czynności wątroby. Potwierdzeniem rozpoznania jest biopsja wątroby. W badaniach obrazowych mózgu widoczne może być poszerzenie układu komorowego połączone z zanikiem kory i pnia mózgu oraz wzmożenie sygnału zwojów podstawy w obrazach T2 zależnych.
Leczenie polega na stosowaniu penicylaminy, związku chelatującego miedź.
Leukodystrofia metachromatyczna
Leukodystrofia metachromatyczna jest demielinizacyjną chorobą spichrzeniową spowodowaną przez niedobór enzymu lizosomalnego, arylosulfatazy A (ARSA). Jest to wrodzone zaburzenie metaboliczne dziedziczone w sposób autosomalny recesywny o początku pod koniec okresu dojrzewania lub we wczesnym wieku dorosłym. Do objawów klinicznych należą zmiany osobowości i zachowania, postępujące deficyty ruchowe, zanik nerwu wzrokowego, napady drgawkowe, zaburzenia funkcji poznawczych i otępienie. 32 W rezonansie magnetycznym widoczne są nieswoiste zmiany w istocie białej. Stężenie białka w płynie mózgowo-rdzeniowym może być zwiększone, a w leukocytach lub fibroblastach wyhodowanych z komórek skóry można stwierdzić zmniejszoną aktywność enzymu ARSA. Można wykonać analizę mutacji DNA. Leczenie jest objawowe i podtrzymujące.
Adrenoleukodystrofia/adrenomieloneuropatia
Zaburzenie dotyczy 1/20 000 osób płci męskiej, przybierając postać adrenoleukodystrofii (ADL) u dzieci lub adrenomieloneuropatii (AMN) u dorosłych. 33 Postać noworodkowa jest dziedziczona w sposób autosomalny recesywny, natomiast postać dorosła jest sprzężona z chromosomem X. Kobiety są nosicielkami, więc objawy choroby są u nich mniej nasilone. Defekt dotyczy genu ABCD1. Dochodzi do gromadzenia długołańcuchowych nasyconych kwasów tłuszczowych, takich jak heksakozanian, w tkankach mózgu zawierających lipidy, z charakterystycznymi blaszkowatymi wtrętami w komórkach Schwanna w ośrodkowym układzie nerwowym i korze nadnerczy. Zmiany te prowadzą do niezapalnej aksonopatii obejmującej rdzeń kręgowy.
Adrenomieloneuropatia jest łagodniejszą postacią tej choroby o postępującym przebiegu, rozpoczynającą się między 15 a 30 r.ż. Dotyczy mózgu, rdzenia kręgowego, nadnerczy i jąder. Do objawów klinicznych należy spastyczny niedowład kończyn dolnych, ataksja i zaburzenia czucia w kończynach dolnych, zaburzenia językowe i niewydolność nadnerczy. W rzadkich przypadkach objawy ogniskowe i zaburzenia pamięci mogą naśladować chorobę Alzheimera. Niewydolność nadnerczy rozwija się do choroby Addisona (zwanej również przewlekłą lub pierwotną niewydolnością nadnerczy, hipokortyzolizmem lub hipoadrenalizmem). W procesie diagnostycznym przydatne są badania biochemiczne, biopsja skóry i zakończeń nerwów spojówkowych. Leczenie ma charakter objawowy i polega na substytucyjnym stosowaniu hormonów nadnerczy. Wykonuje się również przeszczepienie szpiku. Pomocne jest wsparcie fizjologiczne i fizjoterapia.
Neurozwyrodnienie z gromadzeniem żelaza w mózgu typu 1 (NBIA1 lub zespół Hallervordena-Spatza)
Opisano około 100 przypadków tej choroby. 24 Najczęściej występuje rodzinnie i jest dziedziczona w sposób autosomalny recesywny. Stwierdza się dystrofię aksonów komórek nerwowych i nagromadzenie żelaza w zwojach podstawy. Do częstych objawów klinicznych zalicza się otępienie i zmiany osobowości na wczesnym etapie choroby. Mogą wystąpić objawy pozapiramidowe z zaburzeniami ruchowymi, zaburzeniami chodu, hipotonią, sztywnością, oczopląsem, zanikiem nerwu wzrokowego, nieprawidłowymi ruchami i napadami drgawkowymi. Czas trwania choroby może być bardzo różny. W badaniu płynu mózgowo-rdzeniowego można stwierdzić zwiększone stężenie żelaza niezwiązanego z białkami. W badaniu EMG stwierdza się spastyczność połączoną ze sztywnością (fluktuacje sztywności), a w EEG uogólnione spowolnienie czynności podstawowej z iglicami i falami ostrymi. Badania obrazowe mózgu wykazują uogólnione zaniki korowe z wyraźnym zanikiem zwojów podstawy, pnia mózgu i móżdżku. W pozytonowej tomografii emisyjnej (PET) widoczne jest zmniejszenie perfuzji w głowie jądra ogoniastego, moście i móżdżku. Złagodzenie objawów możliwe jest po stosowaniu lewodopy i agonistów dopaminy.
Neuroakantocytoza
Jest to grupa zaburzeń niejednorodnych pod względem fenotypowym i genetycznym. Neuroakantocytoza jest dziedziczona w sposób autosomalny dominujący, autosomalny recesywny, sprzężony z chromosomem X lub, w sporadycznych przypadkach, jest spowodowana recesywnymi mutacjami w genie dla choreiny na chromosomie 9 lub mutacją sprzężoną z chromosomem X. 34 Mogą występować objawy pląsawicze lub parkinsonowskie, neuropatia, zaniki mięśniowe, otępienie i akantocytoza, a także depresja, zmiany osobowości i objawy paranoiczne. Rozwój objawów może być powolny. Co najmniej u połowy chorych rozwija się otępienie podkorowe z zaburzeniami funkcji wykonawczych i wzrokowo-przestrzennych oraz anomią w późniejszych stadiach. Choroba przeważnie zaczyna się na początku wieku średniego. Badania krwi wykazują obecność akantocytów (nieprawidłowych erytrocytów z kolczystymi wypustkami) w świeżych próbkach przy prawidłowym metabolizmie lipidów (co pozwala na różnicowanie z akantocytozą w abetalipoproteinemii – zespole Bassena-Kornzweiga). Stężenie kinazy kreatyniny w surowicy może być nieprawidłowe. Tomografia komputerowa często wykazuje zanik jądra ogoniastego lub zaniki uogólnione, a rezonans magnetyczny w sekwencji T2 może wykazywać nieprawidłowe sygnały ze zwojów podstawy. Nie ma swoistej metody leczenia choroby pierwotnej. W leczeniu ruchów pląsawiczych pomocne mogą być leki przeciwpsychotyczne lub tetrabenazyna.
Lipidozy – postać dorosłych
Lipidozy są grupą lizosomalnych chorób spichrzeniowych, sprzężonych z chromosomem X lub dziedziczonych w sposób autosomalny recesywny. W rzadkich postaciach dorosłych mogą wystąpić zaburzenia funkcji poznawczych. Choroba Tay-Sachsa (znana również pod nazwą niedobór heksozaminidazy A) i choroba Sandhoffa (zespół Jatzkewitza-Pilza, niedobór heksozaminidazy A i B) są spowodowane mutacjami w genach HEXA lub HEXB na chromosomie 15. Objawiają się postępującym osłabieniem kończyn dolnych, zanikiem móżdżku, objawami uszkodzenia neuronu ruchowego i otępieniem.
Przewlekły typ I (nieneuropatyczna choroba Gauchera), który rzadko dotyczy dorosłych, może prowadzić do otępienia, paraparezy spastycznej, napadów drgawkowych, zaburzeń zachowania i psychozy. Typ C i D choroby Niemanna-Picka (lipidoza dotycząca sfingomieliny, niedobór sfingomielinazy) przejawiają się zaburzeniami neurologicznymi i poznawczymi spowodowanymi nagromadzeniem sfingomieliny. Nie ma znanej metody leczenia, która mogłaby zmniejszyć zaburzenia funkcji poznawczych. Próbowano stosować enzymatyczne leczenie substytucyjne (w chorobie Gauchera) i dietę niskocholesterolową (w chorobie Niemanna-Picka).
Zespoły nowotworowe i paranowotworowe
Guzy mózgu są rzadką przyczyną otępienia. Do najczęstszych należą oponiaki okolicy czołowej, mnogie przerzuty i glejaki płata skroniowego. Objawy kliniczne zależą od lokalizacji guza, jego wielkości i wzrostu. Do jeszcze rzadszych przyczyn należą nowotwory śródbłonka naczyniowego powodujące podostre otępienie i limfomatoza mózgu (pierwotne chłoniaki OUN bez efektu masy), które są przyczyną szybko postępującego otępienia. Guzy przedniej części ciała modzelowatego objawiają się apatią, zobojętnieniem psychicznym i zaburzeniami pamięci krótkotrwałej.
Zespoły paranowotworowe są wtórnym następstwem nowotworów układowych, takich jak rak kolczystokomórkowy skóry, występującym zanim dojdzie do naciekania, ucisku lub przerzutów do OUN. Dotyczą przede wszystkim istoty szarej i układu limbicznego. Mogą być uwarunkowane immunologicznie. Do zespołów paranowotworowych należy paranowotworowe limbiczne zapalenie mózgu, ogniskowe zapalenie mózgu i zapalenie pnia mózgu, dysfunkcja neuronu ruchowego (górnego i dolnego), podostra neuropatia czuciowa i obwodowa, zwyrodnienie móżdżkowe, retinopatia, dysfunkcja autonomiczna i zespół miasteniczny. 35 Objawy mają przebieg podostry i poprzedzają rozpoznanie nowotworu złośliwego. Paranowotworowe zapalenie układu limbicznego prowadzi do zmian osobowości, drażliwości, zaburzeń pamięci (następczej i wstecznej), napadów drgawkowych, zaburzeń świadomości i deficytów ogniskowych. Zajęcie pnia mózgu powoduje podwójne widzenie, zaburzenia ruchów gałek ocznych, zdrętwienie twarzy, dyzartrię i dysfagię. Objawy móżdżkowe obejmują zaburzenia równowagi, chodu i ataksję. Trzeba wykluczyć obecność pierwotnych nowotworów – płuca, jąder i piersi. Wyniki rutynowych badań krwi mogą być nieprawidłowe. Należy rozważyć oznaczenie markerów nowotworowych, takich jak przeciwciała przeciwneuronalne i przeciwko receptorowi dla acetylocholiny, przeciwciała przeciwko bramkowanych potencjałem kanałom potasowym i wapniowym, antygen karcynoembrionalny (CEA), antygen nowotworowy 125 (CA 125) i antygen sterczowy (PSA). W diagnostyce nowotworu złośliwego pomocna może być tomografia komputerowa klatki piersiowej, brzucha i miednicy. W punkcji lędźwiowej stwierdza się komórki zapalne i brak komórek nowotworowych. Leczenie choroby podstawowej niekoniecznie prowadzi do ustąpienia objawów. Można próbować stosować swoiste leki immunosupresyjne. 36
Przyczyny zapalne/autoimmunologiczne
Choroby zapalne i autoimmunologiczne dotykające OUN mają różną etiologię. Niektóre rzadkie dziedziczne przyczyny zaburzeń poznawczych i otępienia wymieniono w ramce 3.
Ramka 3. Rzadkie otępienia dziedziczone autosomalnie
Autosomalne dominujące
- Rodzinna postać choroby Alzheimera
- Zwyrodnienie czołowo-skroniowe
- Zanik mózgu i rdzenia typu 1, 2 i 3
- Zanik oliwkowo-mostowo-móżdżkowy i choroba Charcot-Marie-Tooth
- Pląsawica Huntingtona
- Stwardnienie zanikowe bocznea
- Choroba neuronu ruchowegoa CADASIL
- Sporadyczna postać choroby Creutzfelda-Jacoba
- Rodzinna postać choroby Creutzfelda-Jacoba
- Neuroakantocytoza
- Zespół Di George’a
Autosomalne recesywne
- PLOSL
- Ataksja Friedricha i ataksja z niedoboru witaminy E
- Stwardnienie zanikowe bocznea
- Choroba neuronu ruchowegoa
- Choroba Wilsona
- Neuroakantocytoza
- Leukodystrofia metachromatyczna
- Adrenoleukodystrofia (noworodki)
- NBIA1 (zespół Hallervordena-Spatza)
Sprzężone z chromosomem X
- Rzadkie ataksje
- Neuroakantocytoza
- Adrenoleukodystrofia (tylko u mężczyzn)
CADASIL – mózgowa autosomalna dominująca arteriopatia z zawałami podkorowymi i leukoencefalopatią, NBIA1 – neurozwyrodnienie z nagromadzeniem żelaza w mózgu typu 1, PLOSL – wielotorbielowata tłuszczowo-błoniasta osteodysplazja z leukoencefalopatią stwardniającą.
aNiekiedy obserwuje się występowanie rodzinne cech dominujących ze zmienną penetracją, rzadko cech recesywnych.
Stwardnienie rozsiane
Zaburzenia poznawcze rozwijają się u ponad połowy chorych na stwardnienie rozsiane (sclerosis multiplex, SM), szczególnie na postać postępującą. Przyczyny SM są prawdopodobnie wieloczynnikowe i obejmują predyspozycje genetyczne, czynniki autoimmunologiczne i środowiskowe. Jest to wieloogniskowa choroba demielinizacyjna, przeważnie przebiegająca w postaci zaostrzeń i remisji, chociaż przebieg może być postępujący. Kobiety chorują częściej od mężczyzn. Często rozwija się depresja, a ryzyko samobójstwa jest zwiększone. W przebiegu SM psychozy pojawiają się rzadko i różnią się od schizofrenii późniejszym wiekiem występowania, szybszym ustępowaniem objawów, mniejszą liczbą nawrotów, lepszą odpowiedzią na leczenie i lepszym rokowaniem. 37 Psychozy podobne do schizofrenii mogą być wtórne do leczenia steroidami. Deficyty poznawcze mogą poprzedzać inne objawy, narastać powoli i być nasilone. W największym stopniu dotyczą uwagi, koncentracji, fluencji słownej, rozumienia, nazywania, funkcji wykonawczych i pamięci. W rezonansie magnetycznym widoczny jest zanik mózgu i poszerzenie układu komorowego, a w płynie mózgowo-rdzeniowym stwierdza się prążki oligoklonalne.
Depresję leczy się, stosując selektywne inhibitory wychwytu zwrotnego serotoniny lub terapię poznawczo-behawioralną. Przeprowadzono badania dotyczące stosowania donepezilu w leczeniu zaburzeń pamięci i dysfunkcji poznawczych, uzyskując pewne korzystne rezultaty. 38
Neurosarkoidoza
Ta wieloukładowa choroba przebiegająca z powstawaniem ziarniniaków dotyczy przede wszystkim płuc. Może zajmować również OUN, prowadząc do porażeń nerwów czaszkowych (np. nerwu twarzowego), zaburzeń świadomości, napadów drgawkowych i neuropatii obwodowej. Może zaczynać się w dowolnym wieku, ale najczęściej występuje u młodych dorosłych. Najczęściej chorują kobiety i osoby z niektórych grup etnicznych (np. Afroamerykanie). W rzadkich przypadkach sarkoidozy u dzieci poniżej 4 r.ż. może występować odrębna postać tej choroby, przebiegająca z powiększeniem węzłów chłonnych w klatce piersiowej, zmianami skórnymi, obrzmieniem lub zaczerwieniem w okolicy oczu. Mniej więcej u 10% chorych występują powikłania poznawcze, psychotyczne i neuropsychiczne. 39 W surowicy obserwuje się zwiększoną aktywność konwertazy angiotensyny (ACE). W badaniu płynu mózgowo-rdzeniowego stwierdza się zwiększone stężenie ACE, białek, cytozę i prążki oligoklonalne. W NMR widoczne są liczne zmiany w istocie białej. Przy rozpoznaniu przydatny jest wywiad dotyczący sarkoidozy, rtg klatki piersiowej i biopsja nerwu.
Zapalenie naczyń układowe i w OUN
Zapalenie naczyń jest chorobą układową o niejednorodnym podłożu. Często dotyczy tętnic kręgowych i podstawnych (krążenia tylnego) i może prowadzić do zawałów móżdżku i mózgu. Przyczyna może być pierwotna, np. olbrzymiokomórkowe zapalenie tętnic lub choroba Takayasu (zapalenie aorty), wtórna, np. choroba reumatoidalna lub zakażenie (wirusowe zapalenie wątroby typu B, HIV) lub jatrogenna, np. zapalenie naczyń po sulfonamidach.
Zapalenie naczyń może objawiać się gorączką, nocnymi potami i objawami przypominającymi SM przebiegającymi w postaci zaostrzeń i remisji. Częste są nasilone bóle głowy. Może wystąpić neuropatia nerwu wzrokowego, zaburzenia nastroju, zmiany osobowości, wieloogniskowe/ogniskowe deficyty neurologiczne lub szybko postępujące otępienie. Markery serologiczne, takie jak przeciwciała cytoplazmatyczne przeciwko neutrofilom (antineutrophil cytoplasmic antibodies, ANCA) i OB, mogą być podwyższone. W płynie mózgowo-rdzeniowym można stwierdzić komórki zapalne i prążki oligoklonalnej. Pomocna może być angiografia kontrastowa i NMR, jednak wyniki są nieswoiste. 40
Immunoterapia daje częściową poprawę w zakresie objawów poznawczych i psychicznych.
Celiakia (nietropikalna sprue)
Mniej więcej 10% chorych na celiakię doświadcza powikłań ze strony OUN. Zarejestrowano jednak niewiele przypadków otępień, najczęściej w opisach serii przypadków. 41, 42 Celiakia jest chorobą autoimmunologiczną, związaną z predyspozycją genetyczną. W niektórych uwarunkowanych genetycznie schorzeniach neurozwyrodnieniowych nadwrażliwość na gluten może być częstsza. Przewlekłe, uwarunkowane immunologicznie, zmiany zapalne, nacieki z limfocytów lub zapalenie naczyń w OUN prowadzą do nieodwracalnego uszkodzenia neuronów, gleju i aksonów. Do objawów ze strony przewodu pokarmowego należy utrata masy ciała, stolce tłuszczowe i biegunka (zespół złego wchłaniania). Do powikłań neurologicznych należą migrenowe bóle głowy, pląsawica, encefalopatia, ataksja móżdżkowa, neuropatia obwodowa, objawy przypominające zespół Guillaina-Barrego, padaczka i depresja. Otępienie ma charakter czołowo-podkorowy i charakteryzuje się gwałtownym początkiem i progresją. Może mu towarzyszyć niedokrwistość makrocytarna, leukocytoza i podwyższone stężenie przeciwciał przeciw gliadynie/antygangliozydowych. Do nieswoistych odchyleń należą wzmożenie intensywności sygnału w sekwencji T2 NMR i uogólnione zwolnienie czynności podstawowej w EEG. Badania, w których stosowano dietę bezglutenową i substytucję witamin, dały zmienne rezultaty. Objawy neurologiczne mogą być trudne do leczenia, ale depresja może reagować na stosowanie pirydoksyny (witamina B6).
Choroba Behçeta
Etiologia choroby Behçeta jest nieznana. Jest to przewlekłe, nawracające, wieloukładowe schorzenie zapalne. Do jej powikłań neurologicznych należy encefalopatia, jałowe zapalenie mózgu i opon, neuropatie nerwów czaszkowych oraz korowe deficyty czuciowe i ruchowe. Przewlekłe, postępujące zajęcie OUN dotyczy 10-20% pacjentów z chorobą Behçeta, szczególnie mężczyzn, u których choroba może rozpoczynać się w młodym wieku. W stadium terminalnym u 3-6% chorych rozwija się otępienie, 43 które ma podstępny początek i powolny przebieg. 44 Do klasycznej triady objawów należą: a) owrzodzenia jamy ustnej, b) owrzodzenia narządów płciowych, c) zmiany oczne (zapalenie naczyniówki). Może występować zapalenie naczyń, z zapaleniem stawów, zakrzepowym zapaleniem żył, rumieniem guzowatym, krostkami przypominającymi trądzik i zmianami plamisto-grudkowymi. Może wystąpić depresja, objawy opuszkowe (w przypadku zajęcia pnia mózgu) i objawy parkinsonowskie. Częstym powikłaniem jest zakrzepica zatok żylnych mózgu. Można stwierdzić podwyższenie OB i stężenia immunoglobuliny A lub M (ale nie G) w płynie mózgowo-rdzeniowym. Tomografia komputerowa wykazuje zmiany podkorowe i w obrębie pnia mózgu.
W ostrej fazie z zajęciem układu nerwowego uzyskuje się dobrą reakcję na stosowane układowo kortykosteroidy w dużych dawkach. Dodatkowo można podawać leki cytotoksyczne (cyklofosfamid, chlorambucyl i metotreksat). Natomiast przewlekła, postępująca choroba OUN słabo reaguje na leczenie. W jednym badaniu stwierdzono, że 20% pacjentów z przewlekłym zajęciem OUN zmarło w ciągu 7 lat. 45
Toczeń rumieniowaty układowy
Toczeń rumieniowaty układowy jest autoimmunologiczną chorobą wieloukładową, która wywiera bezpośredni wpływ na OUN. Czynnikami pośredniczącymi mogą być autoprzeciwciała (antyfosfolipidowe, przeciwko rybosomalnemu białku P), cytokiny i długotrwałe niekorzystne działania glikokortykosteroidów. Choroba częściej występuje u kobiet. Do jej objawów klinicznych należą: gorączka, złe samopoczucie, wysypka plamisto-grudkowa, nadwrażliwość na światło, owrzodzenia jamy ustnej i zapalenie stawów bez zmian w rtg. Do częstych powikłań tocznia zalicza się zapalenie płuc, opłucnej, osierdzia i wsierdzia oraz kłębuszkowe zapalenie nerek. U 30-70% pacjentów występują objawy neuropsychiczne, takie jak psychoza, depresja, zmiany osobowości, lęk, napady drgawkowe, pląsawica, neuropatie, udar mózgu i zaburzenia poznawcze. Wpływ na funkcje poznawcze jest stosunkowo łagodny. 46
W przypadku podejrzenia należy wykluczyć encefalopatię. Badania mogą wykazać niedokrwistość, leukopenię, trombocytopenię, podwyższone OB, przeciwciała przeciwko dwułańcuchowemu DNA (przeciwciała przeciw dsDNA) i przeciwciała antyneuronalne (ANA). U ponad połowy chorych stwierdza się przeciwciała antyneuronalne i prążki oligoklonalne. Wyniki badań wirusologiczne są ujemne. Można stwierdzić białkomocz, odlewową kamice nerek oraz zwiększone stężenie białka i cytozę w płynie mózgowo-rdzeniowym. W badaniu NMR może być widoczny nieswoisty zanik mózgu, ogniska wzmożenia sygnału i rozsiana waskulopatia. Przy rozpoznaniu pomocna może być biopsja skóry.
Leczenie polega na stosowaniu kortykosteroidów oraz ewentualnie leków immunosupresyjnych. Należy unikać leków, które mogą indukować toczeń, takich jak chloropromazyna, karbamazepina i lit.
Zespół Sjögrena
Jest to schorzenie autoimmunologiczne, które dotyczy gruczołów produkujących ślinę i łzy, czego skutkiem jest suchość jamy ustnej i oka. Często towarzyszy innym chorobom autoimmunologicznym, takim jak reumatoidalne zapalenie stawów, toczeń rumieniowy układowy i twardzina. Częściej występuje u kobiet. Mogą wystąpić zaburzenia poznawcze, ale są rzadkie i nieznaczne.
Wykonuje się takie badania jak test Schirmera, testy z barwieniem plamki oka i badanie w lampie szczelinowej. Pomocne jest badanie krwi w kierunku obecności czynnika reumatoidalnego i przeciwciał przeciwjądrowych.
Do ogólnych metod leczenia należą sztuczne łzy, maści oczne (metylceluloza), steroidy i leki immunosupresyjne. 47
Podsumowanie
Ważne, aby wykonać odpowiednie badania dodatkowe u pacjentów z otępieniem, szczególnie pojawiającym się w młodszym wieku niż zazwyczaj. Często takie osoby są kierowane do psychiatrów z powodu zaburzeń nastroju, objawów psychotycznych lub zaburzeń zachowania. W przypadku nieustalenia rozpoznania na wczesnym etapie ci pacjenci są narażeni na utratę możliwości leczenia, które mogłoby złagodzić, kontrolować lub nawet odwrócić niektóre objawy. Otępienie o wczesnym początku ma również konsekwencje medyczno-prawne dla lekarzy, od których oczekuje się podjęcia adekwatnych wysiłków w celu wykrycia etiologii otępienia.
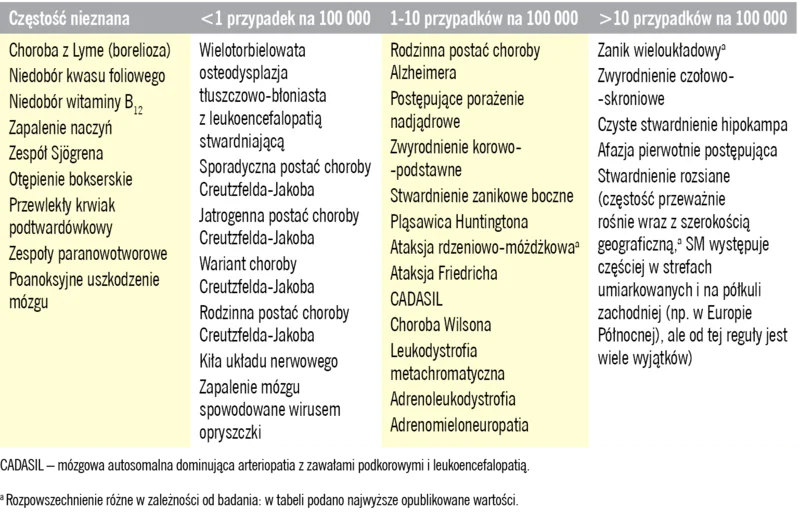
Tabela. Rozpowszechnienie rzadkich otępień w populacji
Chociaż psychiatrzy mogą dysponować teoretyczną wiedzą na temat rzadkich otępień, mało prawdopodobne jest, aby często spotykali cierpiących na nie pacjentów w swojej codziennej praktyce. Mamy nadzieję, że ten przegląd dotyczący przyczyn i szacunkowych częstości występowania (tabela) zaprezentowany w dwóch artykułach będzie przewodnikiem przy wyborze najważniejszych badań, planowaniu leczenia i kierowaniu pacjentów na właściwe konsultacje specjalistyczne.
From the Advances in psychiatric treatment (2012), vol. 18, 67-77. Translated and reprinted with permission of the Royal College of Psychiatrists. Copyrights ©2012 The Royal College of Psychiatrists. All rights reserved.
Następny artykuł:
 Dodaj do ulubionych