

Spis treści
W SKRÓCIE
Przewlekłe wirusowe zapalenie wątroby typu B bez antygenu e (HBeAg – hepatitis B e antigen) występuje na późnym etapie naturalnej historii zakażenia wirusem zapalenia wątroby typu B. Charakteryzuje się postępującym uszkodzeniem wątroby wywoływanym wariantami wirusa przenoszącymi mutacje w przedrdzeniowym/rdzeniowym regionie promotorowym. Efektem tych mutacji jest ograniczenie lub całkowity
zanik ekspresji HBeAg. Rokowanie w przewlekłym HBeAg-ujemnym zapaleniu wątroby jest niekorzystne, a samoistne remisje są zjawiskiem rzadkim. Ostatnie badania przeprowadzone w Europie, Azji i Stanach Zjednoczonych wskazują na wzrost częstości występowania przewlekłego HBeAg-ujemnego zapalenia wątroby, a zmniejszenie HBeAg-dodatniego. Jest to związane prawdopodobnie ze wzrostem świadomości istnienia tej odmiany zapalenia, zmniejszaniem się liczby nowych zakażeń HBV i wzrostem średniego wieku nosicieli. Parametry końcowej oceny terapii stosowanych w HBeAg-ujemnym przewlekłym zapaleniu wątroby są trudne do zdefiniowania. W większości badań wyznacznikiem skuteczności leczenia była supresja DNA HBV i normalizacja aktywności aminotransferazy alaninowej w surowicy. Lista leków zarejestrowanych w przewlekłym wirusowym zapaleniu wątroby typu B aktualnie zawiera sześć pozycji. Znajdują się na niej leki immunomodulacyjne (klasyczny interferon-α-2b i pegylowany interferon-α-2a) [w Polsce do leczenia przewlekłego WZW B zarejestrowany jest także klasyczny interferon α-2a i pegylowany interferon α-2b – przyp. red.] oraz analogi nukleozydowe/nukleotydowe (lamiwudyna, dipiwoksyl adefowiru, entekawir i telbiwudyna). Odsetek trwałych odpowiedzi na leczenie jest zazwyczaj niski z uwagi na duże prawdopodobieństwo nawrotu, w szczególności po leczeniu analogami nukleozydowymi/nukleotydowymi. Ponieważ nie wszyscy pacjenci dobrze tolerują leczenie interferonem lub nie u wszystkich jest ono skuteczne, alternatywą jest terapia podtrzymująca z zastosowaniem analogów nukleozydowych/nukleotydowych. Takie leczenie wiąże się jednak z ryzykiem wystąpienia oporności, a przewlekłe stosowanie tych leków budzi obawy związane z bezpieczeństwem.
Wprowadzenie
Zakażenie wirusem zapalenia wątroby typu B (HBV – hepatitis B virus) należy do najczęstszych infekcji wirusowych u ludzi. Na przewlekłe wirusowe zapalenie wątroby typu B (WZW B) choruje niemal 300 mln osób na całym świecie, co odpowiada 5% ogólnej populacji. 1 Jest to szczególnie istotny problem zdrowotny w regionie Azji i Pacyfiku. Przykładowo w Chinach nosicielami wirusa jest 10% populacji. Szacuje się, że 25-40% pacjentów przewlekle zakażonych HBV umrze z przyczyn związanych z chorobą wątroby – z powodu marskości z pierwotnym rakiem wątroby (HCC – hepatocellular carcinoma) lub bez raka. Umieralność mężczyzn ocenia się na 50%, a kobiet na 15%. 2 Naturalna historia przewlekłego WZW B u mieszkańców Chin dzieli się na kilka etapów. Pierwszym z nich jest aktywna replikacja wirusa, której towarzyszy jedynie minimalne uszkodzenie wątroby (faza immunotolerancji). Po niej następuje okres aktywnego klirensu immunologicznego z przewlekłym aktywnym zapaleniem wątroby. Ostatnim etapem jest faza niereplikacyjna, prowadząca do marskości, w tym powikłanej pierwotnym rakiem wątroby. 3 U części pacjentów występuje jeszcze jedna faza charakteryzująca się wiremią i przewlekłym aktywnym zapaleniem wątroby przy nieobecności antygenu e HBV. Określana jest ona mianem HBeAg-ujemnego przewlekłego WZW B. 4
Faza immunotolerancji
Faza immunotolerancji cechuje się brakiem objawów klinicznych. W wątrobie stwierdza się zwykle łagodne i nieswoiste nieprawidłowości histologiczne. Towarzyszy im często nieznaczne zwiększenie aktywności aminotransferazy alaninowej (ALT – alanine aminotransaminase) w surowicy. 5 Tę odmianę patologii wątroby spotyka się również u młodych dorosłych bezobjawowych osób. Aktywność choroby jest w tej fazie mała, mimo czynnej replikacji HBV, której dowodem jest wysokie miano DNA HBV w surowicy i wysokie stężenie antygenu rdzeniowego wirusa B zapalenia wątroby (HBcAg – hepatitis B core antigen) w jądrach hepatocytów. Krótkoterminowe rokowanie w tym okresie choroby jest korzystne. 6
Faza klirensu immunologicznego
Faza klirensu immunologicznego jest okresem przejściowym pomiędzy fazą tolerancji immunologicznej a fazą niereplikacyjną. Charakteryzuje się serokonwersją HBeAg w kierunku anty-HBeAg-dodatniego przewlekłego zapalenia wątroby. Wraz z pojawieniem się przeciwciał przeciwko antygenowi e HBV replikacja wirusa zazwyczaj wygasa, a choroba wątroby przechodzi w fazę nieaktywną. Niemniej jednak możliwa jest następowa reaktywacja replikacji HBV z ponownym pojawieniem się DNA HBV i HBeAg w surowicy oraz z pogłębieniem zmian w wątrobie. To zjawisko zostało dobrze udokumentowane u pacjentów z przewlekłym WZW B po przerwaniu leczenia immunosupresyjnego, ale opisywano również samoistną reaktywację zakażenia HBV. 7, 8
Samoistny zanik HBeAg w dwóch pierwszych dekadach życia jest rzadki. Jego częstość wzrasta wraz z wiekiem. Całkowite prawdopodobieństwo samoistnego, trwałego zaniku HBeAg po roku i 5 latach od zakażenia ocenia się na 2% i 12% u pacjentów poniżej 20 r.ż. oraz 8% i 32% u pacjentów w wieku 20-40 lat. 9 Szacuje się, że rocznie do samoistnego trwałego zaniku HBeAg dochodzi u 2,8% chorych poniżej 20 r.ż.
W fazie przejściowej obserwuje się wzrost aktywności choroby. Od strony klinicznej u pacjenta z przewlekłym WZW B, który dotychczas nie miał objawów, mogą pojawiać się objawy i dolegliwości wskazujące na ostre zapalenie wątroby (np. zaostrzenie przewlekłego zakażenia HBV). Zaostrzenie ma zwykle samoograniczający się przebieg, choć u niewielkiego odsetka pacjentów dochodzi do dekompensacji czynności wątroby. Dotyczy to w szczególności osób z marskością. Zrazikowe zapalenie wątroby ulega aktywacji, a zmiany histologiczne przypominają ostre zapalenie narządu. 10 Zrazikowe i ostre zapalenie wątroby mają różny obraz w barwieniu immunohistochemicznym. Przykładowo, antygen powierzchniowy wirusa B zapalenia wątroby (HBsAg) może występować w zapaleniu zrazikowym, ale nie w zapaleniu ostrym. Częstym zjawiskiem w zapaleniu zrazikowym jest ponadto obecność HBcAg w cytoplazmie. 11
Faza integracji wirusa z genomem
W tej fazie wygasa czynna replikacja HBV. Wirus B jest często zintegrowany z genomem chromosomalnym gospodarza, a komórki wątrobowe zawierające genom HBV w sposób ciągły wytwarzają HBsAg. 12 Z powodu braku czynnej replikacji HBV lub zaledwie minimalnej replikacji wirusa w wątrobie, czego dowodzi niskie miano DNA HBV w surowicy, hepatocyty unikają ataku komórek układu immunologicznego. Przebieg i rokowanie w przewlekłym WZW B prawdopodobnie zależą od ciężkości uszkodzenia wątroby przed ostatecznym wygaśnięciem replikacji HBV. Tym samym pacjenci, u których przejście z fazy replikacyjnej do niereplikacyjnej następuje wolno lub zmiennie (z nawrotami), stanowią grupę zwiększonego ryzyka rozwoju marskości i pierwotnego raka wątroby. 13, 14
Rodzaj i ciężkość zmian w wątrobie w okresie wygasania replikacji HBV odgrywają kluczową rolę w ocenie rokowania w przewlekłym WZW B. Jeśli nie nastąpiła przemiana marska, uprzednio aktywne zapalenie wątroby cofa się do stanu nieaktywnego, a struktura narządu pozostaje w dużej mierze nienaruszona. Z drugiej strony, jeśli do czasu serokonwersji HBeAg doszło do marskości, zmiany te nie wycofają się i będą postępować, choć wolno i zwykle bezobjawowo. U pacjentów z marskością i czynną replikacją HBV procesy prowadzące do marskości są aktywne. W takiej sytuacji rokowanie jest niekorzystne, a niewydolność wątroby i inne powikłania marskości mogą wystąpić względnie szybko. Znaczący odsetek pacjentów z przewlekłym WZW B zachoruje na pierwotnego raka wątroby. Dotyczy to w szczególności osób z marskością. 15
HBeAg-ujemna faza replikacyjna
Niestety, u niektórych nieaktywnych nosicieli dochodzi do reaktywacji replikacji HBV. Reaktywacja następuje samoistnie lub jest następstwem immunosupresji. 16 Charakterystyczną cechą tej fazy jest jej zmienny przebieg. W badaniu z udziałem 164 pacjentów z dodatnim wynikiem badań na obecność przeciwciał anty-HBe, których monitorowano co miesiąc przez średnio 21 miesięcy, u 64% obserwowano zmiany aktywności AlAT. U 44% osób z tej grupy aktywność AlAT była okresowo prawidłowa. 17 Kilku badaczy podjęło próbę zdefiniowania progowego miana DNA HBV, na podstawie którego możliwe byłoby odróżnienie pacjentów z przewlekłym HBeAg-ujemnym WZW od nieaktywnych nosicieli. Ze względu na zmienny przebieg seryjne oznaczenia są jednak bardziej wiarygodne od pojedynczego testu. 18
HBeAg-ujemna faza replikacyjna charakteryzuje się zwiększoną aktywnością AlAT w surowicy i mianem DNA HBV przekraczającym 10 4 kopii/ml, przy nieobecności HBeAg. Wynik badania na obecność przeciwciał anty-HBe może być zarówno dodatni, jak i ujemny. 19 Zmianom tym towarzyszy pojawienie się mutanta przedrdzeniowego HBV. Główną mutacją jest zamiana G na A w obrębie nukleotydu 1896 w regionie przedrdzeniowym. Mutant ma zdolność do tworzenia cząstek wirusa, ale nie do wytwarzania HBeAg. W efekcie replikacja utrzymuje się pomimo nieobecności HBeAg w surowicy. Nie wiadomo, czy omawiana mutacja wpływa bezpośrednio na patogenność wirusa.
W tej fazie obraz histologiczny odpowiada agresywnej chorobie wątroby. Przewlekłe przetrwałe zapalenie wątroby jest zjawiskiem rzadkim. Z kolei ciężkie, przewlekłe, aktywne zapalenie wątroby z aktywnymi zmianami martwiczo-zapalnymi występuje w ponad 50% przypadków. Często obserwuje się hepatocyty przypominające matową szybę, obładowane cytoplazmatycznym HBeAg. Nierzadko zwraca uwagę nadmiar HBcAg, wskazujący na obfite wytwarzanie i retencję tego antygenu w cytoplazmie. 20 Spotyka się również przypadki występowania HBcAg w obrębie błony komórkowej. Potwierdza to hipotezę, zgodnie z którą HBcAg jest celem ataku immunologicznego dokonywanego przez cytotoksyczne limfocyty T. 21
W jednym z badań z udziałem 283 tajwańskich pacjentów obserwowanych średnio przez 8,6 roku po samoistnej serokonwersji HBeAg, u 67% osób stwierdzono trwałą remisję, u 4% doszło do ponownego pojawienia się HBeAg, a 24% miało HBeAg-ujemne przewlekłe WZW B. Marskość rozwinęła się u 8% osób z tej grupy, a pierwotny rak wątroby u 2%, przy czym ryzyko zarówno marskości, jak i raka było większe u osób z aktywnym zapaleniem wątroby po serokonwersji HBeAg. 22
HBeAg-ujemne przewlekłe WZW B było pierwotnie opisywane w krajach basenu Morza Śródziemnego. 4 Obecnie doniesienia na temat tej choroby pochodzą z całego świata (tab. 1). 23 Geograficzne różnice w zapadalności na przewlekłe HBeAg-ujemne WZW B zależą od tego, jaki genotyp HBV dominuje na danym obszarze. Ostatnie badania z Europy, Azji i Stanów Zjednoczonych wskazują na wzrost częstości występowania przewlekłego HBeAg-ujemnego zapalenia wątroby, dokonujący się wraz ze zmniejszeniem częstości zapalenia HBeAg-dodatniego. 23 Może to wynikać ze wzrostu świadomości istnienia omawianej formy zapalenia wątroby, ze spadku liczby nowych zakażeń HBV, jak również ze zwiększania się średniej wieku nosicieli. Co więcej, w badaniu z Tajwanu miano DNA HBV przekraczające 4 log korelowało z większym prawdopodobieństwem wystąpienia pierwotnego raka wątroby lub marskości. W badaniu tym 85% badanej grupy miało ujemny wynik testu na obecność HBeAg. 24, 25 Opisywane trendy w zapadalności, niezależnie od mechanizmów leżących u ich podłoża, mają istotny wpływ na metody terapeutyczne.
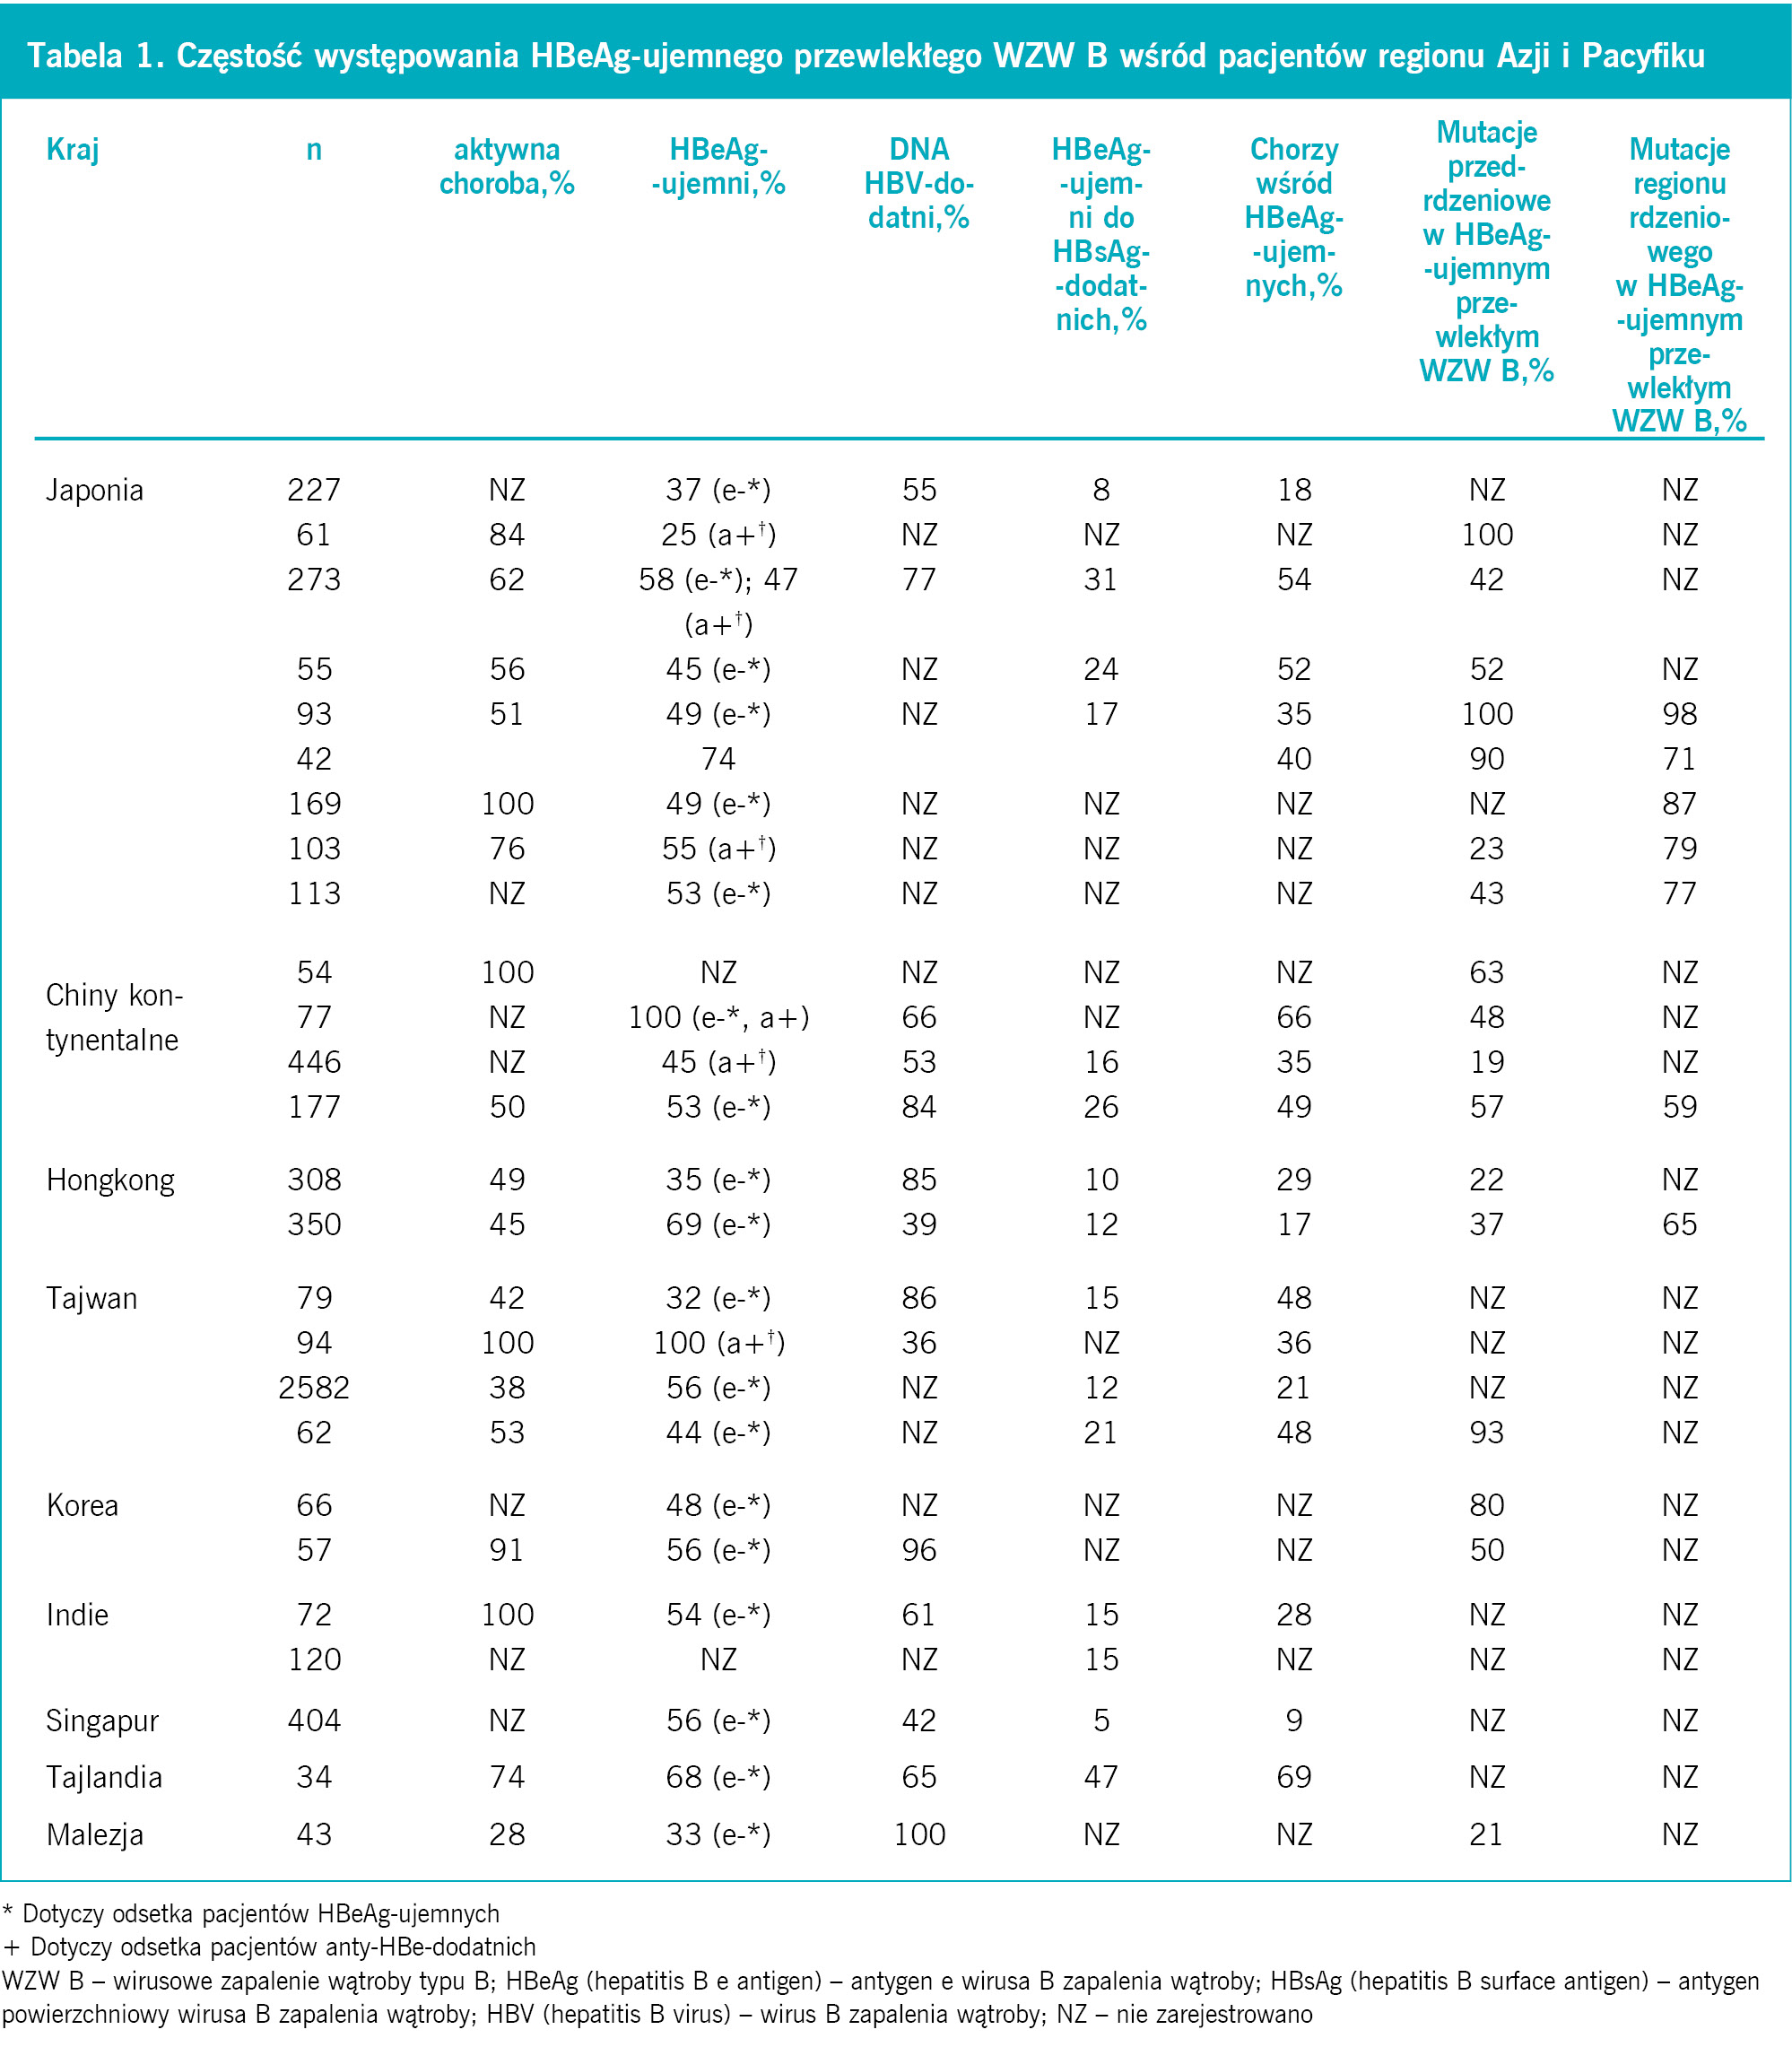
Tabela 1. Częstość występowania HBeAg-ujemnego przewlekłego WZW B wśród pacjentów regionu Azji i Pacyfiku
Leczenie
Postępowanie w przewlekłym HBeAg-ujemnym WZW B
Parametry końcowej oceny terapii HBeAg-ujemnego przewlekłego WZW są trudne do zdefiniowania. W grupie pacjentów z tą chorobą supresja DNA HBV i normalizacja stężenia AlAT w surowicy są typowymi markerami skuteczności leczenia.
Lista leków zarejestrowanych w przewlekłym WZW B zawiera obecnie sześć pozycji. Znajdują się na niej leki o działaniu immunomodulacyjnym (klasyczny interferon-α-2b i pegylowany interferon-α-2a) [w Polsce wszystkie interferony α i ich pegylowane wersje są zarejestrowane w przewlekłym WZW B – przyp. red.] oraz analogi nukleozydowe/nukleotydowe (lamiwudyna, dipiwoksyl adefowiru, entekawir). 26, 27
Klasyczny interferon-α-2b
Interferon-α-2b jest pierwszym lekiem dopuszczonym przez Food and Drug Administration (FDA) do leczenia przewlekłego zakażenia HBV. W zakażeniu HBeAg-ujemnymi wariantami wirusa (mutanty przedrdzeniowe i inne) przedłużone podawanie interferonu w dawce 3-5 j.m. trzy razy w tygodniu przez co najmniej 12 miesięcy powodowało trwałą remisję biochemiczną u 15-25% pacjentów. 28, 29 Ponowne leczenie klasycznym interferonem-α-2b przynosiło efekty podobne jak w przypadku pierwszej terapii tym lekiem. 30 Stąd niektórzy lekarze stosują klasyczny interferon-α-2b u pacjentów bez antygenu e, u których choroba nawróciła po wstępnym kursie terapii interferonem-α-2b.
Czynnikami prognostycznymi skuteczności interferonu są: niskie wyjściowe miano DNA HBV (<200 pg/ml), duża aktywność aminotransferaz w surowicy (>100 j./l) i aktywność martwiczo-zapalna w wątrobie. 31 Z kolei płeć męska, czas trwania przewlekłego procesu chorobowego, pochodzenie azjatyckie, mutanty przedrdzeniowe i jednocześnie występujące zakażenie HIV są czynnikami prognostycznymi braku skuteczności interferonu. 32 W badaniu z Tajwanu u pacjentów zakażonych genotypem B prawdopodobieństwo uzyskania korzyści z leczenia interferonem było większe w porównaniu z genotypem C. 33
Najważniejszą zaletą klasycznego interferonu-α-2b jest ograniczony czas terapii. Z drugiej strony, lek jest podawany podskórnie i ma ciężkie działania niepożądane. U niemal 1/3 pacjentów leczonych klasycznym interferonem-α-2b konieczne jest zmniejszenie dawki, a u 5% przerwanie terapii z powodu działań niepożądanych. 31, 32
Pegylowany interferon-α-2a
Pegylowany interferon-α-2a (40 kD) należy do grupy leków pegylowanych, w których do substancji czynnej przyłączana jest cząsteczka polietylenoglikolu. Celem pegylowania cząsteczki interferonu-α-2a jest przede wszystkim wzmocnienie właściwości farmakokinetycznych niezmodyfikowanego interferonu-α-2a, co z kolei umożliwia podawanie leku raz w tygodniu.
W badaniu III fazy z randomizacją, grupą kontrolną i częściowo zachowaną podwójnie ślepą próbą 537 pacjentów z przewlekłym WZW B bez antygenu e przydzielano losowo do grup z leczeniem pegylowanym interferonem-α-2a w dawce 180 μg tygodniowo, z leczeniem skojarzonym pegylowanym interferonem-α-2a w dawce 180 μg tygodniowo i lamiwudyną w dawce 100 mg/24h lub lamiwudyną w monoterapii w dawce 100 mg/24h przez 48 tygodni, a następnie obserwowano przez 24 tygodnie po zakończeniu terapii. 34 Do próby włączano pacjentów z ujemnymi wynikami badania na obecność HBeAg i dodatnimi na anty-HBe przez co najmniej 6 miesięcy, z mianem DNA HBV >100 000 kopii/ml i aktywnością AlAT w surowicy przekraczającą górną granicę wartości prawidłowych, ale nie więcej niż 10-krotnie. Kryterium włączenia do badania były ponadto cechy wzmożonej aktywności martwiczo-zapalnej w biopsji wątroby wykonywanej w okresie 24 miesięcy poprzedzających rekrutację. Przyjęto dwa pierwszorzędowe parametry oceny końcowej oceniane po 24 tygodniach od zakończenia leczenia: normalizację AlAT w surowicy i zmniejszenie liczby kopii DNA HBV do <20 000 kopii/ml.
Po 48 tygodniach leczenia zmniejszenie liczby kopii DNA HBV w porównaniu z wartościami wyjściowymi było największe w grupie z leczeniem skojarzonym pegylowanym interferonem-α2a i lamiwudyną, zaś z drugiej strony, liczba kopii DNA HBV w porównaniu z wartościami wyjściowymi była podobna u pacjentów otrzymujących pegylowany interferon-α-2a w monoterapii i lamiwudynę w monoterapii.
Po 24 tygodniach od zakończenia leczenia odsetek osób, u których aktywność AlAT w surowicy uległa normalizacji, był większy w grupie z pegylowanym interferonem-α-2a w monoterapii (59%) oraz w grupie z leczeniem skojarzonym pegylowanym interferonem-α-2a i lamiwudyną (60%) niż w grupie otrzymującej lamiwudynę w monoterapii (44%). Odsetek odpowiedzi wirusologicznych był również wyższy u pacjentów otrzymujących pegylowany interferon-α-2a w monoterapii (43%) oraz leczenie skojarzone interferonem-α-2a i lamiwudyną (44%) niż u pacjentów otrzymujących lamiwudynę w monoterapii (29%). Odsetek osób, u których zmniejszyła się liczba kopii DNA HBV do <400 kopii/ml po 72 tygodniach, był również wyższy w grupie z pegylowanym interferonem-α-2a w monoterapii (19%) oraz w grupie otrzymującej leczenie skojarzone pegylowanym interferonem-α-2a i lamiwudyną (20%) niż w grupie otrzymującej samą lamiwudynę (7%). 34
Co najważniejsze, do zaniku HBeAg doszło u siedmiu pacjentów otrzymujących pegylowany interferon-α-2a w monoterapii (pięciu Azjatów i dwóch białych) oraz u pięciu pacjentów leczonych w sposób skojarzony pegylowanym interferonem-α-2a i lamiwudyną (czterech Azjatów i jeden biały). Różnica była znamiennie większa w porównaniu z lamiwudyną w monoterapii (n=0; odpowiednio p=0,007 i p=0,030). Zanik HBeAg i pojawienie się przeciwciał przeciwko antygenowi powierzchniowemu wirusa B zapalenia wątroby (anty-HBs) zaobserwowano u ośmiu pacjentów otrzymujących leczenie składające się z pegylowanego interferonu-α-2a (pięciu otrzymujących pegylowany interferon-α--2a w monoterapii oraz trzech leczonych w sposób skojarzony pegylowanym interferonem-α-2a i lamiwudyną) i u ani jednego spośród tych leczonych lamiwudyną w monoterapii (p=0,029). 34
W badaniu z długim okresem obserwacji, w którym uczestniczyło 304 spośród 537 HBeAg-ujemnych pacjentów zakwalifikowanych do wstępnego badania III fazy, odsetek biochemicznych odpowiedzi na pegylowany interferon-α-2a w monoterapii oraz na leczenie skojarzone interferonem-α-2a i lamiwudyną wynosił odpowiednio 59% i 52%. Zmniejszenie liczby kopii DNA HBV do <400 kopii/ml po 48 tygodniach od zakończenia leczenia pegylowanym interferonem-α-2a w monoterapii oraz leczenia skojarzonym pegylowanym interferonem-α-2a i lamiwudyną uzyskano odpowiednio u 17% i 14% pacjentów. To wskazuje, że odsetek odpowiedzi biochemicznej i wirusologicznej u HBeAg-ujemnych pacjentów po 48 tygodniach od zakończenia leczenia był podobny do obserwowanego po 24 tygodniach od zakończenia terapii (Marcellin, dane nieopublikowane).
Lamiwudyna
Lamiwudyna, ujemny enancjomer analogu dezoksycytydyny, 2’-dezoksy-3’-tiacytyzyny, konkurencyjnie blokuje odwrotną transkryptazę wirusa i zapobiega wydłużaniu się prowirusowego łańcucha wirusowego DNA. 35 Lek ten może indukować szybkie, 2-3-log obniżenie się miana DNA HBV u pacjentów przewlekle zakażonych HBV. 36
Może ponadto hamować replikację HBV u pacjentów zakażonych mutantami przedrdzeniowymi. 37 Wstępna odpowiedź na lamiwudynę w tej grupie chorych jest podobna do obserwowanej u pacjentów HBeAg-dodatnich. Odpowiedź biochemiczną i wirusologiczną uzyskiwano odpowiednio u 60% i 70% pacjentów po 52 tygodniach leczenia, ale po zaprzestaniu stosowania leku nawrót wystąpił aż u 90% chorych z tej grupy.
Jednym z podstawowych ograniczeń lamiwudyny jest rozwój oporności HBV na ten lek, która pojawia się po 6-9 miesiącach leczenia. Cechą charakterystyczną wirusów opornych na lamiwudynę jest zamiana aminokwasu w obrębie motywu YMDD (tyrozyna-metionina-asparaginian-asparaginian) RNA-zależnej polimerazy DNA. 38 Metionina w kodonie 204 jest zastępowana przez izoleucynę (rtM204I) lub przez walinę (rtM204V). Co więcej, mutacji rtM204V często towarzyszy podstawienie leucyny-180 przez metioninę (rtL180M). Mutację w motywie YMDD genu polimerazy wykrywa się zazwyczaj po upływie pierwszych 6 miesięcy leczenia. Ryzyko powstania opisanej mutacji zwiększa się wraz z czasem trwania terapii. Po zakończeniu pierwszego, drugiego, trzeciego i czwartego roku leczenia częstość oporności wynosi odpowiednio 15-32%, 38%, 56% i 67%. 39
Wprawdzie mutanty oporne na lamiwudynę charakteryzują się mniejszą replikacją w porównaniu z dzikim typem wirusa, ale współistnienie mutacji rtL180M i zmiany rtM204V może spowodować częściowe przywrócenie zdolności replikacyjnych. 39, 40, 41 Powstawanie tych mutantów jest następstwem oporności genotypowej lub nawrotu wirusologicznego, których częstość wzrasta z 43% w pierwszym roku do ponad 80% w trzecim roku, przy czym niewydolność wątroby jest w tych przypadkach zjawiskiem rzadkim. 41
Dipiwoksyl adefowiru
Dipiwoksyl adefowiru jest prolekiem, z którego powstaje analog nukleotydu adenozyny. U HBeAg-ujemnych pacjentów z przewlekłym WZW B 48-tygodniowe leczenie pozwalało uzyskać normalizację aktywności AlAT u 72% (29% w grupie kontrolnej placebo; p<0,001), niewykrywalne miano DNA HBV w surowicy w reakcji polimeryzacji łańcuchowej (PCR – polymerase chain reaction) u 51% (0% w grupie placebo; p<0,001) i obniżenie miana DNA HBV w surowicy średnio o 3,9 log (1,35 log w grupie placebo; p<0,001). 42
Przewlekłe leczenie dipiwoksylem adefowiru było bezpieczne i dobrze tolerowane, pozwalało ponadto na utrzymanie, a nawet zwiększenie dobrych wyników uzyskanych po wdrożeniu leku. Skuteczność terapii po pierwszych 3 i 5 latach stosowania leku utrzymywała się u ponad 70% pacjentów. Dzięki 5-letniemu stosowaniu dipiwoksylu adefowiru w monoterapii uzyskano ponadto znamienne i postępujące zmniejszenie włóknienia, a nawet regresję zmian histologicznych typowych dla marskości. Co więcej, u 5% pacjentów doszło do zaniku HBsAg. 43, 44 Niestety, korzystne wyniki terapii zanikały po jej przerwaniu, szczególnie gdy cykl leczenia był krótki. Po 48 tygodniach od zakończenia 48-tygodniowego cyklu leczenia niewykrywalne miano DNA HBV w PCR stwierdzano u mniej niż 10% pacjentów.
Główną zaletą dipiwoksylu adefowiru stosowanego w monoterapii w porównaniu z lamiwudyną w monoterapii jest rzadki rozwój oporności wirusa. U wcześniej nieleczonych, HBeAg-ujemnych pacjentów z przewlekłym WZW B otrzymujących dipiwoksyl adefowiru w monoterapii całkowite prawdopodobieństwo genotypowej oporności wirusa, niezależnie od nawrotów wirusologicznych i biochemicznych, wynosiło po roku 0%, po 2 latach – 3%, po 3 latach – 11%, po 4 latach – 18%, po 5 latach – 28%. 45 Miano DNA HBV w surowicy po 12 tygodniach, oceniane za pomocą PCR o podwyższonej czułości, było dobrym czynnikiem prognostycznym następowej oporności w trakcie przewlekłego leczenia dipiwoksylem adefowiru. Oporność na ten lek w większości przypadków jest związana z powstaniem nowej mutacji, czyli zastąpieniem asparginy przez treoninę w locus rt236 domeny D (rtN236T) lub zastąpieniem alaniny przez walinę w locus 181 polimerazy HBV (rtA181T/V). Podobnie jak w przypadku oporności na lamiwudynę, oporność na dipiwoksyl adefowiru w przebiegu przewlekłego WZW B może wiązać się z gwałtownym nasileniem replikacji i dekompensacją czynności wątroby. Mutacja rtN236T, najczęstsza i najistotniejsza z klinicznego punktu widzenia, jest w pełni wrażliwa na lamiwudynę, zarówno w warunkach in vitro, jak i in vivo. Wykazuje również podatność na entekawir i telbiwudynę in vitro. Znaczenie mutacji rtA181T/V wymaga jeszcze zdefiniowania.
Entekawir
Entekawir jest pierścieniowym, węglowodorowym analogiem guanozyny. U HBeAg-ujemnych pacjentów z przewlekłym WZW B, nieleczonych wcześniej lamiwudyną, 48-tygodniowe leczenie entekawirem w dawce 0,5 mg/24h okazało się skuteczniejsze od 48-tygodniowej terapii lamiwudyną. Po upływie 48 tygodni DNA HBV w surowicy, oceniane metodą PCR, było niewykrywalne (<400 kopii/ml) u 91% i 73% (p<0,001), a poprawę histologiczną stwierdzono u 70% i 61% (p<0,014) pacjentów leczonych odpowiednio entekawirem i lamiwudyną. Profil bezpieczeństwa i tolerancji obu leków był podobny. 46
Wprawdzie w badaniu III fazy nie stwierdzono oporności na entekawir, jednak opisywano ją w innych doniesieniach. 47 Rzadkie występowanie oporności na entekawir może być następstwem znaczącego zahamowania replikacji DNA HBV i zmniejszenia kopii cccDNA. Wystąpienie oporności (rtT184G, rtI169T, rtS202I, rtI169T i rtM250V) wymaga obecności mutacji rtM204V i rtL180M (mutacje oporności na lamiwudynę), co stanowi wysoką barierę genetyczną dla oporności. 47 Po 4 latach leczenia oporność na entekawir może wystąpić u 39,5% pacjentów, u których wcześniej stwierdzano oporność na lamiwudynę. Z ostatnich badań wynika, że mutacje oporności na entekawir mogą powstać także w obrębie dzikiego typu HBV. W innym badaniu III fazy, w którym oceniano skuteczność entekawiru u pacjentów z opornością na lamiwudynę, złożoną odpowiedź (DNA HBV <400 kopii/ml i normalizację AlAT) uzyskano u 55% pacjentów leczonych entekawirem i tylko u 4% pacjentów, którzy kontynuowali terapię lamiwudyną. Poprawa histologiczna nastąpiła u 58% pacjentów leczonych entekawirem i tylko u 28% pacjentów kontynuujących terapię lamiwudyną. Genotypową oporność stwierdzono u 10 ze 141 pacjentów leczonych entekawirem. Tylko u 2 z nich objawiała się ona rzeczywistym wzrostem aktywności AlAT. 48
Telbiwudyna
W badaniu, w którym uczestniczyło 446 HBeAg-ujemnych pacjentów, niewykrywalne miano DNA HBV w PCR stwierdzano u większego odsetka chorych leczonych telbiwudyną niż otrzymujących lamiwudynę (88% vs 71% i 79% vs 53%, odpowiednio po 52 i 104 tygodniach leczenia). 49 Normalizację AlAT zaobserwowano u 74% vs 79% (różnica nieznamienna) i 75% vs 67% (p<0,05), odpowiednio po roku i 2 latach leczenia telbiwudyną i lamiwudyną.
Podobnie jak lamiwudyna, telbiwudyna powodowała powstawanie mutacji w motywie YMDD. Dotąd obserwowano jedynie mutację M204I, ale nie M204V. 49 Wprawdzie odsetek oporności na telbiwudynę jest mniejszy niż na lamiwudynę, ale wciąż jest znaczący i wzrasta wykładniczo po pierwszym roku leczenia. Genotypową oporność po roku i 2 latach leczenia obserwowano u 2,7% i u 8,6% HBeAg-ujemnych pacjentów otrzymujących telbiwudynę oraz u 9,8% i u 21,9% HBeAg-ujemnych pacjentów, którzy przyjmowali lamiwudynę. Mniejszy odsetek oporności w grupie z lamiwudyną niż uzyskany we wcześniejszym badaniu nad tym lekiem 39 może wynikać z faktu, że analizą objęto tylko pacjentów z nawrotem wirusologicznym, a do wykrywania mutacji oporności posłużono się mniej czułą metodą (bezpośrednim sekwencjonowaniem).
Kierunki na przyszłość
HBeAg-ujemne przewlekłe WZW jest późnym etapem naturalnej historii przewlekłego zakażenia HBV. Starzenie się populacji sprawia, że częstość występowania tej choroby będzie w najbliższej przyszłości wzrastać. W przypadku tej grupy pacjentów z przewlekłym WZW realnym celem terapeutycznym jest obecnie indukcja trwałej remisji wirusologicznej i normalizacja aktywności AlAT. Dysponujemy skutecznymi metodami leczenia przeciwwirusowego, które mogą być rozpatrywane u pacjentów z przewlekłym WZW B.
- 1. Maynard JE, Kane MA, Alter MJ, et al. Control of hepatitis B by immunization: global perspective. In Viral Hepatitis and Liver Disease. Edited by Zuckerman AJ. New York: Alan R. Liss, Inc. 1988:967-969.
- 2. Beasley RP, Hwang LY, Lin CC, et al. Hepatocellular carcinoma and hepatitis B virus. A prospective study of 22,707 men in Taiwan. Lancet 1981,318:1129-1133.
- 3. Wu PC, Fang JW, Lai CL, et al. Hepatic expression of hepatitis B virus genome in chronic hepatitis B virus infection. Am J Clin Pathol 1996,105:87-95.
- 4. Carman WF, Jacyna MR, Hadziyannis S, et al. Mutation preventing formation of HB e antigen in patients with chronic hepatitis B infection. Lancet 1989,2:588-591.
- 5. Chen DS. Hepatitis B virus infection, its sequelae, and prevention in Taiwan. In Neoplasm of the Liver. Edited by Okuda K, Ishak KG. Tokyo: Springer-Verlag 1987:71-80.
- 6. Hui CK, Leung N, Yuen ST, et al. Natural history and disease progression in Chinese chronic hepatitis B patients in the immune-tolerant phase. Hepatology 2007,46:395-401.
- 7. Beasley RP, Trepo C, Stevens CE, et al. The e antigen and vertical transmission of hepatitis B surface antigen. Am J Epidemiol 1977,105:94-98.
- 8. Hui CK, Cheung WW, Zhang HY, et al. Kinetics and risk of de novo hepatitis B infection in HBsAg negative patients undergoing cytotoxic chemotherapy. Gastroenterology 2006,131:59-68.
- 9. Chen YC, Sheen IS, Chu CM, et al. Prognosis following spontaneous HBsAg seroclearance in chronic hepatitis B patients with or without concurrent infection. Gastroenterology 2002,123:1084-1089.
- 10. Liaw YF, Chu CM, Su IJ, et al. Clinical and histological events preceding hepatitis B e antigen seroconversion in chronic type B hepatitis. Gastroenterology 1983,84:216-219.
- 11. Hsu HC, Su IJ, Lai MY, et al. Biologic and prognostic significance of hepatocyte hepatitis B core antigen expressions in the natural course of chronic hepatitis B virus infection. J Hepatol 1987,5:45-50.
- 12. Fattovich G. Natural history and prognosis of hepatitis B. Semin Liv Dis 2003,23:47-58.
- 13. Iloeje UH, Yang HI, Su J, et al. Predicting cirrhosis risk based on the level of circulating hepatitis B viral load. Gastroenterology 2006,130:678-686.
- 14. Liaw YF, Tai DI, Chu CM, et al. The development of cirrhosis in patients with chronic type B hepatitis: a prospective study. Hepatology 1988,8:493-496.
- 15. Beasley RP. Hepatitis B virus. The major etiology of hepatocellular carcinoma. Cancer 1988, 61:1842-1856.
- 16. Hui CK, Cheung WW, Zhang HY, et al. Kinetics and risk of de novo hepatitis B infection in HBsAg negative patients undergoing cytotoxic chemotherapy. Gastroenterology 2006,131:59-68.
- 17. Brunetto MR, Oliveri F, Coco B, et al. Outcome of anti-HBe positive chronic hepatitis B in alpha-interferon treated and untreated patients: a long term cohort study. J Hepatol 2002,36:263-270.
- 18. Chu CJ, Hussain M, Lok AS. Quantitative serum HBV DNA levels during different stages of chronic hepatitis B infection. Hepatology 2002,36:1408-1415.
- 19. Hadziyannis S, Bramou T, Alexopoulou A, et al. Immunopathogenesis and natural course of anti-HBe- positive chronic hepatitis with replicating B virus. In: Viral Hepatitis and Liver Disease. Edited by Hollinger FB, Lemon SM, Margolis HS. Baltimore: Williams & Wilkins1992:673-676.
- 20. Bonino F, Rosina F, Rizzetto M, et al. Chronic hepatitis in HBsAg carriers with serum HBV-DNA and anti-HBe. Gastroenterology 1986,90:1268-1273.
- 21. Naoumov NV, Portmann BC, Tedder RS, et al. Detection of hepatitis B virus antigens in liver tissue. A relation to viral replication and histology in chronic hepatitis B infection. Gastroenterology 1990,99:1248-1253.
- 22. Hsu YS, Chien RN, Yeh CT, et al. Long-term outcome after spontaneous HBeAg seroconversion in patients with chronic hepatitis B. Hepatology 2002,35:1522-1527.
- 23. Funk ML, Rosenberg DM, Lok AS. World-wide epidemiology of HBeAg-negative chronic hepatitis B and associated precore and core promoter variants. J Viral Hepatol 2002,9:52-61.
- 24. Iloeje UH, Yang HI, Su J, et al. Predicting cirrhosis risk based on the level of circulating hepatitis B viral load. Gastroenterology 2006,130:678-686.
- 25. Chen CJ, Yang HI, Su J, et al. Risk of hepatocellular carcinoma across a biological gradient of serum hepatitis B virus DNA level. JAMA 2006,295:65-73.
- 26. de Franchis R, Hadengue A, Lau G, et al. EASL International Consensus Conference on Hepatitis B. 13-14 September, 2002 Geneva, Switzerland. Consensus statement (long version). J Hepatol 2003, 39(Suppl 1):S3-S25.
- 27. Lok AS, McMahon BJ. Chronic hepatitis B. Hepatology 2007,45:507-539.
- 28. Papatheodoridis GV, Hadziyannis SJ. Diagnosis and management of pre-core mutant chronic hepatitis B. J Viral Hepatitis 2001,8:311-321.
- 29. Manesis EK, Hadziyannis SJ. Interferon alpha treatment and retreatment of hepatitis B e antigen-negative chronic hepatitis B. Gastroenterology 2001,121:101-109.
- 30. Janssen HL, Schalm SW, Berk L, et al. Repeated courses of alpha-interferon for treatment of chronic hepatitis B. J Hepatol 1993, 17(Suppl 3):S47-S51.
- 31. Brook MG, Karayiannis P, Thomas HC. Which patients with chronic hepatitis B virus infection will respond to alpha-interferon therapy? A statistical analysis of predictor factors. Hepatology 1989,10:761-763.
- 32. Schiff ER. Treatment algorithms for hepatitis B and C. Gut 1993, 34(Suppl 2):S148-S149.
- 33. Kao JH, Wu NH, Chen PJ, et al. Hepatitis B genotypes and the response to interferon therapy. J Hepatol 2000,33:998-1002.
- 34. Marcellin P, Lau G, Bonino F, et al. Peginterferon alfa-2a alone, lamivudine alone and the two in combination in patients with HBeAg-negative chronic hepatitis B. N Engl J Med 2004,351:1206-1217.
- 35. Schalm SW, de Man RA, Heijtink RA, et al. New nucleoside analogues for chronic hepatitis B. J Hepatol 1995,22(Suppl 1):52-56.
- 36. Dienstag JL, Perillo RP, Schiff ER, et al. A preliminary trial of lamivudine for chronic hepatitis B infection. N Engl J Med 1995,333:1704-1705.
- 37. Tassopoulos NC, Volpes R, Pastore G, et al. Efficacy of lamivudine in patients with hepatitis B e antigen-negative/hepatitis B virus DNA-positive (precore mutant) chronic hepatitis B. Lamivudine Precore Mutant Study Group. Hepatology 1999,29:889-896.
- 38. Allen MI, Deslauriers M, Andrews CW, et al. Identification and characterization of mutations in hepatitis B virus resistant to lamivudine. Lamivudine Clinical Investigation Group. Hepatology 1998,27:1670-1677.
- 39. Lok AS, Lai CL, Leung N, et al. Long-term safety of lamivudine treatment in patients with chronic hepatitis B. Gastroenterology 2003,125:1714-1722.
- 40. Melagari M, Scaglioni PP, Wanda JR. Hepatitis B virus mutants associated with 3TC and famciclovir administration are replication defective. Hepatology 1998,27:628-633.
- 41. Ono-Nita SK, Kato M, Shiratori Y, et al. YMDD motif in hepatitis B virus DNA polymerase influences on replication and lamivudine resistance: a study by in vivo full-length viral DNA transfection. Hepatology 1999,29:939-945.
- 42. Hadziyannis SJ, Tassopoulos NC, Heathcote EJ, et al. Adefovir dipivoxil for the treatment of hepatitis B e antigen-negative chronic hepatitis B. N Engl J Med 2003,348:800-807.
- 43. Hadziyannis SJ, Tassopoulos NC, Heathcote EJ, et al. Long-term therapy with adefovir dipivoxil for HBeAgnegative chronic hepatitis B. N Engl J Med 2005,352:2673-2681.
- 44. Hadziyannis SJ, Tassopoulos NC, Heathcote EJ, et al. Long-term therapy with adefovir dipivoxil for HBeAg-negative chronic hepatitis B for up to 5 years. Gastroenterology 2006,131:1743-1751.
- 45. Locarnini S, Qi X, Arterburn S, et al. Incidence and predictors of emergence of adefovir resistant HBV during four years of adefovir dipivoxil therapy for patients with chronic hepatitis B. J Hepatol 2005,42(Suppl 1):17.
- 46. Lai CL, Shouval D, Lok AS, et al. Entecavir versus lamivudine for patients with HBeAg-negative chronic hepatitis B. N Engl J Med 2006,354:1011-1020.
- 47. Colonno RJ, Rose RE, Pokornowski K, et al. Assessment at three years shows high barrier to resistance is maintained in entecavir treated nucleoside naive patients while resistance emergence increases over time in lamivudine refractory patients [abstract]. Hepatology 2006,44:229A.
- 48. Sherman M, Yurdaydin C, Sollano J, et al. Entecavir for treatment of lamivudine-refractory, HBeAg-positive chronic hepatitis B. Gastroenterology 2006,130:2039-2049.
- 49. Lai CL, Gane E, Chao-Wei H, et al. Two-year results from the GLOBE Trial in patients with hepatitis B: greater clinical and antiviral efficacy for telbivudine vs lamivudine [abstract]. Hepatology 2006,44(Suppl):222A.
Następny artykuł:
 Dodaj do ulubionych
