

Spis treści
Wprowadzenie
Ból głowy jest częstą dolegliwością i być może to tłumaczy, dlaczego poświęca się mu stosunkowo niewiele uwagi. Jeśli jednak „częsty” miałoby oznaczać również „zrozumiały” lub „prosty”, to żadne z tych określeń nie pasuje do migreny. Minęło 220 lat, zanim pierwszy raz na wykładach im. Croone’a [najlepszy wykład roku wg brytyjskiej Royal College of Physicians; wykład profesora Goadsby’ego zdobył tę nagrodę w 2007 r.
– przyp. red.] poruszono problem migreny, i to z perspektywy gastroenterologii. Gdy w 1935 r. zagadnienie to było tematem wykładu, Spriggs zauważył: „Tak wiele bólów głowy uważano za przewlekłe, nawracające, dziedziczne lub związane ze stanem psychicznym pacjenta, że uznano je za zło konieczne. Łagodzono je tylko kilkoma prostymi lekami i nie badano ich ani nie leczono”. 1 Przez kolejne 70 lat w tej dziedzinie nie dokonał się istotny postęp, niedawno jednak migrenę uznano za zaburzenie czynności mózgu. W pracy przedstawię współczesne poglądy na temat patofizjologii migreny, które sprawiły, że jest ona uważana za zaburzenie modulacji impulsacji czuciowej. Endogenna czynność układu nerwowego jest okresowo zaburzona, co powoduje poważną niesprawność pacjenta, ale stwarza możliwość badania mechanizmów choroby i opracowania nowych metod leczenia. Dokładniejsze informacje na temat tych zagadnień można znaleźć w książkach. 2, 3, 4 Niektóre części tego wykładu zaadaptowałem z najnowszych publikacji. 5
Migrena jako zaburzenie
Migrenę najkrócej można określić jako rodzinne napadowe zaburzenie. Jego głównym objawem jest ból głowy, któremu mogą towarzyszyć inne dolegliwości. 6 Wskazują one na patofizjologię choroby i dostarczają informacji, które mogą pomóc w opracowaniu nowych metod leczenia. Najważniejsze zagadnienia, o których należy powiedzieć, to:
- genetyka migreny
- fizjologiczne podstawy aury
- anatomia bólu głowy, zwłaszcza związanego z układem naczyniowo-trójdzielnym
- fizjologia i farmakologia aktywacji obwodowych gałązek nerwu ocznego
- fizjologia i farmakologia jądra nerwu trójdzielnego, szczególnie jego tylnej części – kompleksu trójdzielno-szyjnego (struktur jądra pasma rdzeniowego nerwu trójdzielnego i rogów grzbietowych rdzenia kręgowego na poziomie C1/C2)
- układy modulacyjne pnia mózgu i międzymózgowia wpływające na przewodzenie bodźców bólowych przez nerw trójdzielny i inne funkcje czuciowe.
Migrena jest zaburzeniem czynności układu czuciowego łączącego się z wieloma innymi układami ośrodkowego układu nerwowego. Chociaż w pracy skupiam się na szlakach bólowych, warto pamiętać, że migrena nie sprowadza się do samego bólu.
Genetyka migreny
Jednym z najważniejszych aspektów patofizjologii migreny jest jej dziedziczność. Z praktyki klinicznej wynika, że wielu pacjentów ma krewnych pierwszego stopnia, u których ta choroba występuje. 2, 4 O dziedziczności migreny mówiono już w XVII w., a w wielu badaniach wywiady rodzinne w kierunku występowania tego zaburzenia był dodatni. Ważna postać tej choroby, rodzinna migrena hemiplegiczna (FHM – familial hemiplegic migraine), zasługuje na dokładniejsze omówienie, ponieważ udało się zidentyfikować wiele związanych z nią genów.
Rodzinna migrena hemiplegiczna
U ok. 50% badanych rodzin rodzinna migrena hemiplegiczna była związana z chromosomem 19p13. 7 Stwierdzono kilka różnic klinicznych między badanymi rodzinami z rodzinną migreną hemiplegiczną związaną z chromosomem 19 i z tą samą chorobą, ale o innym podłożu genetycznym. Najistotniejszą z nich jest występowanie ataksji móżdżkowej u ok. 50% rodzin z rodzinną migreną hemiplegiczną związaną z chromosomem 19. Choroba ta nie występuje u innych rodzin. Mniej wyraźną różnicą jest to, że pacjenci z rodzinną migreną hemiplegiczną związaną z chromosomem 19 częściej miewają ataki migreny wywołane przez niewielkie urazy głowy lub przebiegające ze śpiączką.
Biologiczną podstawą związku rodzinnej migreny hemiplegicznej z chromosomem 19 są mutacje 8 genu CACNA1A dla kanału wapniowego Cav2.1(P/Q) zależnego od potencjału. Mutacja ta, znana obecnie jako FHM-I, występuje u 50% zidentyfikowanych rodzin. U ok. 20% rodzin z rodzinną migreną hemiplegiczną stwierdzono mutacje genu ATP1A2. 9 Koduje on ATP-azę sodowo-potasową, a jego mutacje powodują spadek gradientu elektrochemicznego jonów sodu. Jednym z efektów tego zjawiska jest częściowa lub całkowita inaktywacja białek transportujących kwas glutaminowy do wnętrza astrocytów, powodująca gromadzenie się tego związku w szczelinach synaptycznych. Niedawno zidentyfikowano podłoże genetyczne FHM-III. Jest to mutacja genu SCN1A 10 kodującego białko kanału sodowego, która może ułatwiać powtarzające się, częste wyładowania nerwowe zwiększające stężenie kwasu glutaminowego w szczelinach synaptycznych.
Można zatem przyjąć, że migrena albo przynajmniej objawy neurologiczne określane jako aura są wynikiem patologii dotyczącej kanału jonowego. Związek zaburzeń czynności kanałów jonowych z aurą potwierdzono, uzyskując ekspresję ludzkich zmutowanych genów u zmodyfikowanych genetycznie myszy, co spowodowało obniżenie progu występowania szerzącej się depresji korowej. 11 Odkrycie to ma ogromne znaczenie dla zrozumienia tego procesu.
Aura migrenowa
Aurę migrenową określa się jako ogniskowe zaburzenie czynności ośrodkowego układu nerwowego z objawami wzrokowymi, czuciowymi lub ruchowymi. 6 Występuje ona u ok. 30% pacjentów, a jej podłożem są zaburzenia czynności neuronów. Udowodniono, że aura u człowieka jest odpowiednikiem szerzącej się depresji korowej u zwierząt doświadczalnych opisanej przez Leão. 12 Nie wiadomo, czy aura jest przyczyną bólu głowy.
Przedstawiono wiele argumentów za lub przeciw bezpośredniej aktywacji nocyceptorów przez aurę. Sugerowano, że wynaczynienie białek osocza spowodowane przez aurę wywołuje ból, 13 ale z najnowszych badań klinicznych wynika, że nie odgrywa ono w migrenie istotnej roli. 14 Twierdzono też, że skuteczność leków zapobiegających migrenie stosowanych podczas aury wskazuje na jej większą rolę w patofizjologii migreny. 15 Z kolei topiramat – lek zapobiegający migrenie – szybko hamuje szerzącą się depresję korową u kotów i szczurów, 16 ale hamuje też czynność neuronów nerwu trójdzielnego aktywowanych przez impulsację bólową ze struktur wewnątrzczaszkowych 17 w mechanizmie, który nie zachodzi w kompleksie trójdzielno-szyjnym. Zresztą hipoteza związku aury z bólem budzi mnóstwo wątpliwości:
- klinicznie jawna aura nie występuje u większości pacjentów – musi więc być naprawdę skąpoobjawowa, jeśli nie wykryto jej przez cztery stulecia
- aura może występować podczas bólu lub po jego ustąpieniu, a nawet bez bólu
- ketamina przerywa aurę, nie wpływając na ból głowy
- aura nie jest swoista dla migreny, może występować także w klasterowym bólu głowy, przewlekłej hemikranii napadowej, tzw. zespole SUNCT (short-lasting unilateral neuralgiform headache with conjunctival injection and tearing), czyli krótkotrwałym jednostronnym bólu głowy przypominającym neuralgię z towarzyszącym przekrwieniem spojówek i łzawieniem, oraz w napięciowym bólu głowy i hemikranii ciągłej.
Związek aury z bólem głowy pozostaje niewyjaśniony.
Anatomiczne podłoże bólu głowy
Unerwienie generujących ból struktur wewnątrzczaszkowych przez nerw trójdzielny
Duże naczynia mózgowe, naczynia krwionośne opony miękkiej, zatoki żylne i opona twarda są oplecione głównie przez niezmielinizowane włókna nerwowe, które odchodzą od nerwu ocznego będącego gałęzią zwoju trójdzielnego. W tylnym dole czaszki nerw ten przyjmuje gałęzie czuciowe z korzeni grzbietowych górnych nerwów rdzeniowych. Włókna nerwu trójdzielnego zaopatrujące naczynia mózgowe odchodzą od neuronów zwoju trójdzielnego zawierających substancję P i gen związany z genem kalcytoniny (CGRP – calcitonin gene-related peptide). 18 U ludzi i kotów obie te substancje mogą być uwalniane po stymulacji zwoju trójdzielnego. 19 Stymulacja wewnątrzczaszkowych naczyń krwionośnych, takich jak zatoka strzałkowa górna, wywołuje u człowieka ból. Nerwy zaopatrujące naczynia krwionośne opony twardej człowieka są zbudowane głównie ze zmielinizowanych i niezmielinizowanych włókien o niewielkiej średnicy, które najprawdopodobniej przewodzą bodźce bólowe.
Fizjologia bólu głowy
Zjawiska obwodowe
Wynaczynianie białek osocza
Neurogenne wynaczynianie białek osocza można obserwować podczas stymulacji elektrycznej zwoju trójdzielnego u szczura. Wynaczynianie białek osocza blokują alkaloidy sporyszu, indometacyna, kwas acetylosalicylowy i sumatryptan (agonista receptorów serotoninowych 5HT1B/1D). 20 Zmiany strukturalne w oponie twardej, w tym degranulacja komórek tucznych, oraz zmiany w pozawłośniczkowych naczyniach żylnych, takie jak agregacja płytek pod wpływem bodźca elektrycznego, zostały już opisane. Chociaż przyjmuje się, że takie zmiany (szczególnie inicjacja reakcji zapalnej bez bodźca infekcyjnego) powodują ból, nie wiadomo, czy proces ten wystarczy, czy też potrzeba innych stymulatorów lub promotorów. Nie wiadomo także, czy takie zjawisko występuje w migrenie. Badania przedkliniczne wskazywałyby, że sama szerząca się depresja korowa może aktywować neurony zwoju trójdzielnego, 13 jednak wciąż toczą się na ten temat dyskusje.
Choć po stymulacji zwoju trójdzielnego u zwierząt doświadczalnych obserwowano wynaczynienie białek osocza w siatkówce (blokowane przez sumatryptan), angiografia siatkówki wykonana podczas ostrego ataku migreny lub klasterowego bólu głowy nie wykazała zmian. 21 Doświadczenie to miało pewne ograniczenia – badano w nim zarówno siatkówkę, jak i naczyniówkę szczura, a wiadomo, że naczynia włosowate naczyniówki są porowate. Jest jednak jasne, że blokada neurogennego wynaczyniania białek osocza nie wiąże się jednoznacznie z działaniem przeciwmigrenowym u ludzi, co udowodniono w nieudanych badaniach klinicznych z użyciem antagonistów substancji P i neurokininy 1, będących swoistymi antagonistami wynaczyniania białek osocza oraz CP122,288 i 4991w93 (antagonisty endoteliny i neurosteroidu). Dokładniejsze opisy tych nieudanych badań można znaleźć w innych publikacjach. 14
Sensytyzacja
Chociaż nie wiadomo, czy podczas migreny występuje istotny jałowy proces zapalny w oponie twardej, czy dochodzi do sensytyzacji dróg bólowych, od lat wiadomo, że w chorobie tej pacjenci często odczuwają ból nieadekwatny do bodźców. Na allodynię skarży się ok. 2/3 chorych. Szczególnie interesujące jest to, że ujawnia się ona w kończynie górnej po stronie przeciwnej do bólu. Obserwacja ta wiąże się z sensytyzacją co najmniej na poziomie trzeciego neuronu szlaku bólowego, czyli neuronów wzgórza, i jednoznacznie wiąże patofizjologię migreny z ośrodkowym układem nerwowym. Sensytyzacja w migrenie może mieć charakter obwodowy, związany z miejscowym uwalnianiem markerów zapalnych, co z pewnością może aktywować nocyceptory nerwu trójdzielnego. Bardziej prawdopodobne wydaje się jednak, że sensytyzacja ma charakter ośrodkowy 22 lub jest to postać zaburzeń hamowania zstępującej transmisji modulacyjnej. 23, 24 Dihydroergotamina (DHE) blokuje transmisję bodźców bólowych w układzie trójdzielno-naczyniowym, 25 prawdopodobnie miejscowo wpływając na kompleks trójdzielno-szyjny,26 który blokuje sensytyzację ośrodkową związaną ze stymulacją opony twardej przez mediatory zapalne.
Badania nad neuropeptydami
U ludzi i kotów stymulacja elektryczna zwoju trójdzielnego prowadzi do wzrostu przepływu krwi przez struktury pozamózgowe oraz miejscowego uwalniania CGRP i substancji P. 19 U kotów stymulacja zwoju trójdzielnego zwiększa także przepływ krwi przez mózg na szlaku przecinającym gałąź skalistą większą nerwu twarzowego i powodującym uwalnianie silnego peptydu rozszerzającego naczynia – wazoaktywnego peptydu jelitowego (VIP – vasoactive intestinal polypeptide) (tab. 1). Interesujące jest to, że unerwienie VIP-ergiczne naczyń krwionośnych mózgu obejmuje głównie przednie rejony mózgu, co może przyczyniać się do wrażliwości rejonów położonych bardziej z tyłu na szerzącą się depresję korową i wyjaśniać, dlaczego aura tak często rozpoczyna się w tylnej części mózgu. Stymulacja bardziej swoistych dla bólu naczyniowego rejonów zatoki strzałkowej górnej zwiększa przepływ krwi przez mózg i stężenie CGRP we krwi w żyle szyjnej. Z badań na ludziach wynika, że stężenie CGRP rośnie w czasie bólu migrenowego, klasterowego bólu głowy i przewlekłej napadowej hemikranii. 27 Oznacza to, że w tych zaburzeniach układ trójdzielno-naczyniowy może ulegać obronnej aktywacji; najnowsze badania wskazują jednak, że zmiany te nie występują u osób, u których choroba przebiega łagodniej. Co więcej, migrena wywoływana przez donory tlenku azotu, klinicznie bardzo zbliżona do migreny klasycznej, także powoduje zwiększenie stężenia CGRP, które jest blokowane przez sumatryptan, tak jak w migrenie samoistnej. Interesujące jest to, że związki, których działanie w migrenie nie potwierdziło się, szczególnie CP122,288 (konformacyjnie ograniczony analog sumatryptanu, czyli wykazujący pewną wybiórczość w stosunku do podtypów receptorów 5HT1B i 5HT1D) oraz 4991w93 (konformacyjnie ograniczony analog zolmitryptanu), nie hamowały uwalniania CGRP po stymulacji zatoki strzałkowej górnej u kotów. Dzięki poznaniu mechanizmu działania i opracowaniu wysoce swoistych niepeptydowych antagonistów CGRP niepowodujących działań niepożądanych zyskalibyśmy ważną metodę leczenia ostrego ataku migreny. 28 Jednocześnie brak wpływu antagonistów CGRP na wynaczynianie białek osocza częściowo wyjaśnia niepowodzenie zastosowania tego modelu w wypracowaniu metod leczenia migreny u ludzi.
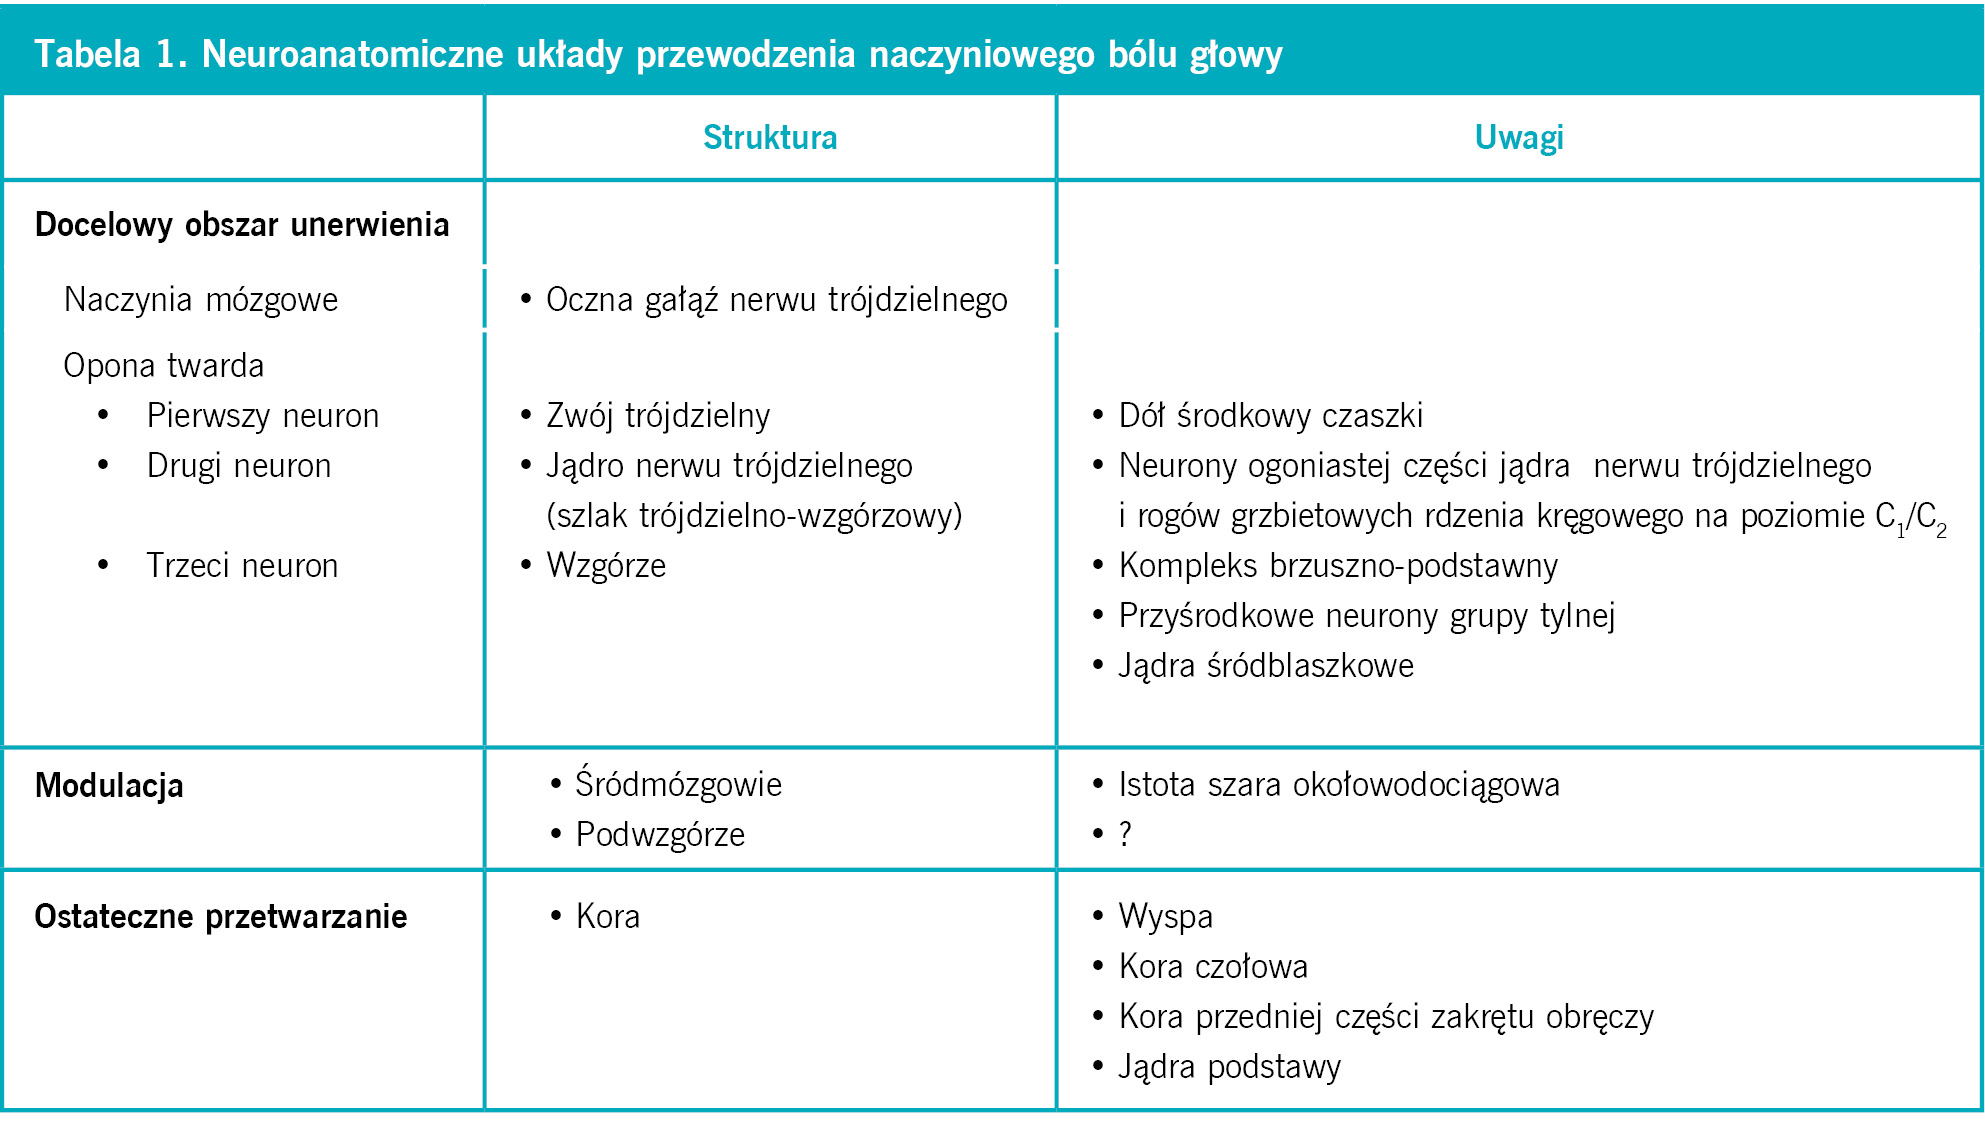
Tabela 1. Neuroanatomiczne układy przewodzenia naczyniowego bólu głowy
Zjawiska ośrodkowe
Kompleks trójdzielno-szyjny
Barwienia immunohistochemiczne z użyciem białka Fos uwidaczniają aktywowane komórki. Po podrażnieniu opony twardej przez krew zaobserwowano ekspresję białka Fos w jądrze ogoniastym (części jądra pasma rdzeniowego w nerwie trójdzielnym), a po stymulacji zatoki strzałkowej górnej u kotów i małp stwierdza się podobny obraz w jądrze ogoniastym oraz w rogu grzbietowym rdzenia kręgowego na poziomie C1 i C2. Te ostatnie spostrzeżenia są zgodne z wynikami pomiarów metabolizmu 2-deoksyglukozy po stymulacji zatoki strzałkowej górnej. Również stymulacja gałęzi rdzeniowej C2 nerwu podpotylicznego większego zwiększa aktywność metaboliczną w tych samych obszarach – jądrze ogoniastym i rogu grzbietowym rdzenia kręgowego na poziomie C1/2. U zwierząt doświadczalnych można dokonywać bezpośrednich pomiarów aktywności neuronów nerwu trójdzielnego, stymulując jego nadnamiotowy obszar unerwienia oraz obszar unerwienia nerwu podpotylicznego większego – gałęzi korzenia grzbietowego nerwu rdzeniowego C2. 29 Pięciominutowa stymulacja nerwu podpotylicznego większego powoduje istotny wzrost odpowiedzi na nadnamiotową stymulację opony twardej trwający ponad godzinę. 29 Natomiast stymulacja opony twardej tętnicy oponowej środkowej olejem z gorczycy drażniącym włókna nerwowe typu C powoduje wzrost odpowiedzi na stymulację mięśnia potylicznego. 30 Dane te sugerują, że zachodzi konwergencja transmisji z obszaru unerwienia nerwu ocznego oraz ze struktur szyi na poziomie drugiego neuronu drogi czuciowej. Co więcej, stymulacja struktury zlateralizowanej – tętnicy oponowej środkowej – powoduje obustronną ekspresję białka Fos w mózgach kotów i małp. Grupę neuronów tworzącą powierzchowne blaszki jądra ogoniastego i rogi grzbietowe rdzenia kręgowego na poziomie C1/2 należy uznać za czynnościowy kompleks trójdzielno-szyjny.
Oznacza to, że bodźce bólowe w obszarze unerwienia nerwu trójdzielnego i struktur szyi są przekazywane przez komórki zlokalizowane w tylnej części kompleksu trójdzielno-szyjnego. To wyjaśnia, dlaczego w migrenie ból promieniuje do tyłu głowy. Co więcej, jak wynika z eksperymentalnych badań farmakologicznych, niektóre leki przerywające napady migreny (takie jak pochodne sporyszu, kwas acetylosalicylowy, sumatryptan, eletryptan, naratryptan, ryzatryptan i zolmitryptan) mogą zmniejszać aktywność drugiego neuronu drogi czuciowej. Wynika z tego, że może istnieć jeszcze jeden punkt uchwytu dla leków przeciwmigrenowych. Działanie leków można podzielić na zależne od receptorów 5HT1B, 5HT1D i 5HT1F, 31 zgodnie z lokalizacją tych receptorów na nocyceptorach peptydergicznych. Interesujące jest to, że tryptany wpływają również na promotor CGRP i regulują wydzielanie CGRP z neuronów w hodowlach komórkowych, podobnie jak tlenek azotu. 32 Ponieważ procesy te częściowo zachodzą na poziomie błony postsynaptycznej, gdzie znajdują się receptory 5HT1B lub 5HT1D, 33 możliwe staje się opracowanie leków wysoce swoistych anatomicznie. Dane sugerujące eksternalizację receptorów 5HT1D po stymulacji 34 mogą ułatwić zrozumienie, dlaczego sumatryptan podany we wstrzyknięciu podczas aury migrenowej nie zapobiegał bólowi głowy, który pojawiał się ok. 20 minut później.
Dalsza transmisja bodźców
Po przejściu przez pień mózgu i górny odcinek rdzenia w odcinku szyjnym bodźce są przekazywane do przednich okolic mózgu.
Wzgórze
Przetwarzanie naczyniowych bodźców bólowych na poziomie wzgórza zachodzi w jądrze brzuszno-tylno-przyśrodkowym, jądrze tylno-przyśrodkowym oraz jądrach śródblaszkowych. Zagami 35 podawał kapsaicynę do zatoki strzałkowej górnej, aby wykazać, że projekcje nerwu trójdzielnego przekazujące w znacznej mierze bodźce bólowe są przetwarzane przez neurony wzgórza, szczególnie jądra brzuszno-tylno-przyśrodkowego i sąsiednich jąder brzusznych. Czynność tych neuronów jest modulowana przez hamujące receptory GABAA i być może przez propranolol za pośrednictwem receptorów β1-adrenergicznych, 36 co ma większe znaczenie kliniczne. Warto zwrócić uwagę, że tryptany mogą także hamować neurony jądra brzuszno-tylno-przyśrodkowego, wpływając na miejscowe mechanizmy zależne od receptora 5HT1B/1D, co wykazano w badaniach metodą mikrojonoforezy. 37 Może to oznaczać, że istnieje nieznany dotąd punkt uchwytu tryptanów w ostrym ataku migreny. Badania obrazowe u ludzi potwierdziły aktywację wzgórza po stronie przeciwnej do bólu w ostrym ataku migreny (ryc. 1), 38, 39 klasterowym bólu głowy40 i zespole SUNCT. 41, 42
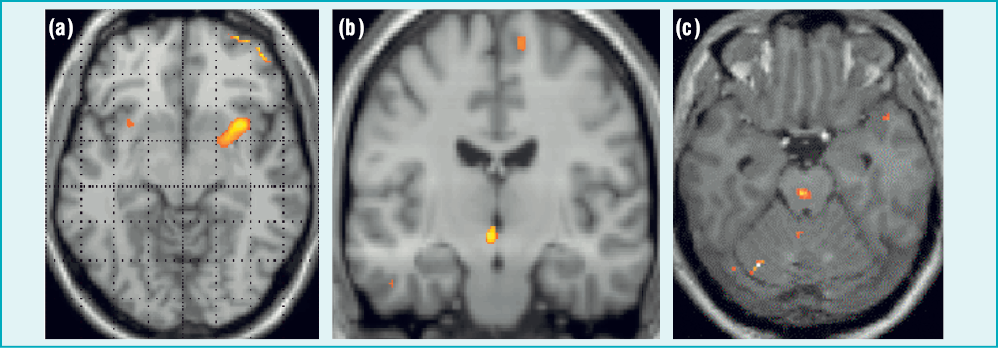
Rycina 1. Wyniki badania metodą pozytonowej tomografii emisyjnej podczas (a) doświadczalnego bólu głowy, (b) klasterowego bólu głowy i (c) migreny
Aktywacja rejonów modulacyjnych
Stymulacja szlaków bólowych poprzez stymulację zatoki strzałkowej górnej u kota aktywuje neurony brzuszno-boczne istoty szarej okołowodociągowej (PAG – periaqueductal grey matter). 43 Z kolei aktywacja istoty szarej okołowodociągowej hamuje aktywność kompleksu trójdzielno-szyjnego w mechanizmie sprzężenia zwrotnego. 44, 45 Aktywację istoty szarej okołowodociągowej uwidoczniono w badaniach pozytonowej tomografii emisyjnej (PET – positron emission tomography) u osób z migreną. 46 W dalszej części pracy omówimy ten typowy układ ujemnego sprzężenia zwrotnego jako możliwy mechanizm powstawania objawów migreny.
Innym potencjalnym rejonem modulacyjnym aktywowanym przez stymulację nocyceptorów kompleksu trójdzielno-szyjnego jest istota szara tylnej części podwzgórza. 47 Ten obszar odgrywa główną rolę w patogenezie wielu pierwotnych bólów głowy, szczególnie klasterowego bólu głowy, zespołu SUNCT, 41 hemikranii napadowej 48 i hemikranii ciągłej. 49 Co więcej, objawy kliniczne zapowiadające ból i inne cechy choroby wskazują na udział neuronów dopaminergicznych w jego patogenezie. Niedawno wykazano, że dopamina hamuje transmisję bodźców w układzie trójdzielno-szyjnym, prawdopodobnie wpływając na mechanizmy zależne od receptorów D2. 50 Oreksyna A i B są podwzgórzowymi neuropeptydami wiążącymi się z dwoma receptorami sprzężonymi z białkami G: OX1 i OX2. Oreksyny biorą udział w regulacji przyjmowania pokarmu, cyklu snu i czuwania oraz regulacji wydzielania hormonów, mają też związek z modulacją przewodzenia bodźców bólowych. Oreksyna A hamuje neurogenne rozszerzenia naczyń krwionośnych opony twardej 51 oraz aktywację neuronów kompleksu trójdzielno-szyjnego po stymulacji włókien nerwu trójdzielnego zaopatrujących naczynia krwionośne. 52 Neurony oreksynergiczne tylnej części podwzgórza mogą zarówno nasilać, jak i hamować przekazywanie bodźców bólowych. 24
Ośrodkowa modulacja bodźców bólowych przewodzonych przez nerw trójdzielny
Badania neuroobrazowe u ludzi
Czynnościowe badania neuroobrazowe metodą PET wykazały aktywację grzbietowej części śródmózgowia, w tym istoty szarej okołowodociągowej i grzbietowej części mostu w okolicy miejsca sinawego, podczas ataku migreny bez aury. 46 Aktywację grzbietowo-bocznej części mostu obserwowano w pozytonowej tomografii emisyjnej w samoistnej migrenie napadowej 39 i przewlekłej migrenie 53 wywoływanej przez nitroglicerynę. 38, 54 Te obszary wykazują aktywność natychmiast po skutecznym leczeniu bólu głowy, ale są nieaktywne między atakami. Obszary aktywacji odpowiadają rejonom mózgu, których stymulacja elektrodami wszczepianymi w celu kontroli bólu powodowała migrenopodobny ból głowy w badaniach Raskina 55 i Veloso. Podobnie Welch i wsp. 56 zaobserwowali nadmiar żelaza w istocie szarej okołowodociągowej pacjentów z napadową i przewlekłą migreną. Przewlekła migrena może rozwinąć się po krwawieniu do naczyniaka jamistego w rejonie istoty szarej okołowodociągowej lub po uszkodzeniu mostu.
Badania modulacji czuciowej na zwierzętach doświadczalnych
Badania na zwierzętach wykazały, że stymulacja miejsca sinawego (głównego jądra noradrenergicznego) zmniejsza przepływ krwi przez mózg w sposób zależny od częstotliwości stymulacji 57 w mechanizmie mającym związek z receptorami α2-adrenergicznymi. Ta redukcja przepływu krwi jest największa w korze potylicznej. Chociaż obserwuje się redukcję ogólnego przepływu krwi o 25%, jednocześnie rozszerzają się naczynia pozamózgowe. 57 Miejsce sinawe otrzymuje ważne sygnały z neuronów oreksynerigcznych podwzgórza, które mogą zmieniać aktywność jego neuronów. W rzeczywistości neurony miejsca sinawego modulują pobudzenie psychoruchowe u naczelnych. Dodatkowo aktywacja głównego serotoninergicznego jądra pnia mózgu – grzbietowego jądra szwu śródmózgowia – może zwiększać przepływ krwi przez mózg. Co więcej, stymulacja istoty szarej okołowodociągowej hamuje aktywność neuronów nerwu trójdzielnego wyzwalaną przez stymulację zatoki strzałkowej górnej u kotów, ale blokada kanałów wapniowych typu P/Q zależnych od potencjału w istocie szarej okołowodociągowej ułatwia przewodzenie trójdzielno-naczyniowych bodźców bólowych. 23
Elektrofizjologia migreny u ludzi
Badania potencjałów wywołanych i potencjałów wywołanych skorelowanych z pobudzeniem są ogniwem łączącym badania na zwierzętach i obrazowanie czynnościowe u ludzi. Badacze wykazali zmiany w parametrach neurofizjologicznych aktywacji mózgu, jednak ich interpretacja wciąż wywołuje wiele kontrowersji. 58 Być może najbardziej pewnym spostrzeżeniem jest brak prawidłowej habituacji mózgu do bodźców u pacjenta z migreną. Podobnie fala oczekiwania (CNV – contingent negative variation), potencjał wywołany skorelowany z pobudzeniem, jest nieprawidłowa u pacjentów z migreną. 59 Zmiany fali oczekiwania pozwalają przewidywać ataki migreny, a leki zapobiegające atakom migreny normalizują falę oczekiwania.
Czym jest migrena?
Migrena jest dziedzicznym, napadowym zaburzeniem pobudliwości czuciowej. Chorzy odczuwają pulsujący ból głowy, jednak ani ból, ani jego leczenie nie zależy od wielkości naczynia. Pacjenci z migreną odczuwają nadwrażliwość na światło i dźwięk. Niektórzy skarżą się także na nadwrażliwość na zapachy. Zwykłe ruchy głowy powodują u nich ból, wielu zgłasza też zaburzenia równowagi, tak jakby właśnie zeszli z pokładu łodzi. Co wywołuje takie zaburzenia?
Aura migrenowa nie może wyzwalać bólu, ponieważ według danych występuje tylko u 30% pacjentów z migreną. Może też wystąpić bez bólu lub w innych pierwotnych bólach głowy. Pacjenci z migreną odbierają tyle samo fotonów światła co inni, tak więc jeśli chodzi o ten objaw oraz fonofobię i osmofobię, przyczyną musi być nieprawidłowe ośrodkowe przetwarzanie prawidłowych sygnałów. Być może zmiany elektrofizjologiczne w mózgu błędnie nazywano nadmierną pobudliwością, podczas gdy prostszym wyjaśnieniem byłyby zaburzenia habituacji. Jeśli migrena jest zaburzeniem funkcji czuciowych, związanym ze zmianami synchronizacji korowej (hipersynchronizacją), wszystkie jej objawy można wytłumaczyć jedną hipotezą patofizjologiczną odnoszącą się do zaburzenia podkorowych układów modulujących przekazywanie bodźców czuciowych. Choć układ trójdzielno-naczyniowy i jego odruchowe połączenia autonomiczne (odruch trójdzielno-szyjny) wydają się działać jak układ dodatniego sprzężenia zwrotnego ułatwiający wystąpienie ostrego ataku migreny, podstawowy problem tkwi w mózgu. Praca ta powinna przynajmniej zasygnalizować, że zaczęliśmy traktować migrenę jako problem neurobiologiczny, a nie gastroenterologiczny. Interesujące w tym kontekście jest zatem, jakie poglądy na temat migreny zostaną przedstawione za kolejne 70 lat.
- 1. Spriggs E. A clinical study of headaches. Lancet 1935;ii:63-7.
- 2. Lance JW, Goadsby PJ. Mechanism and management of headache. New York: Elsevier, 2005.
- 3. Olesen J, Tfelt-Hansen P, Ramadan N, Goadsby PJ, Welch KMA. The headaches. Philadelphia: Lippincott, Williams & Wilkins, 2005.
- 4. Silberstein SD, Lipton RB, Goadsby PJ. Headache in clinical practice. London: Martin Dunitz, 2002.
- 5. Goadsby PJ. Pathophysiology of migraine. In: Lipton RB, Bigal M, eds. Migraine and other headache disorders. New York: Marcel Dekker, Taylor & Francis Books, 2006:81-98.
- 6. Headache Classification Committee of the International Headache Society. The international classification of headache disorders: second edition. Cephalalgia 2004;24(Suppl 1):9-160.
- 7. Ophoff RA, van Eijk R, Sandkuijl LA et al. Genetic heterogeneity of familial hemiplegic migraine. Genomics 1994;22:21-6.
- 8. Ophoff RA, Terwindt GM, Vergouwe MN et al. Familial hemiplegic migraine and episodic ataxia type-2 are caused by mutations in the Ca2+ channel gene CACNL1A4. Cell 1996;87:543-52.
- 9. De Fusco M, Marconi R, Silvestri L et al. Haploinsufficiency of ATP1A2 encoding the Na+/K+ pump alpha2 subunit associated with familial hemiplegic migraine type 2. Nat Genet 2003;33:192-6.
- 10. Dichgans M, Freilinger T, Eckstein G et al. Mutation in the neuronal voltage-gated sodium channel SCN1A in familial hemiplegic migraine. Lancet 2005;366:371-7.
- 11. van den Maagdenberg AM, Pietrobon D, Pizzorusso T et al. A Cacna1a knockin migraine mouse model with increased susceptibility to cortical spreading depression. Neuron 2004;41:701-10.
- 12. Lauritzen M. Pathophysiology of the migraine aura. The spreading depression theory. Brain 1994;117:199-210.
- 13. Bolay H, Reuter U, Dunn AK et al. Intrinsic brain activity triggers trigeminal meningeal afferents in a migraine model. Nat Med 2002;8:136-42.
- 14. Peroutka SJ. Neurogenic inflammation and migraine: implications for the therapeutics. Mol Interv 2005;5:304-11.
- 15. Ayata C, Jin H, Kudo C, Dalkara T, Moskowitz MA. Suppression of cortical spreading depression in migraine prophylaxis. Ann Neurol 2006;59:652-61.
- 16. Akerman S, Goadsby PJ. Topiramate inhibits cortical spreading depression in rat and cat: a possible contribution to its preventive effect in migraine. Cephalalgia 2004;24:783-4.
- 17. Storer RJ, Goadsby PJ. Topiramate inhibits trigeminovascular neurons in the cat. Cephalalgia 2004;24:1049-56.
- 18. Uddman R, Edvinsson L, Ekman R, Kingman T, McCulloch J. Innervation of the feline cerebral vasculature by nerve fibers containing calcitonin gene-related peptide: trigeminal origin and co-existence with substance P. Neurosci Lett 1985;62:131-6.
- 19. Goadsby PJ, Edvinsson L, Ekman R. Release of vasoactive peptides in the extracerebral circulation of man and the cat during activation of the trigeminovascular system. Ann Neurol 1988;23:193-6.
- 20. Moskowitz MA, Cutrer FM. Sumatriptan: a receptor-targeted treatment for migraine. Annu Rev Med 1993;44:145-54.
- 21. May A, Shepheard S, Knorr M et al. Retinal plasma extravasation in animals but not in humans: implications for the pathophysiology of migraine. Brain 1998;121:1231-7.
- 22. Burstein R, Yamamura H, Malick A, Strassman AM. Chemical stimulation of the intracranial dura induces enhanced responses to facial stimulation in brain stem trigeminal neurons. J Neurophysiol 1998;79:964-82.
- 23. Knight YE, Bartsch T, Kaube H, Goadsby PJ. P/Q-type calcium-channel blockade in the periaqueductal gray facilitates trigeminal nociception: a functional genetic link for migraine? J Neurosci 2002;22 (RC213):1-6.
- 24. Bartsch T, Levy MJ, Knight YE, Goadsby PJ. Differential modulation of nociceptive dural input to [hypocretin] orexin A and B receptor activation in the posterior hypothalamic area. Pain 2004;109:367-78.
- 25. Hoskin KL, Kaube H, Goadsby PJ. Central activation of the trigeminovascular pathway in the cat is inhibited by dihydroergotamine. A c-Fos and electrophysiology study. Brain 1996; 119:249-56.
- 26. Storer RJ, Goadsby PJ. Microiontophoretic application of serotonin (5HT)1B/1D agonists inhibits trigeminal cell firing in the cat. Brain 1997;120:2171-7.
- 27. Goadsby PJ. Calcitonin gene-related peptide antagonists as treatments of migraine and Rother primary headaches. Drugs 2005;65:2557-67.
- 28. Olesen J, Diener HC, Husstedt IW et al. Calcitonin gene-related peptide receptor antagonist BIBN 4096 BS for the acute treatment of migraine. N Engl J Med 2004;350:1104-10.
- 29. Bartsch T, Goadsby PJ. Stimulation of the greater occipital nerve induces increased central excitability of dural afferent input. Brain 2002;125:1496-509.
- 30. Bartsch T, Goadsby PJ. Increased responses in trigeminocervical nociceptive neurons to cervical input after stimulation of the dura mater. Brain 2003;126:1801-13.
- 31. Goadsby PJ, Classey JD. Evidence for serotonin (5-HT)1B, 5-HT1D and 5-HT1F receptor inhibitory effects on trigeminal neurons with craniovascular input. Neuroscience 2003;122:491-8.
- 32. Bellamy J, Bowen EJ, Russo AF, Durham PL. Nitric oxide regulation of calcitonin gene-related peptide gene expression in rat trigeminal ganglia neurons. Eur J Neurosci 2006;23:2057-66.
- 33. Goadsby PJ, Akerman S, Storer RJ. Evidence for postjunctional serotonin (5-HT1) receptors in the trigeminocervical complex. Ann Neurol 2001;50:804-7.
- 34. Ahn AH, Basbaum AI. Tissue injury regulates serotonin 1D receptor expression: implications for the control of migraine and inflammatory pain. J Neurosci 2006;26:8332-8.
- 35. Zagami AS, Lambert GA. Craniovascular application of capsaicin activates nociceptive thalamic neurons in the cat. Neurosci Lett 1991;121:187-90.
- 36. Shields KG, Goadsby PJ. Propranolol modulates trigeminovascular responses in thalamic ventroposteromedial nucleus: a role in migraine? Brain 2005;128:86-97.
- 37. Shields KG, Goadsby PJ. Serotonin receptors modulate trigeminovascular responses in ventroposteromedial nucleus of thalamus: a migraine target? Neurobiol Dis 2006;23:491-501.
- 38. Bahra A, Matharu MS, Buchel C, Frackowiak RS, Goadsby PJ. Brainstem activation specific to migraine headache. Lancet 2001;357:1016-7.
- 39. Afridi SK, Giffin NJ, Kaube H et al. A positron emission tomographic study in spontaneous migraine. Arch Neurol 2005;62:1270-5.
- 40. May A, Bahra A, Buchel C, Frackowiak RS, Goadsby PJ. Hypothalamic activation in luster headache attacks. Lancet 1998; 352: 275-8.
- 41. May A, Bahra A, Büchel C, Turner R, Goadsby PJ. Functional magnetic resonance imaging in spontaneous attacks of SUNCT: short-lasting neuralgiform headache with conjunctival injection and tearing. Ann Neurol 1999;46:791-4.
- 42. Cohen AS. Functional MRI in SUNCT (Short-lasting Unilateral Neuralgiform headache attacks with Conjunctival injection and Tearing) and SUNA (Short-lasting Unilateral Neuralgiform headache attacks with cranial Autonomic symptoms) shows differential hypothalamic activation with increasing pain. Cephalalgia 2006;26:1402-3 (Poster 20).
- 43. Hoskin KL, Bulmer DC, Lasalandra M, Jonkman A, Goadsby PJ. Fos expression in the midbrain periaqueductal grey after trigeminovascular stimulation. J Anat 2001;197:29-35.
- 44. Knight YE, Goadsby PJ. The periaqueductal grey matter modulates trigeminovascular input: a role in migraine? Neuroscience 2001;106:793-800.
- 45. Knight YE, Bartsch T, Goadsby PJ. Trigeminal antinociception induced by bicuculline in the periaqueductal grey (PAG) is not affected by PAG P/Q-type calcium channel blockade in rat. Neurosci Lett 2003;336:113-6.
- 46. Weiller C, May A, Limmroth V et al. Brain stem activation in spontaneous human migraine attacks. Nat Med 1995;1:658-60.
- 47. Benjamin L, Levy MJ, Lasalandra MP et al. Hypothalamic activation after stimulation of the superior sagittal sinus in the cat: a Fos study. Neurobiol Dis 2004;16:500-5.
- 48. Matharu MS, Cohen AS, Frackowiak RSJ, Goadsby PJ. Posterior hypothalamic activation in paroxysmal hemicrania. Ann Neurology 2006;59:535-45.
- 49. Matharu MS, Cohen AS, McGonigle DJ et al. Posterior hypothalamic and brainstem activation in hemicrania continua. Headache 2004;44:747-61.
- 50. Bergerot A, Storer RJ, Goadsby PJ. Dopamine inhibits trigeminovascular transmission in the rat. Ann Neurol 2007;61:251-62.
- 51. Holland PR, Akerman S, Goadsby PJ. Orexin 1 receptor activation attenuates neurogenic dural vasodilation in an animal model of trigeminovascular nociception. J Pharmacol Exp Ther 2005;315:1380-5.
- 52. Holland PR, Akerman S, Goadsby PJ. Modulation of nociceptive dural input to the trigeminal nucleus caudalis via activation of the orexin 1 receptor in the rat. Eur J Neurosci 2006;24:2825-33.
- 53. Matharu MS, Bartsch T, Ward N et al. Central neuromodulation in chronic migraine patients with suboccipital stimulators: a PET study. Brain 2004;127:220-30.
- 54. Afridi S, Matharu MS, Lee L et al. A PET study exploring the laterality of brainstem activation in migraine using glyceryl trinitrate. Brain 2005;128:932-9.
- 55. Raskin NH, Hosobuchi Y, Lamb S. Headache may arise from perturbation of brain. Headache 1987;27:416-20.
- 56. Welch KM, Nagesh V, Aurora SK, Gelman N. Periaqueductal grey matter dysfunction in migraine: cause or the burden of illness? Headache 2001;41:629-37.
- 57. Goadsby PJ, Lambert GA, Lance JW. Differential effects on the internal and external carotid circulation of the monkey evoked by locus coeruleus stimulation. Brain Res 1982;249:247-54.
- 58. Schoenen J, Ambrosini A, Sándor PS, Maertens de Noordhout A. Evoked potentials and transcranial magnetic stimulation in migraine: published data and viewpoint on their pathophysiologic significance. Clin Neurophysiol 2003;114:955-72.
- 59. Schoenen J, Timsit-Berthier M. Contingent negative variation: methods and potential interest in headache. Cephalalgia 1993;13:28-32.
- 60. May A, Bahra A, Büchel C, Frackowiak RS, Goadsby PJ. Hypothalamic activation in luster headache attacks. Lancet 1998;352:275-8.
- 61. May A, Kaube H, Büchel C et al. Experimental cranial pain elicited by capsaicin: a PET study. Pain 1998;74:61-6.
 Dodaj do ulubionych
