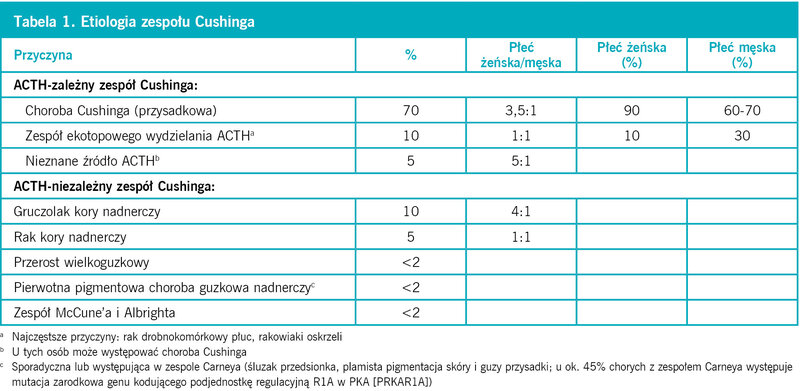
Choroba Cushinga (przysadkowa) jest najczęstszą przyczyną endogennego zespołu Cushinga.
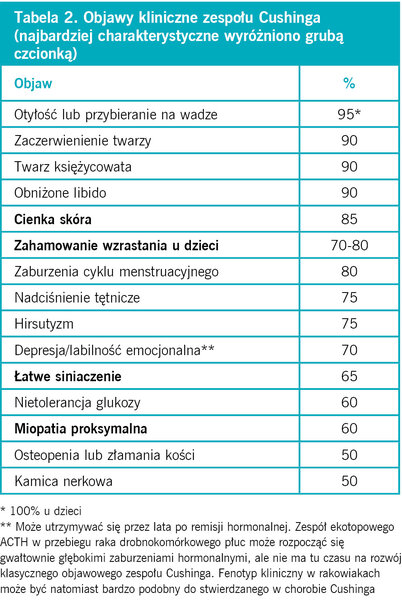
U dorosłych objawy zespołu Cushinga o najwyższej mocy dyskryminacyjnej to cienka skóra, łatwe siniaczenie i miopatia proksymalna.
Rozpoznanie hiperkortyzolemii (zespołu Cushinga) należy potwierdzić przed przystąpieniem do diagnostyki różnicowej.
Najlepszym badaniem przesiewowym w kierunku choroby Cushinga jest test hamowania dawką 1 mg deksametazonu. Stosuje się też trzykrotne oznaczenie wydalania
wolnego kortyzolu z moczem dobowym i nocne oznaczenie stężenia kortyzolu w ślinie, jeżeli badanie to jest dostępne (badanie stężenia kortyzolu o północy najlepiej przeprowadzić u pacjentów hospitalizowanych).
Po potwierdzeniu hiperkortyzolemii następnym krokiem jest oznaczenie stężenia ACTH w krwi.
Rozpoznanie różnicowe i leczenie zespołu Cushinga najlepiej prowadzić w dużych ośrodkach referencyjnych.
Adrenalektomię należy przeprowadzać techniką laparoskopową, a operacyjne leczenie przysadki powinno się przeprowadzać w ośrodkach z dużym doświadczeniem w tej dziedzinie.
W artykule omówiono endogenny zespół Cushinga, który rozwija się na skutek przewlekłego nadmiaru wolnego kortyzolu w krążeniu. 1 Częstą przyczyną zespołu są egzogenne glikokortykosteroidy, dlatego przed wykonaniem badań diagnostycznych należy na podstawie zebranego wywiadu wykluczyć ich stosowanie.
Epidemiologia, przyczyny i rokowanie
U chorych z ciężką postacią zespołu Cushinga ryzyko zgonu zwiększa się pięciokrotnie. Częstość występowania choroby jest mała (0,7-2,4/mln), a jej początek przypada średnio na 36 r.ż. Nowe dane wskazują, że hiperkortyzolemię stwierdza się u 2-5% otyłych pacjentów ze źle kontrolowaną cukrzycą typu 2 i nadciśnieniem tętniczym, a terapia stosowana w tej grupie chorych jest skuteczna. 2 Przemawia to za potrzebą prowadzenia w tej populacji badań przesiewowych w kierunku zespołu Cushinga.
Przyczyny zespołu wymieniono w tabeli 1.
Tabela 1. Etiologia zespołu Cushinga
Przebieg kliniczny (tab. 2)
Tabela 2. Objawy kliniczne zespołu Cushinga (najbardziej charakterystyczne wyróżniono grubą czcionką)
Rozpoznanie choroby może być trudne, ponieważ jej objawy są różne u poszczególnych pacjentów, a ponadto mogą nasilać się cyklicznie. Objawy, które najlepiej odróżniają zespół Cushinga od otyłości prostej, to cienka skóra, łatwe siniaczenie, miopatia proksymalna, a u dzieci zahamowanie wzrostu. 3
Badania hormonalne
Badania hormonalne przeprowadza się w dwóch etapach, które mają na celu:
potwierdzenie hiperkortyzolemii
ustalenie jej przyczyny.
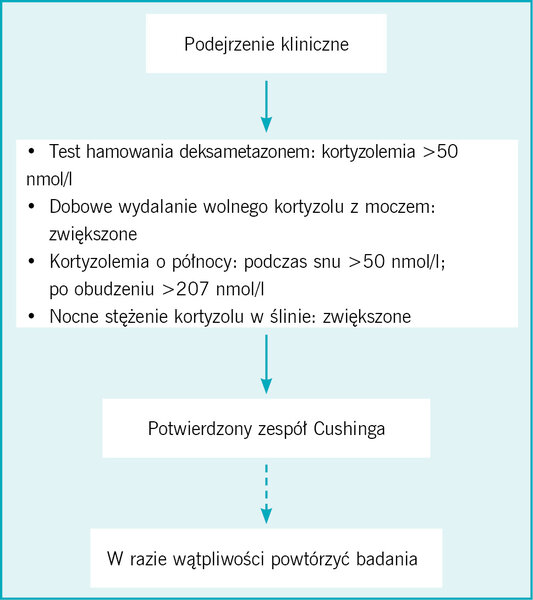
Rozpoznanie hiperkortyzolemii (ryc. 1)
Rycina 1. Rozpoznanie zespołu Cushinga
Diagnostykę w kierunku hiperkortyzolemii zazwyczaj przeprowadza się na podstawie jej klinicznego podejrzenia, jednak w przypadku niektórych grup pacjentów konieczne może być wykonanie badań przesiewowych 1 w kierunku zespołu Cushinga; dotyczy to np:
chorych ze źle kontrolowanym nadciśnieniem tętniczym i cukrzycą
chorych z osteoporozą o niejasnej etiologii.
Hiperkortyzolemię stwierdza się również u niektórych chorych z depresją, jadłowstrętem psychicznym, u alkoholików, a także u zdrowych kobiet w trzecim trymestrze ciąży. W przeciwieństwie do rzeczywistego zespołu Cushinga o podłożu endogennym zaburzenia te zanikają po ustąpieniu czynnika, który je powodował. Hiperkortyzolemię należy podejrzewać, jeśli równocześnie nie występuje choroba o ostrym przebiegu, która mogłaby powodować fałszywie dodatnie rozpoznanie. W razie wątpliwości należy powtórzyć badania lub uzyskać dodatkową opinię.
Test hamowania małą dawką deksametazonu
Powszechnie stosuje się dwa testy:
1. Skrócony test hamowania deksametazonem, w którym o godz. 23.00 podaje się 1 mg deksametazonu, a następnego dnia między godz. 8.00 a 9.00 ocenia się stężenie kortyzolu w osoczu.
2. Test 48-godzinny, w którym co 6 h podaje się 0,5 mg deksametazonu (o godz. 9.00, 15.00, 21.00 i 03.00), a stężenie kortyzolu w osoczu ocenia się o godz. 9.00 przed rozpoczęciem testu i na jego zakończenie.
Test 48-godzinny ma większą czułość i może być przeprowadzany ambulatoryjnie, pod warunkiem że pacjent przejdzie dokładne przeszkolenie. Za pomocą tych testów można wykluczyć zespół Cushinga, jeżeli po hamowaniu deksametazonem stężenie kortyzolu w surowicy nie przekracza 50 nmol/l. 3, 4
Należy pamiętać, że u 3-8% chorych z zespołem Cushinga (pochodzenia przysadkowego) następuje zahamowanie kortyzolemii <50 nmol/l (wynik fałszywie negatywny). 5, 6 Jeżeli mimo takiego wyniku istnieje silne podejrzenie hiperkortyzolemii, należy powtórzyć badania lub przeprowadzić badania dodatkowe.
Fałszywie negatywne wyniki mogą być spowodowane przez:
złe wchłanianie deksametazonu
leki zwiększające klirens wątrobowy deksametazonu, takie jak karbamazepina, fenytoina, fenobarbital i ryfampicyna
ciążę lub leczenie estrogenami, co zwiększa stężenie globuliny wiążącej kortyzol, a przez to również stężenie kortyzolu całkowitego ocenianego w większości oznaczeń. Stężenie globuliny wiążącej kortyzol wraca do normy po 4-6 tygodniach przerwy w leczeniu. 1
Dobowe wydalanie wolnego kortyzolu z moczem
W diagnostyce zespołu Cushinga testem o najmniejszej czułości jest ocena dobowego wydalania wolnego kortyzolu z moczem. Aby nie przeoczyć choroby o niewielkim nasileniu lub nasilającej się cyklicznie, należy przeprowadzić trzy całodobowe zbiórki moczu. Do rozpoznania zespołu Cushinga konieczne jest stwierdzenie wartości czterokrotnie przekraczających górną granicę normy – w przebiegu innych chorób rzadko się je obserwuje. Z drugiej strony w zespole Cushinga i w chorobach, w których hiperkortyzolemia ma inne podłoże, wartości dobowego wydalania wolnego kortyzolu z moczem są często takie same. Fałszywie niskie wartości mogą być spowodowane upośledzeniem czynności nerek lub nieprawidłowo przeprowadzoną (niekompletną) dobową zbiórką moczu. 1, 4
Stężenie kortyzolu o północy
W zespole Cushinga zanika prawidłowy całodobowy rytm wydzielania kortyzolu. Za pomocą pojedynczego oznaczenia kortyzolemii o północy można wykluczyć zespół Cushinga, jeżeli stężenie kortyzolu u śpiącego pacjenta nie przekracza 50 nmol/l. 7 Badanie to może być szczególnie przydatne, gdy w teście z deksametazonem wykazano niepełne hamowanie, jest jednak trudne do przeprowadzenia poza oddziałem endokrynologicznym. Stężenie kortyzolu o północy, które wynosi >207 nmol/l, potwierdza hiperkortyzolemię, jednak w 7% przypadków o łagodnym przebiegu rozpoznanie może być fałszywie ujemne. 8
Nocne stężenie kortyzolu w ślinie
Stężenie kortyzolu w ślinie koreluje ze stężeniem wolnego kortyzolu w surowicy. Materiał jest łatwy do pobrania i stabilny w temperaturze pokojowej, dlatego jest to wysoce przydatna metoda badań przesiewowych w ambulatoryjnej opiece nad pacjentem. 9, 10
W Wielkiej Brytanii zestawy do badania stężenia kortyzolu w ślinie nie są powszechnie dostępne. Stężenia stwierdzane tą metodą są o rząd wielkości niższe od stężeń w surowicy, w związku z tym istotne jest poznanie charakterystyki każdego badania i zastosowanie odpowiedniego dla niego punktu odcięcia.
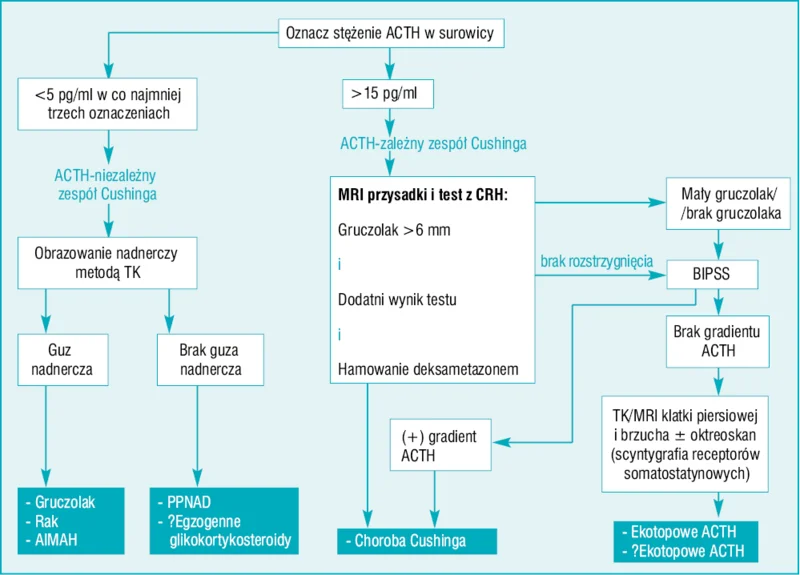
Diagnostyka różnicowa: określenie przyczyny zespołu Cushinga (ryc. 2)
Rycina 2. Diagnostyka różnicowa zespołu Cushinga
Pierwszym krokiem w różnicowaniu przyczyn hiperkortyzolemii jest oznaczenie stężenia hormonu adrenokortykotropowego (ACTH) w krwi. Pobraną próbkę trzeba natychmiast odwirować i zamrozić do −40°C, by uniknąć rozkładu hormonu i, co za tym idzie, fałszywie niskich wyników oznaczeń. Stężenia poniżej 5 pg/ml wskazują na zespół niezależny od ACTH, a stale przekraczające 15 pg/ml wynikają z patologii ACTH-zależnych i wymagają dalszych badań (wymienionych poniżej). Wartości pośrednie należy interpretować ostrożnie, jako że czasem stwierdza się je u osób z chorobą Cushinga (przysadkowa przyczyna hiperkortyzolemii) lub z patologią kory nadnerczy. 1, 3
ACTH−niezależny zespół Cushinga
Przyczyną ACTH-niezależnego zespołu Cushinga (tab. 1) mogą być gruczolaki nadnerczy, rak nadnerczy lub niezależny od ACTH wielkoguzkowy przerost nadnerczy. Zmiany te można zobrazować badaniem tomografii komputerowej (TK). W przypadku pierwotnej pigmentowej choroby guzkowej nadnerczy obraz nadnerczy może być prawidłowy.
ACTH−zależny zespół Cushinga
Podczas badania rezonansu magnetycznego (MRI) przysadki u 40% pacjentów z chorobą Cushinga (przysadkowym źródłem nadmiaru ACTH) nie stwierdza się nieprawidłowości, a u 10% zdrowej populacji występują nieczynne hormonalnie incydentaloma przysadki. Wynika z tego, że różnicowanie między przysadkowym a innym źródłem choroby musi opierać się na badaniach hormonalnych. 1, 3 Hipokaliemia występuje najczęściej w zespole ekotopowego wydzielania ACTH, stwierdza się ją jednak również u 10% osób z chorobą Cushinga. Około 90% przypadków ACTH-zależnego zespołu Cushinga wynika z choroby Cushinga (przyczyna przysadkowa). W diagnostyce choroby Cushinga czułość testu hamowania dużą dawką deksametazonu jest mniejsza niż prawdopodobieństwo występowania tej choroby. Test ten nie jest więc przydatny i nie zaleca się go, jeżeli można wykonać obustronne cewnikowanie zatok skalistych (patrz poniżej). 1 Pomocne mogą być natomiast wyniki 48-godzinnego testu hamowania małą dawką deksametazonu: zmniejszenie kortyzolemii o 30% sugeruje chorobę Cushinga. 6 Świadczy o niej też zwiększone o ponad 15% stężenie kortyzolu 15 i 30 min po dożylnym podaniu 100 µg kortykoliberyny (CRH – corticotropin-releasing hormone). 11
Obustronne cewnikowanie zatok skalistych
Jest to wysokospecjalistyczne badanie inwazyjne. Wymaga umieszczenia cewników w obu dolnych zatokach skalistych i może być przeprowadzane jedynie w ośrodkach referencyjnych. Gradient stężeń ACTH ośrodkowych do obwodowych wynoszący powyżej 2:1, a po stymulacji kortykoliberyną powyżej 3:1 świadczy o chorobie Cushinga. Czułość i swoistość testu przekracza 94%. 12
Obrazowanie
Przyczynę >85% przypadków choroby Cushinga stanowi mikrogruczolak przysadki (<1 cm), a badaniem z wyboru jest obrazowanie metodą rezonansu magnetycznego. Najwyższą wykrywalność w zespole ekotopowego wydzielania ACTH zapewniają wykonane w technice cienkowarstwowej badania TK lub MRI klatki piersiowej i brzucha. 1, 3 Guzy neuroendokrynne można wykryć za pomocą badania scyntygraficznego receptorów somatostatynowych (oktreoskan), rzadko jednak ujawnia ono guzy niewidoczne w tomografii komputerowej. Pomimo licznych badań w 5-15% przypadków nie udaje się wykryć źródła nadmiaru ACTH; pacjenci wymagają wówczas obserwacji. 13, 14
Leczenie chirurgiczne
Przezklinowa adenomektomia
U większości pacjentów z chorobą Cushinga leczeniem z wyboru jest selektywna przezklinowa mikroadenomektomia, którą powinien przeprowadzić doświadczony chirurg. Zapewnia ona jednak długotrwałe remisje tylko w 50-60% przypadków, co wskazuje na konieczność opracowania innych metod leczenia prowadzących do zahamowania wydzielania ACTH. 1
Zabiegi chirurgiczne na nadnerczach
U chorych z jednostronnym pojedynczym gruczolakiem kory nadnercza leczeniem z wyboru jest jednostronna laparoskopowa adrenalektomia. W przypadkach guzów łagodnych, wydzielających kortyzol rokowanie jest pomyślne, w przypadkach raka kory nadnerczy – prawie zawsze bardzo złe.
W ACTH-zależnym zespole Cushinga do normalizacji kortyzolemii konieczna może być obustronna adrenalektomia. Głównym problemem w takich sytuacjach jest rozwój zespołu Nelsona – miejscowo inwazyjnego guza przysadki, wydzielającego znaczne ilości ACTH, czemu towarzyszy hiperpigmentacja skóry. Powikłanie to należy monitorować, guz usunąć chirurgicznie, a w razie potrzeby zastosować radioterapię. 15
Zespół ekotopowego ACTH
Jeśli nie ma przerzutów, usunięcie guza wydzielającego ACTH powoduje długotrwałą remisję.
Leczenie farmakologiczne hiperkortyzolemii
Aby przygotować pacjenta do zabiegu lub jeśli okaże się on nieskuteczny, stężenie kortyzolu można zmniejszyć metodami farmakologicznymi. Nie jest to dobra opcja leczenia przewlekłego; stosuje się ją raczej jako leczenie uzupełniające zabieg chirurgiczny lub radioterapię. Syntezę kortyzolu hamuje metyrapon (500-1000 mg/24h, dawki zwiększane co 72 h) i ketokonazol(200-400 mg/24h, dawki zwiększane co 2-3 tygodnie). Celem leczenia jest osiągnięcie kortyzolemii rzędu 150-300 nmol/l lub normalizacja zwiększonego dobowego wydalania kortyzolu z moczem. Metyrapon, ale nie ketokonazol, powoduje zwiększenie syntezy steroidowych prekursorów androgenów w nadnerczach i głównym działaniem niepożądanym u leczonych nim kobiet jest hirsutyzm. W Wielkiej Brytanii mitotan, związek powodujący martwicę kory nadnerczy, stosuje się przede wszystkim w leczeniu raka kory nadnerczy. Ostatnie badania nad zastosowaniem rozyglitazonu i kabergoliny do zmniejszenia stężeń acth, a w związku z tym kortyzolemii w chorobie Cushinga, nie przyniosły zachęcających wyników. 1
Radioterapia przysadki
Utrzymującą się po nieskutecznym zabiegu chirurgicznym hiperkortyzolemię można leczyć naświetlaniami przysadki. Głównym powikłaniem tej terapii jest postępująca niedoczynność części gruczołowej narządu. Praktycznie u wszystkich chorych 10 lat po leczeniu występuje niedobór hormonu wzrostu, a niedobór gonadotropin stwierdza się u ok. 15%.
Podsumowanie
Rozpoznanie i leczenie zespołu Cushinga wciąż jest wyzwaniem i stanowi podstawę do skierowania pacjenta do ośrodka referencyjnego. Zespół Cushinga może występować u niektórych chorych ze źle kontrolowaną cukrzycą typu 2, co wskazuje na potrzebę badań przesiewowych tej populacji pod kątem hiperkortyzolemii. Obiecującą metodą służącą do badań przesiewowych wydaje się badanie stężenia kortyzolu w ślinie. U wielu pacjentów wyniki leczenia choroby Cushinga są niezadowalające, potrzebny jest dalszy postęp w tej dziedzinie.
2.
Catargi B, Rigalleau V, Poussin A et al. Occult Cushing’s syndrome in type-2 diabetes. J Clin Endocrinol Metab 2003; 88:5808-13.
3.
Newell-Price J, Trainer P, Besser M, Grossman A. The diagnosis and differentia diagnosis of Cushing’s syndrome and pseudo-Cushing’s states. Endocr Rev 1998; 19:647-72.
4.
Arnaldi G, Angeli A, Atkinson AB et al. Diagnosis and complications of Cushing’s syndrome: a consensus statement. J Clin Endocrinol Metab 2003;88:5593-602.
5.
Findling JW, Raff H, Aron DC. The lowdose dexamethasone suppression test: a reevaluation in patients with Cushing’s syndrome. J Clin Endocrinol Metab 2004; 89:1222-6.
6.
Isidori AM, Kaltsas GA, Mohammed S et al. Discriminatory value of the low-dose dexamethasone suppression test in Clinical Medicine Vol 8 No 2 April 2008 207 CME Endocrinology establishing the diagnosis and differentia diagnosis of Cushing’s syndrome. J Clin Endocrinol Metab 2003;88:5299-306.
7.
Newell-Price J, Trainer P, Perry L et al. A single sleeping midnight cortisol has 100% sensitivity for the diagnosis of Cushing’s syndrome. Clin Endocrinol (Oxf) 1995;43: 545-50.
8.
Papanicolaou DA, Yanovski JA, Cutler GB Jr, Chrousos GP, Nieman LK. A single midnight serum cortisol measurement distinguishes Cushing’s syndrome from pseudo-Cushing states. J Clin Endocrinol Metab 1998;83:1163-7.
9.
Findling JW, Raff H. Screening and diagnosis of Cushing’s syndrome. Endocrinol Metab Clin North Am 2005;34: 385–402, ix-x.
10.
Raff H, Raff JL, Findling JW. Late-night salivary cortisol as a screening test for Cushing’s syndrome. J Clin Endocrinol Metab 1998;83:2681-6.
11.
Newell-Price J, Morris DG, Drake WM et al. Optimal response criteria for the human CRH test in the differentia diagnosis of ACTH-dependent Cushing’s syndrome. J Clin Endocrinol Metab 2002; 87:1640-5.
12.
Lindsay JR, Nieman LK. Differential diagnosis and imaging in Cushing’s syndrome. Endocrinol Metab Clin North Am 2005;34:403-21, x.
13.
Ilias I, Torpy DJ, Pacak K et al. Cushing’s syndrome due to ectopic corticotropin secretion: twenty years’ experience at the National Institutes of Health. J Clin Endocrinol Metab 2005;90:4955-62.
14.
Isidori AM, Kaltsas GA, Pozza C et al. The ectopic adrenocorticotropin syndrome: clinical features, diagnosis, management, and long-term follow-up. J Clin Endocrinol Metab 2006;91:371-7.
15.
Assié G, Bahurel H, Coste J et al. Corticotroph tumor progression after adrenalectomy in Cushing’s disease: a reappraisal of Nelson’s Syndrome. J Clin Endocrinol Metab 2007;92:172-9.


 Dodaj do ulubionych
