


Spis treści
W SKRÓCIE
Odkrycie 2 typu enzymu konwertującego angiotensynę (ACE2) wprowadza nowy stopień złożoności w postrzeganiu układu renina-angiotensyna. Duża sprawność katalityczna ACE2, wytwarzającego angiotensynę (Ang) 1-7 z Ang II, wskazuje na ważną funkcję ACE2 jako mechanizmu zapobiegającego gromadzeniu się Ang II, a jednocześnie zwiększającego wytwarzanie Ang 1-7. ACE i ACE2 mogą wywierać przeciwstawne
działania, ściśle regulując szybkość wytwarzania i degradacji peptydów angiotensyny. Przeciwdziałając aktywności ACE w zakresie wytwarzania Ang II, ACE2 może odgrywać rolę w utrzymywaniu odpowiedniej równowagi układu renina-angiotensyna. W przeglądzie skoncentrowano się na działaniu ACE2 oraz jego możliwej roli w chorobach nerek i nadciśnieniu tętniczym. Na podstawie wyników badań, w których stosowano modele genetycznej ablacji ACE2 oraz stosowano inhibitory ACE2, można sądzić, że zmniejszona aktywność ACE2, sama lub w połączeniu ze zwiększoną aktywnością ACE, może odgrywać rolę w obu tych chorobach.
Wprowadzenie
Pierwszy ludzki homolog enzymu konwertującego angiotensynę (ACE), nazwany enzymem konwertującym angiotensynę typu 2 (ACE2), został zidentyfikowany w 2000 r. przez dwie niezależne grupy badawcze stosujące metody genomiczne. 1, 2 Gen kodujący ACE2, oznaczany jako Ace2, znajduje się na chromosomie X. Podobnie jak ACE, ACE2 jest integralnym białkiem błonowym typu 1, zawiera jednak tylko jedną aktywną domenę i składa się z 805 aminokwasów. 1, 2 ACE2 działa jako karboksypeptydaza usuwająca pojedyncze aminokwasy z C-końca cząsteczek jej substratów, natomiast ACE działa głównie jako peptydylodipeptydaza, która usuwa C-końcowe dipeptydy. Metaloproteazowe domeny katalityczne ACE2 i ACE są identyczne w 41%, a wyniki porównania struktury genomicznej wskazują, że te dwa geny powstały w wyniku duplikacji wspólnego przodka. 1, 2 Dzięki poznaniu trójwymiarowej struktury zewnątrzkomórkowej domeny ACE2 3 stwierdzono, że mechanizm katalityczny ACE2 ściśle przypomina mechanizm katalityczny ACE. Kieszenie wiążące substrat różnią się jednak istotnie, 3 co tłumaczy różnice swoistości substratów między dwoma enzymami, a także brak wiązania inhibitorów ACE i hamowania ACE2 przez te leki. 4
ACE2 jest jedynym znanym aktywnym enzymatycznie homologiem ACE w ludzkim genomie. Koniec karboksylowy cząsteczki ACE2 jest homologiczny z kolektryną. 5 W przeciwieństwie do ACE i ACE2 kolektryna nie ma właściwości katalitycznych karboksypeptydazy i początkowo zlokalizowano ją w cewkach zbiorczych. 5 Ostatnio jednak zidentyfikowano ją również w cewkach bliższych, gdzie uczestniczy w regulacji wychwytu aminokwasów. 6, 7 Wskazywano też na możliwą rolę kolektryny w tworzeniu się i rozwoju pęcherza moczowego poprzez interakcję z integralnymi białkami błonowymi swoistymi dla rzęsek. 8 W genomach kilku gatunków ssaków zidentyfikowano jeszcze inny gen kodujący nowe, składające się z jednej domeny białko podobne do ACE, które nazwano ACE3. Wydaje się, że u kilku gatunków ACE3 nie wykazuje aktywności katalitycznej jako metaloproteaza cynkowa. 9 Co więcej, u ludzi w ogóle nie uzyskano dowodów ekspresji genu kodującego ACE3, a obecność delecji i insercji w jego sekwencji pozwala sądzić, że u ludzi sekwencja kodująca ACE3 jest pseudogenem. 9
Obecność ACE2 początkowo wykryto w sercu, nerkach i jądrach, a mniejsze ilości tego enzymu również w okrężnicy, jelicie cienkim i jajnikach. 10 ACE2 zidentyfikowano też w płucach, gdzie odgrywa on ważną rolę w metabolizmie angiotensyny (Ang) II. 11, 12 ACE2 chroni myszy przed ciężkim uszkodzeniem płuc wywoływanym przez aspirację kwaśnej treści, sepsę lub zakażenie wirusem ciężkiej ostrej niewydolności oddechowej (SARS). 11, 12 Jako pierwsi wyraziliśmy pogląd, że ACE2 może działać ochronnie na nerki, zwłaszcza w połączeniu z małą aktywnością ACE. 13 Najnowsze prace przeprowadzone w naszym laboratorium potwierdzają tę hipotezę. 14, 15, 16 W przeglądzie omawiamy ostatnie publikacje dotyczące ACE2 jako szlaku metabolizmu Ang II oraz możliwej roli tego enzymu w nadciśnieniu tętniczym i nefropatii cukrzycowej.
Substraty ACE2
Odkrycie ACE2 wprowadza nowy stopień złożoności w postrzeganiu układu renina-angiotensyna. ACE2 jest karboksypeptydazą, która katalizuje przekształcanie Ang II w Ang 1-7 oraz Ang I w Ang 1-9 (ryc. 1). 1, 2, 17 Nie wiemy, żeby Ang 1-9 wywierała wpływ na naczynia krwionośne, ale może być przekształcana przez ACE w krótszy peptyd, Ang 1-7, który rozszerza naczynia (ryc. 1). Ang I (składająca się z 10 aminokwasów) to peptyd pośredni pozbawiony znanych działań biologicznych. Ang I jest przekształcana w Ang 1-9 (składającą się z dziewięciu aminokwasów) przez ACE2, natomiast ACE przekształca ją w Ang II, składającą się z ośmiu aminokwasów (ryc. 1). Działania ACE2 powinny więc zapobiegać gromadzeniu się Ang II, która ma działanie kurczące naczynia krwionośne, oraz prowadzić do powstawania Ang 1-7, która działa naczyniorozkurczowo.
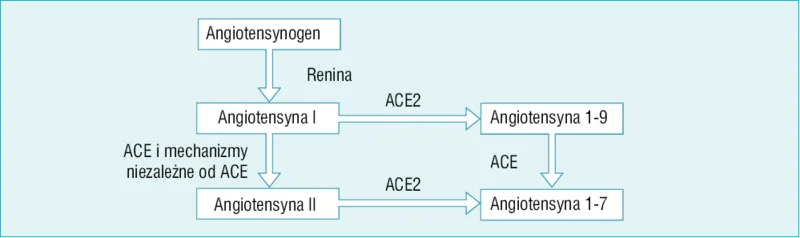
Rycina 1. Strzałki pionowe po lewej stronie przedstawiają klasyczny szlak powstawania angiotensyny II z udziałem enzymu konwertującego angiotensynę (ACE) oraz mechanizmów niezależnych od ACE. Strzałki poziome przedstawiają działania później odkrytego ACE2
ACE i ACE2 mogą wywierać przeciwstawne działania, ściśle regulując szybkość wytwarzania i degradacji peptydów Ang. ACE2 charakteryzuje się dużą sprawnością katalityczną przekształcania Ang II w Ang 1-7. 17 Wskazuje to na ważną rolę ACE2 jako mechanizmu zapobiegającego gromadzeniu się Ang II, a jednocześnie zwiększającego wytwarzanie Ang 1-7. Ostatnio wykazano, że Ang 1-7 hamuje fosforylację kinazy aktywowanej przez mitogeny (MAPK) następującą pod wpływem Ang II w komórkach cewek bliższych w nerkach. 18 Wytwarzanie Ang 1-7 przez ACE2 w cewkach bliższych mogłoby więc również odgrywać rolę jako mechanizm równoważący działania miejscowo wytwarzanej Ang II. 18
Degradację Ang II do Ang 1-7 pod wpływem ACE2 udokumentowano w badaniach, w których wykorzystywano preparaty kory nerek lub izolowane cewki bliższe. 19, 20, 21 Stwierdzono, że powinowactwo ACE2 do Ang II przekształcanej w Ang 1-7 jest zasadniczo większe niż powinowactwo do Ang I przekształcanej w Ang 1-9. 19, 20, 21 W świeżo wypreparowanych segmentach cewek bliższych u szczurów Li i wsp. 22 obserwowali jednak zależne od ACE2 wytwarzanie Ang 1-7 z Ang I, które obejmowało przekształcenie Ang I w Ang 1-9, a następnie trawienie Ang 1-9 przez ACE z wytworzeniem Ang 1-7. Autorzy innego badania dotyczącego tkanki serca stwierdzili, że ACE2 może działać przeciwstawnie do ACE za pośrednictwem Ang 1-9 zamiast Ang 1-7. 23
Wiedza na temat peptydów będących biologicznymi substratami ACE2 jest przydatna jako źródło wstępnych danych dotyczących swoistości działania tej proteazy oraz fizjologicznej roli ACE2. Jeżeli ACE2 jest „enzymem konwertującym” podobnie jak ACE, to efektem jego aktywności jako peptydazy jest wytwarzanie lub degradacja peptydów wykazujących aktywność biologiczną. 17 Poznanie biologicznej aktywności substratów i produktów ACE2 dostarcza więc informacji na temat prawdopodobnych fizjologicznych funkcji ACE2. 17 Biologicznie aktywne peptydy będące substratami trawionymi przez ACE2 przedstawiono w tabeli 1. Choć głównymi znanymi substratami ACE są peptydy Ang I i Ang II, ACE2 również może hydrolizować kilka innych peptydów. ACE2 nie trawi bradykininy, ale inaktywuje zarówno des-Arg9-bradykininę, jak i lys-des-Arg9-bradykininę. 17
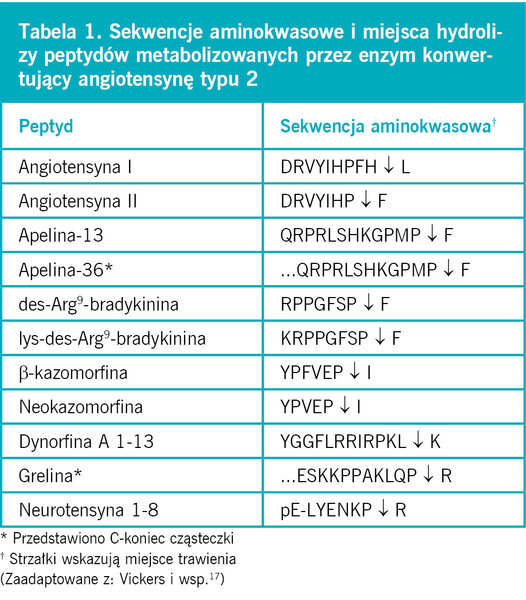
Tabela 1. Sekwencje aminokwasowe i miejsca hydrolizy peptydów metabolizowanych przez enzym konwertujący angiotensynę typu 2
ACE2 może również odłączać C-końcową resztę od cząsteczki apeliny i innych peptydów naczynioaktywnych, takich jak neurotensyna, kinetensyna (peptyd pokrewny neurotensynie) i des-Arg-bradykinina. 10 ACE2 charakteryzuje się dużą katalityczną wydajnością hydrolizy peptydów apeliny-13 i apeliny-36. 10 Apelina zwiększa kurczliwość mięśnia sercowego i zmniejsza napięcie naczynioruchowe. 10 Dwa peptydy opioidowe, dynorfina A i β-kazomorfina, także są substratami ACE2. 10, 17 Te dwa peptydy pobudzają receptory opioidowe κ i δ sprzężone z białkami G i mogą wywierać negatywny wpływ na kurczliwość kardiomiocytów. 10
Metody oznaczania aktywności ACE2
Opracowano kilka metod oznaczania aktywności ACE2 w tkankach. W piśmiennictwie opisano zastosowanie w tym celu różnych technik, w tym wysokowydajnej chromatografii cieczowej (HPLC), 24 spektrometrii masowej 20, 22 i fluorymetrii. 16, 23, 25, 26, 27 W metodach opartych na HPLC i spektrometrii masowej wykorzystuje się endogenny substrat peptydowy (Ang II) i dzięki nim uzyskuje informacje na temat poszczególnych peptydów powstających w wyniku reakcji hydrolizy. Zaletą metod z wykorzystaniem fluorogennych substratów peptydowych jest możliwość prostej, szybkiej i wygodnej ilościowej oceny tkankowej aktywności ACE2 w wielu próbkach jednocześnie. 16
Obecnie najczęściej stosowane metody pomiaru aktywności ACE2 opierają się na wykorzystaniu fluorogennych substratów peptydowych Mca-YVADAPK(Dnp) lub Mca-APK(Dnp). 16, 23, 25, 26, 27 W tych oznaczeniach substrat peptydowy zawiera fluorescencyjną grupę 7-metoksykumaryny (Mca), której świecenie zanika po przeniesieniu energii na cząsteczkę 2,4-dinitrofenylu (Dnp). Reakcja ta jest oparta na trawieniu wiązania amidowego między grupą fluorescencyjną a grupą wygaszającą świecenie, co powoduje zwiększenie fluorescencji. 28 Metodę tę można wykorzystywać do pomiaru aktywności ACE2 i innych peptydaz. 28
Sygnał fluorescencji Mca-YVADAPK(Dnp) jest częściowo wygaszany przez swoiste inhibitory zarówno ACE, jak i ACE2, natomiast takiego efektu nie wywołuje inhibitor innej metaloproteazy, karboksypeptydazy A. 16 Wykorzystaliśmy to podwójne działanie w celu opracowania metody umożliwiającej jednoczesne oznaczanie aktywności ACE i ACE2. 16 Kombinacja swoistych inhibitorów ACE i ACE2 wygaszała sygnał fluorescencji niemal całkowicie i w takim samym stopniu jak kwas etylenodiaminotetraoctowy (EDTA – związek chelatujący jony metali), co wskazuje na to, że oba metaloenzymy – ACE i ACE2 – uczestniczą w degradacji substratu. Jak zauważono wyżej, podwójne trawienie tego substratu przez ACE i ACE2 umożliwia jednoczesny pomiar aktywności tych dwóch karboksypeptydaz w próbkach tkanek. 16 Jest to szczególnie ważne, ponieważ ACE2 i ACE występują razem w wielu tkankach, w których wykazano aktywność katalityczną obu tych enzymów. 29 Ocena aktywności ACE2, jedynego czynnego homologu ACE, w połączeniu z oceną aktywności ACE jest przydatna w badaniach nad rolą układu renina-angiotensyna w patofizjologii różnych stanów chorobowych. 14
Aktywność ACE2 mierzono również za pomocą innego substratu fluorogennego – Mca-APK(Dnp). 25, 26, 27 Tą metodą wykrywano aktywność ACE2 w próbkach osocza uzyskanych od myszy charakteryzujących się nadmierną ekspresją ACE2 (ale nie w przypadku myszy typu dzikiego), 26 a także w tkance serca szczura25 i w jądrach szczura. 27 Posługując się tym substratem w tkankach mysich, nie byliśmy jednak w stanie wygasić fluorescencji za pomocą inhibitora ACE2, MLN-4760. Co więcej, Mca-APK(Dnp) jako substrat jest wysoce wybiórczy dla ACE2 26 i w związku z tym nie można go wykorzystywać do jednoczesnych pomiarów aktywności ACE i ACE2.
Ferrario i wsp. 24 do pomiaru aktywności ACE2 w błonach komórek serca zastosowali metodę opartą na HPLC, a później rozszerzono jej zastosowanie na oznaczenia w innych tkankach i płynach ciała. 21 Metoda jest dwuetapowa: najpierw inkubuje się z ACE2 substraty peptydowe znakowane izotopem promieniotwórczym, a następnie wykorzystuje się HPLC do rozdziału produktów aktywności tego enzymu. Metoda oparta na HPLC wykorzystuje zdolność ACE2 do hydrolizowania Ang II z wytworzeniem Ang 1-7. 17 Szybkość przekształcania endogennej Ang II znakowanej izotopem promieniotwórczym w Ang 1-7 w obecności inhibitora ACE2 lub przy jego braku jest wskaźnikiem aktywności enzymatycznej ACE2. 24 Ponieważ ta metoda wymaga zastosowania HPLC, proces oznaczania jest stosunkowo czasochłonny, ale bezpośrednio dostarcza informacji na temat powstawania Ang 1-7.
W innej ostatnio opracowanej metodzie także wykorzystuje się naturalny substrat ACE2 – Ang II. Jest to metoda spektrometrii masowej z wykorzystaniem techniki SELDI-TOF (surface-enhanced laser desorption/ionization time-of-flight) oraz technologii mikromacierzy białkowej ProteinChip Array (Ciphergen Biosystems, Fremont, Kalifornia, USA). 20 W tej metodzie próbki uzyskane z nerek myszy miesza się z Ang II i inkubuje przez określony czas. ACE2 przekształca Ang II w Ang 1-7, a obie te substancje można oznaczać za pomocą spektrometrii masowej z wykorzystaniem techniki SELDI-TOF. Ponieważ zaobserwowano liniową zależność między stężeniem rekombinowanego ACE2 oraz stosunkiem ilości powstałej Ang 1-7 do ilości zhydrolizowanej Ang II, zaproponowano wykorzystywanie stosunku Ang 1-7/Ang II jako wskaźnika tkankowej aktywności ACE2. 20
Aktywność ACE2 jest swoista tkankowo
Aktywność ACE2 różni się znacznie między poszczególnymi tkankami. Na przykład za pomocą naszej metody fluorescencyjnej stwierdziliśmy, że aktywność ACE2 w korze nerek myszy jest ok. 10-20 razy większa niż w sercu, natomiast w surowicy jest ledwie wykrywalna. 16 W badaniach, w których stosowano inne metody pomiaru, stwierdzono bardzo małą lub niewykrywalną aktywność ACE2 w osoczu gryzoni. 20, 26 Również u zdrowych ludzi aktywność ACE2 w krwiobiegu jest niewykrywalna lub bardzo mała. 30 Rice i wsp. 30 stwierdzili, że aktywność krążącego ACE2 była 100 razy mniejsza od aktywności ACE i dawała się wykryć u mniej niż 10% badanej populacji. Mała aktywność ACE2 w krwiobiegu może być następstwem mniejszego uwalniania tego enzymu z błon komórek śródbłonka w porównaniu z ACE. 30 Za regulowane uwalnianie ACE2 odpowiedzialna jest metaloproteaza ADAM17, a w porównaniu z ACE konstytutywne uwalnianie ACE2 jest niewielkie. 31 Aktywność ACE2 i obecność tego białka wykryto w moczu zdrowych ludzi, 32 a w innym badaniu przeprowadzono oznaczenia aktywności ACE2 w moczu i surowicy owiec. 21 Wydaje się zatem, że ACE2, podobnie jak ACE, jest wydzielany in vivo jako rozpuszczalne białko. Należałoby ustalić, czy ilość ACE2 w krwiobiegu lub moczu zwiększa się w pewnych stanach chorobowych z powodu zwiększenia ekspresji, większego uwalniania z błon komórkowych lub zmniejszonej eliminacji z krwiobiegu. 30 Charakterystyka ekspresji genów kodujących ACE i ACE2 w kłębuszkach nerkowych u myszy db/db jest odwrotnością tego, co obserwuje się w cewkach w korze nerek. 13 W rezultacie ostateczne stężenie w moczu może nie odzwierciedlać miejsca w nefronie, w którym następuje pierwotna zmiana.
W korze nerek stwierdzono dobrą korelację między ilością białka ACE2 a jego aktywnością enzymatyczną. 16 Wskazuje to, że poziom aktywności czynnościowej w znacznym stopniu zależy od wielkości ekspresji białka. Nie stwierdziliśmy natomiast dodatniej korelacji między aktywnością ACE2 a ilością mRNA ACE2 w nerkach myszy db/db, a także myszy z cukrzycą indukowaną streptozotocyną. Wyniki te ilustrują, że nie można polegać wyłącznie na ocenie ilości mRNA, kiedy analizuje się zmiany dotyczące ACE2. Samo oznaczanie mRNA ACE2 może nie odzwierciedlać różnic występujących na poziomie potranskrypcyjnym. 16 Trzeba o tym pamiętać podczas interpretacji danych z badań, w których opisywano polimorfizmy genu Ace2 w takich chorobach, jak nadciśnienie tętnicze lub cukrzyca. Podkreśla to dodatkowo wartość dysponowania wiarygodnymi metodami oznaczania aktywności ACE2 w miejscach możliwych zmian dotyczących tego enzymu, które następują w nerkach i innych narządach.
Ekspresja ACE2 w nerkach
W immunohistochemicznej analizie rozkładu ACE2 w nerkach wykazano największą intensywność barwienia na obecność tego enzymu w cewkach nerkowych. 13, 15, 33 Zarówno w skrawkach tkanki nerek, jak i w hodowlach spolaryzowanych komórek nabłonka nerek ACE2 lokalizuje się głównie na powierzchni apikalnej, 15, 32 skąd może podlegać regulowanemu proteolitycznemu uwalnianiu. 31 ACE2 znajduje się również w kłębuszkach nerkowych, chociaż poziom ekspresji w nerkach myszy jest tam zmniejszony w porównaniu z cewkami nerkowymi (patrz niżej). Li i wsp. 22 dokonali systematycznej oceny względnego rozkładu ACE2 w nerce szczura na poziomie mRNA. W segmentach szczurzych nefronów poddanych mikropreparowaniu ocena półilościowa za pomocą reakcji łańcuchowej polimerazy z użyciem odwrotnej transkryptazy (RT-PCR) ujawniła powszechną ekspresję mRNA ACE2, którego stosunkowo dużą ilość stwierdzono w początkowym odcinku cewki prostej (pętli Henlego). Duża ekspresja ACE2 w cewce bliższej wskazuje na to, że enzym ten może regulować miejscowe stężenie Ang II i wytwarzać Ang 1-7. U szczurów ACE2 zlokalizowano za pomocą metod immunohistochemicznych w cewce bliższej. 34 Warto zauważyć, że ACE2 występuje razem z Ang 1-7, zaś intensywność barwienia cewki bliższej na obecność ACE2 i Ang 1-7 zwiększa się w prawidłowej ciąży. 34 Korelowało to ze zwiększonym wydalaniem Ang 1-7 z moczem, natomiast w badaniu tym nie oznaczano ACE2 w moczu. 34
Lely i wsp. 35 donieśli, że u ludzi ACE2 ulega ekspresji w nabłonku cewek i kłębuszków nerkowych, a także w komórkach mięśni gładkich naczyń i w śródbłonku tętnic międzypłacikowych. W materiale uzyskanym podczas biopsji nerek u pacjentów z pierwotnymi i wtórnymi chorobami nerek stwierdzono neoekspresję ACE2 w śródbłonku kapilar kłębuszkowych i okołocewkowych. 35
Ostatnio w naszym laboratorium wykazaliśmy, że ACE2 występuje razem z markerami komórek nabłonka kłębuszków (podocytów), natomiast jego obecność w kompleksie podocytu i błony szczelinowatej została potwierdzona za pomocą immunoznakowania złotem. 15 Obecność ACE2 została również potwierdzona za pomocą techniki Western blotting i immunofluorescencji w hodowli unieśmiertelnionych podocytów. 36 Velez i wsp. 37 zbadali przetwarzanie substratów angiotensyny w hodowli komórek nabłonka kłębuszków. Wykazali, że w podocytach następuje ekspresja funkcjonalnego, wewnętrznego układu renina-angiotensyna charakteryzującego się aktywnością neprylizyny, aminopeptydazy A, ACE2 i reniny, która prowadzi głównie do wytwarzania Ang 1-7 i Ang 1-9 oraz degradacji Ang II. 37
W naszym laboratorium oceniliśmy charakterystykę barwienia kłębuszków na obecność ACE2 i ACE u myszy z cukrzycą i u zwierząt z grupy kontrolnej. 15 W zmienionych pod wpływem cukrzycy nerkach myszy db/db w wieku 8 tygodni barwienie kłębuszków metodą immunologiczną na obecność ACE2 jest zmniejszone. W przeciwieństwie do tego ekspresja ACE w kłębuszkach myszy db/db z cukrzycą jest zwiększona w porównaniu z dobranymi pod względem wieku zwierzętami z grupy kontrolnej bez cukrzycy. 15 Tikellis i wsp. 33 stwierdzili odwrotną charakterystykę u szczurów z cukrzycą indukowaną streptozotocyną. Barwienie kłębuszków na obecność ACE2 u myszy jest jednak słabsze niż u szczurów, a więc możliwa jest różnica między gatunkami. U ludzi, podobnie jak u myszy, wybarwianie się kłębuszków jest słabsze niż wybarwianie się cewek nerkowych. 38
Możliwe znaczenie zmian dotyczących ACE2 w chorobach nerek
Jakie może być znaczenie zmniejszenia aktywności ACE2 i zwiększenia aktywności ACE na poziomie kłębuszków nerkowych? Stwierdziliśmy, że u myszy z cukrzycą taka kombinacja może sprzyjać uszkodzeniu nerek, powodując nagromadzenie Ang II lub zmniejszenie wytwarzania Ang 1-7. 15 Aby zbadać tę hipotezę, posłużyliśmy się swoistym inhibitorem ACE2, MLN-4760, w celu zmniejszenia aktywności ACE2. Podawanie MLN-4760 przez 16 tygodni zwiększało u myszy db/db albuminurię. 15 Wiązało się to z nasileniem ekspresji fibronektyny w kłębuszkach. W innym modelu cukrzycy (u myszy otrzymujących streptozotocynę) Soler i wsp. 14 stwierdzili, że w następstwie podawania MLN-4760 dochodziło zarówno do ekspansji mezangium kłębuszków, jak i do zwiększenia wydalania albumin. Zauważyliśmy ponadto, że ekspresja ACE w kłębuszkach u myszy otrzymujących streptozotocynę była zwiększona i ulegała dalszemu wzrostowi po podaniu MLN-4760. 14 Jak przedstawiono na rycinie 1, zmiany dotyczące ACE i ACE2 mogą wspólnie regulować stężenie różnych peptydów angiotensyny. Schemat przedstawiony na rycinie 1 wskazuje, że połączenie małej aktywności ACE i dużej aktywności ACE2 prowadziłoby do zmniejszenia miejscowego wytwarzania Ang II oraz zwiększenia wytwarzania Ang 1-7.
Kombinacja zwiększonej aktywności ACE i zmniejszonej aktywności ACE2 w kłębuszkach powinna natomiast sprzyjać zwiększonemu gromadzeniu się Ang II w kłębuszkach oraz zwiększeniu ich przepuszczalności, objawiającemu się albuminurią. Ta hipoteza nie musi być sprzeczna z dominującym obecnie poglądem o zwiększonym wytwarzaniu Ang II w nerce w przebiegu nefropatii cukrzycowej. Możliwe jest bowiem, iż w kłębuszkach u myszy z cukrzycą dochodzi zarówno do zwiększenia wytwarzania Ang II, jak i do zmniejszenia jej degradacji, co przyczyniałoby się do jeszcze większego uszkodzenia nerek.
W badaniach przeprowadzonych na zwierzętach, u których dokonano genetycznej ablacji ACE2, wykazano rozwój uszkodzeń nerek, zwłaszcza w kłębuszkach, chociaż uszkodzenie kłębuszków obserwowano tyko u starszych zwierząt. U samców myszy z genetyczną ablacją ACE2 dochodziło do wczesnego gromadzenia się kolagenu włókienkowego w mezangium kłębuszków, a u zwierząt w wieku 12 miesięcy stwierdzano rozwój stwardnienia kłębuszków. Samice myszy pozbawione genu kodującego ACE2 (Ace2–/–) były względnie chronione przed tymi zmianami. Wydalanie albumin z moczem było zwiększone w porównaniu z dobranymi pod względem wieku myszami z grupy kontrolnej. 39 Tym zmianom strukturalnym i czynnościowym w kłębuszkach u samców pozbawionych genu Ace2 można było zapobiegać poprzez podawanie antagonisty receptora Ang II typu 1, irbesartanu. Uszkodzenie kłębuszków związane z delecją genu Ace2 u samców myszy było dodatkowo nasilane przez cukrzycę. 40 W tym nowszym badaniu myszy genetycznie pozbawione ACE2 zostały skrzyżowane z myszami Akita, stanowiącymi model cukrzycy typu 1. U myszy z cukrzycą pozbawionych genu Ace2 (Ace2–/yIns2 WT/C96Y) stwierdzono dwukrotnie zwiększone wydalanie albumin z moczem w porównaniu z myszami Akita, których nie pozbawiono genu Ace2. Zwiększeniu ilości macierzy mezangium i grubości błony wewnętrznej kłębuszków u myszy Ace2–/yIns2 WT/C96Y towarzyszyło nasilone barwienie kłębuszków na obecność fibronektyny i α-aktyny mięśni gładkich. Nie stwierdzono różnic ciśnienia tętniczego ani czynności serca, które tłumaczyłyby nasilenie uszkodzenia nerek. Choć u myszy z cukrzycą stężenie Ang II w nerkach nie było zwiększone, podawanie antagonisty receptora Ang II zmniejszało wydalanie albumin z moczem u myszy Ace2–/yIns2 WT/C96Y. Pozwala to sądzić, że przyspieszenie uszkodzenia kłębuszków u tych myszy jest zależne od Ang II. 40
ACE2 a nadciśnienie tętnicze
W przełomowej pracy Crackowera i wsp., 41 w której opisano przede wszystkim wyeliminowanie ekspresji genu Ace2 i związaną z tym patologię serca, doniesiono również o zmniejszeniu ilości ACE2 na poziomie genu i białka w nerkach w trzech oddzielnych szczurzych modelach nadciśnienia (samoistnego lub indukowanego dietą). W różnych rekombinowanych modelach szczurzych zidentyfikowano kilka miejsc cechy ilościowej (QTL – quantitative trace loci) dla nadciśnienia tętniczego. 41 Gen Ace2 znajduje się na chromosomie X i na tym samym chromosomie wymapowano QTL dla nadciśnienia tętniczego w kilku szczurzych modelach nadciśnienia. 41 Na podstawie obserwacji Crackowera i wsp., 41 iż gen Ace2 daje się wymapować w miejscu zdefiniowanego QTL na chromosomie X, Ace2 staje się genem kandydatem, którego obecność może tłumaczyć istnienie loci genowych powiązanych z nadciśnieniem.
Ostatnio Tikellis i wsp. 42 wykazali, że charakterystyka rozwojowa ekspresji ACE2 w nerkach u szczurów z samoistnym nadciśnieniem tętniczym (SHR) zmienia się przed wystąpieniem nadciśnienia. W szczególności stwierdzono, że wystąpienie nadciśnienia było poprzedzone zwiększoną ekspresją i aktywnością ACE2 w cewkach nerkowych u szczurów SHR. W momencie wzrostu ciśnienia tętniczego w wieku 6 tygodni ekspresja ACE2 w cewkach nerkowych u szczurów SHR jest już jednak zmniejszona w porównaniu ze szczurami Wistar-Kyoto (WKY). W czasie rozwoju nerek ekspresja ACE2 nie zmienia się istotnie w nerkach szczurów SHR, natomiast w nerkach szczurów WKY ulega ona zwiększeniu. 42 Ta obserwacja wydaje się zgodna z poglądem, iż aktywność ACE2 w nerkach szczurów z nadciśnieniem tętniczym jest zmniejszona.
U ludzi przeprowadzono tylko nieliczne badania w celu oceny możliwego związku polimorfizmów genu Ace2 z nadciśnieniem tętniczym. W trzech badaniach przeprowadzonych w chińskich kohortach stwierdzono związek między polimorfizmami pojedynczych nukleotydów w obrębie genu Ace2 a ciśnieniem tętniczym u kobiet z zespołem metabolicznym, 43 a także u kobiet z nadciśnieniem pierwotnym. 44, 45 Wydaje się ponadto, że jeden z alleli genu Ace2 związanych z wyższym ciśnieniem tętniczym wiązał się też z ryzykiem zmniejszonej odpowiedzi hipotensyjnej na inhibitory ACE. 45 W innym badaniu nie stwierdzono związku między polimorfizmami genu Ace2 a występowaniem nadciśnienia pierwotnego u białych Australijczyków pochodzenia angloceltyckiego. 46 Rola genu Ace2 jako czynnika predysponującego do nadciśnienia pozostaje niewyjaśniona. Konieczne są dalsze badania w celu ustalenia, czy na rozbieżne wyniki analiz sprzężeń genetycznych ma wpływ pochodzenie etniczne ocenianych kohort. Poszukiwano również związku polimorfizmów genu Ace2 z ocenianymi echokardiograficznie parametrami masy, budowy i czynności lewej komory w populacji ogólnej. 47 Badanie to dostarczyło pewnych danych wskazujących, że warianty genu Ace2 mogą być związane z masą i przerostem lewej komory u mężczyzn, natomiast ani u mężczyzn, ani u kobiet nie stwierdzono związku z ciśnieniem tętniczym. W badaniu, w którym oceniano próbki uzyskane podczas biopsji nerki u ludzi, stwierdzono istotną korelację między ilością mRNA ACE i ACE2 w różnych chorobach nerek. 48 Korelacja ta była bardzo istotna statystycznie (p<0,001), ale stosunkowo słaba (r=0,396). Warto zauważyć, że stosunek ACE do ACE2 był istotnie większy u osób z nadciśnieniem niż u osób bez nadciśnienia. Te wyniki są zgodne z koncepcją, że ACE2 może pełnić funkcję jako czynnik utrzymujący odpowiednią równowagę aktywności miejscowego układu renina-angiotensyna w nerkach, gdyż jego działanie jest przeciwstawne działaniom ACE.
Dostępne są również dane wskazujące na zmiany dotyczące ACE2 w nadciśnieniu związanym z ciążą. 49 Joyner i wsp. 49 przeanalizowali wspólne występowanie Ang 1-7 i ACE2, a także to, czy ich zmiany w ciąży prawidłowej lub przebiegającej z nadciśnieniem tętniczym następują równolegle. Autorzy stwierdzili, że w prawidłowej ciąży następują równoczesne zmiany ACE2 i Ang 1-7, co wskazuje na to, że ACE2 odgrywa rolę w regulacji nerkowego stężenia Ang 1-7 w połowie oraz pod koniec ciąży. 49 Natomiast u ciężarnych samic szczurów z nadciśnieniem tętniczym aktywność ACE2 w korze i rdzeniu pozostała niezmieniona, zaś stężenie Ang 1-7 było zmniejszone. Na tej podstawie wywnioskowano, że zmniejszenie zawartości Ang 1-7 w nerkach mimo braku jednoczesnego zmniejszenia aktywności ACE2 wskazuje na udział innych enzymów tworzących lub rozkładających Ang 1-7 w ciąży przebiegającej z nadciśnieniem tętniczym. 49
Genetyczna ablacja ACE2 może nie wywoływać samoistnego nadciśnienia tętniczego. Opisano dwa różne modele eliminacji ACE2, zaś nadciśnienie tętnicze nie jest jawną cechą żadnego z tych fenotypów. 41, 50 W badaniu, które przeprowadzili Gurley i wsp., 50 w modelu mysim na podłożu szczepu C57BL/6 brak ACE2 wiązał się z tylko niewielkim wzrostem ciśnienia tętniczego, natomiast u myszy 129/SvEv brak ACE2 nie wpływał na ciśnienie tętnicze. Nie oznacza to jednak, że ACE2 nie odgrywa roli w regulacji ciśnienia tętniczego. Po ostrej ekspozycji na wlew Ang II jej stężenie w osoczu było niemal trzykrotnie większe u myszy pozbawionych ACE2 niż w grupie kontrolnej. U myszy pozbawionych ACE2 obserwowano też znacznie większe ciśnienie tętnicze niż w grupie kontrolnej. 50 Jak wykazano za pomocą spektrometrii masowej z wykorzystaniem techniki MALDI-TOF (matrix-assisted laser desorption/ionization time-of-flight), ciężkie nadciśnienie obserwowane u myszy pozbawionych ACE2 wiązało się ze zwiększonym gromadzeniem Ang II w nerkach. 50 To badanie dostarczyło silnych dowodów, iż całkowity brak ACE2 może prowadzić do wzrostu ciśnienia tętniczego w warunkach nadmiaru Ang II. Na podstawie wyników tego badania nie można jednak stwierdzić, czy względny niedobór lub nadmiar ACE2 wpływa na ciśnienie tętnicze. Aby bardziej bezpośrednio ocenić rolę ACE2 w regulacji ciśnienia tętniczego, posłużyliśmy się ostatnio rekombinowanym ACE2 (rACE2) podawanym przez 3 dni za pomocą minipomp osmotycznych w połączeniu z wlewem Ang II lub bez niego. 51 Jednoczesne podawanie rACE2 zapobiegało wzrostowi ciśnienia tętniczego wywoływanemu przez Ang II. 51 Co więcej, stężenie Ang II w osoczu było znacznie zmniejszane w wyniku podawania rACE2, co dowodzi ważnej roli tego enzymu w degradacji Ang II. 51 Można więc sądzić, że stosowanie rACE2 mogłoby odgrywać rolę w leczeniu nadciśnienia tętniczego zależnego od Ang II, co z kolei otwiera możliwości opracowania metod terapii opartych na podawaniu modulatorów ACE2, które byłyby zdolne do selektywnego zwiększania aktywności ACE2.
Wnioski
ACE2 jest jedynym enzymatycznie aktywnym homologiem ACE i odgrywa istotną rolę w utrzymywaniu odpowiedniej równowagi aktywności układu renina-angiotensyna. ACE2 może działać poprzez zapobieganie gromadzeniu się Ang II lub zwiększanie wytwarzania Ang 1-7. Dostępnych jest też coraz więcej danych wskazujących, że zmiany dotyczące ACE2 mogą odgrywać rolę w stanach chorobowych, takich jak eksperymentalna nefropatia cukrzycowa i być może nadciśnienie tętnicze. Zbadanie roli ACE2 w tych dwóch często występujących chorobach oraz ustalenie, czy efekty działania tego enzymu są zależne od Ang II, czy od Ang 1-7 i innych biologicznie aktywnych peptydów, które również są substratami ACE2, otworzy możliwości określenia nowych celów terapeutycznych w nadciśnieniu tętniczym.
- 1. Tipnis SR, Hooper NM, Hyde R, et al.: A human homolog of angiotensin-converting enzyme. Cloning and functional expression as a captopril-insensitive carboxypeptidase. J Biol Chem 2000, 274:33238-33243.
- 2. Donoghue M, Hsieh F, Baronas E, et al.: A novel angiotensin-coverting enzyme-related carboxypeptidase (ACE2) converts antiogensin I to angiotensin 1-9. Circ Res 2000, 87:E1-E9.
- 3. Towler P, Staker B, Prasad SG, et al.: ACE2 X-ray structures reveal a large hinge-bending motion important for inhibitor binding and catalysis. J Biol Chem 2004, 279:17996-18007.
- 4. Guy JL, Jackson RM, Acharya KR, et al.: Angiotensinconverting enzyme-2 (ACE2): comparative modeling of the active site, specificity requirements, and chloride dependence. Biochemistry 2003, 42:13185-13192.
- 5. Zhang H, Wada J, Hida K, et al.: Collectrin, a collecting duct-specific transmembrane glycoprotein, is a novel homolog of ACE2 and is developmentally regulated in embryonic kidneys. J Biol Chem 2001, 276:17132-17139.
- 6. Danilczyk U, Sarao R, Remy C, et al.: Essential role for collectrin in renal amino acid transport. Nature 2006, 444:1088-1091.
- 7. Malakauskas SM, Quan H, Fields TA, et al.: Aminoaciduria and altered renal expression of luminal amino acid transporters in mice lacking novel gene collectrin. Am J Physiol Renal Physiol 2007, 292:F533-F544.
- 8. Zhang Y, Wada J, Yasuhara A, et al.: The role for HNF-1beta–targeted collectrin in maintenance of primary cilia and cell polarity in collecting duct cells. PLoS ONE 2007, 2:e414.
- 9. Rella M, Elliot JL, Revett TJ, et al.: Identification and characterisation of the angiotensin converting enzyme-3 (ACE3) gene: a novel mammalian homologue of ACE. BMC Genomics 2007, 8:194.
- 10. Danilczyk U, Penninger JM: Angiotensin-converting enzyme II in the heart and the kidney. Circ Res 2006, 98:463-471.
- 11. Kuba K, Imai Y, Rao S, et al.: A crucial role of angiotensin converting enzyme 2 (ACE2) in SARS coronavirus-induced lung injury. Nat Med 2005, 11:875-879.
- 12. Imai Y, Kuba K, Rao S, et al.: Angiotensin-converting enzyme 2 protects from severe acute lung failure. Nature 2005, 436:112-116.
- 13. Ye M, Wysocki J, Naaz P, et al.: Increased ACE2 and decreased ACE protein in renal tubules from diabetic mice: a renoprotective combination? Hypertension 2004, 43:1120-1125.
- 14. Soler MJ, Wysocki J, Ye M, et al.: ACE2 inhibition worsens glomerular injury in association with increased ACE expression in streptozotocin-induced diabetic mice. Kidney Int 2007, 72:614-623.
- 15. Ye M, Wysocki J, William J, et al.: Glomerular localization and expression of angiotensin-converting enzyme 2 and angiotensin-converting enzyme: implications for albuminuria in diabetes. J Am Soc Nephrol 2006, 17:3067-3075.
- 16. Wysocki J, Ye M, Soler MJ, et al.: ACE and ACE2 activity in diabetic mice. Diabetes 2006, 55:2132-2139.
- 17. Vickers C, Hales P, Kaushik V, et al.: Hydrolysis of biological peptides by human angiotensin-converting enzyme-related carboxypeptidase. J Biol Chem 2002, 277:14838-14843.
- 18. Su Z, Zimpelmann J, Burns KD: Angiotensin-(1-7) inhibits angiotensin II-stimulated phosphorylation of MAP kinases in proximal tubular cells. Kidney Int 2006, 69:2212-2218.
- 19. Ferrario CM, Jessup J, Gallagher PE, et al.: Effects of renin-angiotensin system blockade on renal angiotensin-(1-7) forming enzymes and receptors. Kidney Int 2005, 68:2189-2196.
- 20. Elased KM, Cunha TS, Gurley SB, et al.: New mass spectrometric assay for angiotensin-converting enzyme 2 activity. Hypertension 2006, 47:1010-1017.
- 21. Shaltout HA, Westwood BM, Averill DB, et al.: Angiotensin metabolism in renal proximal tubules, urine, and serum of sheep: evidence for ACE2-dependent processing of angiotensin II. Am J Physiol Renal Physiol 2007, 292:F82-F91.
- 22. Li N, Zimpelmann J, Cheng K, et al.: The role of angiotensin converting enzyme 2 in the generation of angiotensin 1-7 by rat proximal tubules. Am J Physiol Renal Physiol 2005, 288:F353-F362.
- 23. Ocaranza MP, Godoy I, Jalil JE, et al.: Enalapril attenuates downregulation of angiotensin-converting enzyme 2 in the late phase of ventricular dysfunction in myocardial infarcted rat. Hypertension 2006, 48:572-578.
- 24. Ferrario CM, Jessup J, Chappell MC, et al.: Effect of angiotensin-converting enzyme inhibition and angiotensin II receptor blockers on cardiac angiotensin-converting enzyme 2. Circulation 2005, 111:2605-2610.
- 25. Burrell LM, Risvanis J, Kubota E, et al.: Myocardial infarction increases ACE2 expression in rat and humans. Eur Heart J 2005, 26:369-375.
- 26. Donoghue M, Wakimoto H, Maguire CT, et al.: Heart block, ventricular tachycardia, and sudden death in ACE2 transgenic mice with downregulated connexins. J Mol Cell Cardiol 2003, 35:1043-1053.
- 27. Douglas GC, O’Bryan MK, Hedger MP, et al.: The novel angiotensin-converting enzyme (ACE) homolog, ACE2, is selectively expressed by adult Leydig cells of the testis. Endocrinology 2004, 145:4703-4711.
- 28. Huang L, Sexton DJ, Skogerson K, et al.: Novel peptide inhibitors of angiotensin-converting enzyme 2. J Biol Chem 2003, 278:15532-15540.
- 29. Riviere G, Michaud A, Breton C, et al.: Angiotensin-converting enzyme 2 (ACE2) and ACE activities display tissue-specific sensitivity to undernutrition-programmed hypertension in the adult rat. Hypertension 2005, 46:1169-1174.
- 30. Rice GI, Jones AL, Grant PJ, et al.: Circulating activities of angiotensin-converting enzyme, its homolog, angiotensinconverting enzyme 2, and neprilysin in a family study. Hypertension 2006, 48:914-920.
- 31. Lambert DW, Yarski M, Warner FJ, et al.: Tumor necrosis factor-alpha convertase (ADAM17) mediates regulated ectodomain shedding of the severe-acute respiratory syndrome-coronavirus (SARS-CoV) receptor, angiotensinconverting enzyme-2 (ACE2). J Biol Chem 2005, 280:30313-30319.
- 32. Warner FJ, Lew RA, Smith AI, et al.: Angiotensin-converting enzyme 2 (ACE2), but not ACE, is preferentially localized to the apical surface of polarized kidney cells. J Biol Chem 2005, 280:39353-39362.
- 33. Tikellis C, Johnston CI, Forbes JM, et al.: Characterization of renal angiotensin-converting enzyme 2 in diabetic nephropathy. Hypertension 2003, 41:392-397.
- 34. Brosnihan KB, Neves LA, Joyner J, et al.: Enhanced renal immunocytochemical expression of ANG-(1–7) and ACE2 during pregnancy. Hypertension 2003, 42:749-753.
- 35. Lely AT, Hamming I, van Goor H, Navis GJ: Renal ACE2 expression in human kidney disease? J Pathol 2004, 204:587-593.
- 36. Wysocki J, Soler MJ, Ye M, Batlle D: ACE2 is critically important for angiotensin II metabolism in podocytes. J Am Soc Nephrol 2006, 17:TH-PO877.
- 37. Velez JC, Bland AM, Arthur JM, et al.: Characterization of renin-angiotensin system enzyme activities in cultured mouse podocytes. Am J Phsiol Renal Physiol 2007, 293:F398-F407.
- 38. Hamming I, Cooper ME, Haagmans BL, et al.: The emerging role of ACE2 in physiology and disease. J Pathol 2007, 212:1-11.
- 39. Oudit GY, Herzenberg AM, Kassiri Z, et al.: Loss of angiotensin-converting enzyme-2 leads to the late development of angiotensin II-dependent glomerulosclerosis. Am J Pathol 2006, 168:1808-1820.
- 40. Wong DW, Oudit GY, Reich H, et al.: Loss of angiotensinconverting enzyme-2 (Ace2) accelerates diabetic kidney injury. Am J Pathol 2007, 171:438-451.
- 41. Crackower MA, Sarao R, Oudit GY, et al.: Angiotensinconverting enzyme 2 is an essential regulator of heart function. Nature 2002, 417:822-828.
- 42. Tikellis C, Cooper ME, Bialkowski K, et al.: Developmental expression of ACE2 in the SHR kidney: a role in hypertension? Kidney Int 2006, 70:34-41.
- 43. Zhong J, Yan Z, Liu D, et al.: Association of angiotensinconverting enzyme 2 gene A/G polymorphism and elevated blood pressure in Chinese patients with metabolic syndrome. J Lab Clin Med 2006, 147:91-95.
- 44. Huang W, Yang W, Wang Y, et al.: Association study of angiotensin-converting enzyme 2 gene (ACE2) polymorphisms and essential hypertension in northern Han Chinese. J Hum Hypertens 2006, 20:968-971.
- 45. Fan X, Wang Y, Sun K, et al.: Polymorphisms of ACE2 gene are associated with essential hypertension and antihypertensive effects of Captopril in women. Clin Pharmacol Ther 2007, 82:187-196.
- 46. Benjafield AV, Wang WY, Morris BJ: No association of angiotensin-converting enzyme 2 gene (ACE2) polymorphisms with essential hypertension. Am J Hypertens 2004, 17:624-628.
- 47. Lieb W, Graf J, Götz A, et al.: Association of angiotensinconverting enzyme 2 (ACE2) gene polymorphisms with parameters of left ventricular hypertrophy in men. Results of the MONICA Augsburg echocardiographic substudy. J Mol Med 2006, 84:88-96.
- 48. Wakahara S, Konoshita T, Mizuno S, et al.: Synergistic expression of angiotensin-converting enzyme (ACE) and ACE2 in human renal tissue and confounding effects of hypertension on the ACE to ACE2 ratio. Endocrinology 2007, 148:2453-2457.
- 49. Joyner J, Neves LA, Granger JP, et al.: Temporal-spatial expression of ANG-(1-7) and angiotensin-converting enzyme 2 in the kidney of normal and hypertensive pregnant rats. Am J Physiol Regul Integr Comp Physiol 2007, 293:R169-R177.
- 50. Gurley SB, Allred A, Le TH, et al.: Altered blood pressure responses and normal cardiac phenotype in ACE2-null mice. J Clin Invest 2006, 116:2218-2225.
- 51. Ye M, Wysocki J, Rodriguez E, et al.: Recombinant ACE2 attenuates angiotensin II induced hypertension. Hypertension 2007, 50:LB10.
 Dodaj do ulubionych
