


Spis treści
W SKRÓCIE
Prorenina i renina wiążą się ze znajdującym się na powierzchni, lecz działającym wewnątrzkomórkowo, 350-aminokwasowym białkiem zwanym receptorem (pro)reninowym. Gdy N-koniec receptora wiąże się z proreniną lub reniną, uaktywnia się wewnątrzkomórkowy szlak sygnałowy, w którym pośredniczą regulowane zewnątrzkomórkowo kinazy, a wynikiem aktywacji może być produkcja inhibitora aktywatora plazminogenu i TGF-β. Badaczom udało się opracować nowatorski peptyd maskujący – peptyd regionu
chwytnego (HRP – handle-region peptide) – który uniemożliwia wiązanie proreniny z receptorem. W badaniu HRP skutecznie hamował nefropatię cukrzycową u szczurów oraz u myszy pozbawionych receptorów angiotensynowych, a także zapobiegał włóknieniu mięśnia sercowego u szczurów z pierwotnym nadciśnieniem tętniczym. Ten sam zespół stworzył szczep transgenicznych szczurów, u których HRP wywołuje silną ekspresję receptorów (pro)reninowych i rozwój stwardnienia kłębuszków nerkowych. Niestety, grupy badawcze z Berlina, Paryża i Rotterdamu nie były w stanie potwierdzić tych wyników, a dokładne znaczenie receptorów (pro)reninowych nie jest znane.
Wstęp
Układ renina-angiotensyna okazał się najważniejszym systemem regulującym ciśnienie krwi i pracę układu krwionośnego, zwłaszcza z terapeutycznego punktu widzenia. Stworzenie najpierw inhibitorów konwertazy angiotensyny (ACE), a potem antagonistów receptora dla angiotensyny II (sartanów) i wreszcie bezpośrednich inhibitorów reniny pozwoliło lekarzom zgromadzić arsenał leków skutecznie walczących z reniną i jej jedynym znanym substratem – produktem przemiany angiotensynogenu. Niedawno pojawił się nowy możliwy cel dla farmakoterapii. Jego przedstawienie wymaga jednak nakreślenia tła historycznego.
W 1975 r. Day i wsp. 1 opublikowali ciekawą pracę na temat „dużej” reniny – nieaktywnej i cięższej postaci hormonu, którą znaleźli u trzech pacjentów z nadciśnieniem i nefropatią. „Dużą” reninę (obecnie nazywaną proreniną) wykryto także w płynie owodniowym i w guzach Wilmsa. Proreninę może uaktywniać niskie pH. Autorzy sądzili, że to prorenina może być u niektórych pacjentów przyczyną nadciśnienia tzw. niskoreninowego.
Niedługo potem Luetscher i wsp. 2, 3 odkryli, że proreninę mogą też aktywować niskie temperatury. W dwóch niezwykle ciekawych, ale niedocenionych pracach autorzy opisali, że u chorych z cukrzycą stężenia krążącej we krwi proreniny są znacznie podwyższone, mimo niskiej aktywności osoczowej reniny (PRA). To stężenie proreniny, a nie aktywność osoczowa reniny, bezpośrednio korelowało z występowaniem powikłań cukrzycowych. 3 Véniant i wsp. 4 opisali spektakularne badanie, w którym stworzyli transgenicznego szczura wytwarzającego duże ilości proreniny. U zwierzęcia doszło do ciężkiej waskulopatii, pozornie bez zwyżki ciśnienia, choć nie przeprowadzono pomiarów telemetrycznych.
Dziś wiemy, że renina – proteaza aspartylowa – ma masę cząsteczkową ok. 40 kD. 5 Jej cząsteczka składa się dwóch jednakowych płatów, a miejsce aktywne enzymatycznie znajduje się w szczelinie między nimi. Szczelina jest ukryta pod 43-aminokwasowym N-końcowym propeptydem o masie cząsteczkowej ok. 7 kD, który działa jak bramkarz i utrudnia dostęp angiotensynogenu. Prorenina jest syntetyzowana w postaci preprohormonu zawierającego peptyd sygnalny kierujący białko do retikulum endoplazmatycznego, a w końcu do miejsca syntezy na zewnątrz komórki. Prorenina może być uaktywniana proteolitycznie poprzez odcięcie propeptydu, które zachodzi w aparacie przykłębuszkowym, gdzie uwalniana jest aktywna renina. Do aktywacji może też dojść na drodze nieproteolitycznej – w wyniku działania kwasu lub mrożenia. Proreninę mogą też wytwarzać komórki poza nerką, np. oka, jądra, jajnika, gruczołów ślinowych, nadnerczy, hormonalnie czynnych guzów wytwarzających reninę oraz, co ciekawe, komórki tuczne.
Receptor (pro)reninowy
Renina i prorenina mogą wiązać się z komórką w różnych miejscach, w tym poprzez receptor mannozo-6-fosforanowy oraz receptor dla insulinopodobnego czynnika wzrostu II. 5 Nguyen i wsp. 6 sklonowali receptor o wysokim powinowactwie do reniny i proreniny, który okazał się 350-aminokwasowym białkiem z pojedynczą domeną przezbłonową (ryc. 1).
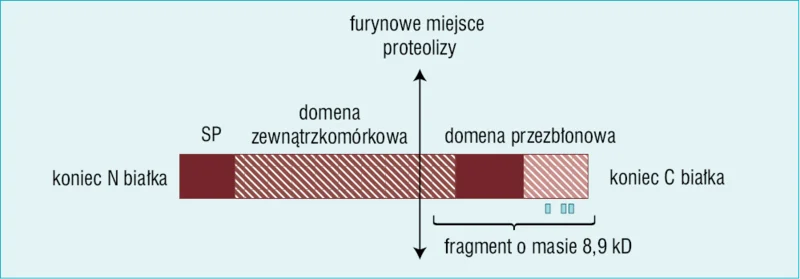
Rycina 1. Model receptora (pro)reninowego. W cząsteczce znajduje się furynowe miejsce proteolizy. Na rysunku zaznaczono przenikające przez błonę białko wakuolarnej ATPazy protonowej o masie 8,9 kD
Część tego białka wykazuje ścisłą (95%) homologię z poznanym wcześniej naczyniowym białkiem ATP6ap2 (związanym z częścią błonową ATPazy protonowej). Część ATP6ap2, początkowo określaną mianem M8-9, zidentyfikowano najpierw jako czynnik wyodrębniany wraz z fragmentem V0 ATPazy wakuolarnej w chromochłonnych błonach wołowych nadnerczy. Samo białko pełni funkcję adaptacyjną dla ATPazy protonowej. Nguyen i wsp. 6 w swojej pracy dokonali jeszcze dwóch innych istotnych obserwacji. Gdy prorenina wiązała się z receptorem, cząsteczka ulegała aktywacji nieproteolitycznej, a zatem aktywowana prorenina (czyli aktywna renina) poprzez wiązanie mogła wytwarzać w tkankach angiotensynę II. Ponadto przypuszczalny receptor (pro)reninowy pośredniczył w aktywacji kinazy regulowanej przez sygnały wewnątrz- i zewnątrzkomówkowe kinazy (ERK1/2 – extracellular-related kinaze), która jest przedmiotem tego artykułu. Aktywacja ta mogła z kolei uruchamiać łańcuch kolejnych sygnałów i prowadzić do wytwarzania inhibitora-1 aktywatora plazminogenu (PAI-1) oraz transformującego czynnika wzrostu α (TGF-α). Co więcej, proces ten mógł zachodzić w sposób całkowicie niezależny od tworzenia angiotensyny II. 7, 8
Blokada receptorów reninowych
Suzuki i wsp. 9 otrzymali przeciwciała skierowane przeciwko różnym fragmentom propeptydu („bramkarza”) i wysunęli hipotezę, że prorenina ma regiony bramkowe i chwytne, gdzie dochodzi do aktywacji nieproteolitycznej. Region chwytny (podobnie jak prawdopodobnie jeszcze inny region cząsteczki reniny) reaguje z receptorem (pro)reninowym. Po nich Ichihara i wsp. 10 opublikowali pierwszy ze znakomitej serii artykułów poświęconych peptydowi pułapkowemu o sekwencji aminokwasowej RILLKKMPSV, który nazwali właśnie peptydem regionu chwytnego (HRP – handle-region peptide). Autorzy podawali ten peptyd podskórnie szczurom z cukrzycą wywołaną streptozotocyną. Badali osocze i nerki zwierząt po 8, 16 i 24 tygodniach od podania antybiotyku. Nerki szczurów z cukrzycą zawierały więcej angiotensyny I i II mimo braku zmian stężenia reniny, ACE i angiotensynogenu. Podawanie HRP całkowicie zahamowało rozwój nefropatii cukrzycowej mimo braku wpływu na hiperglikemię.
W kolejnej pracy badacze podawali HRP szczurom z idiopatycznym nadciśnieniem i skłonnością do udarów (Spontaneously Hypertensive Stroke Prone, SHR-SP) i dzięki leczeniu nie dochodziło do zwłóknienia mięśnia sercowego. 11 Jeszcze bardziej spektakularne okazały się wyniki badań, w których podawanie HRP całkowicie uwalniało myszy z cukrzycą wywołaną delecją genu kodującego receptor AT1A od nefropatii cukrzycowej, konkretnie od białkomoczu i stwardnienia kłębuszków nerkowych. 12 Wykazano w tym badaniu, że HRP działa nawet przy braku receptorów AT1A. W kolejnym badaniu na szczurach SHR-SP badacze wykazali, że ciągły podskórny wlew z HRP całkowicie hamował zarówno nieproteolityczną aktywację proreniny w tkankach, jak i pobudzenie tkankowego układu renina-angiotensyna, pozostając bez wpływu na stężenie krążącej reniny czy ciśnienie tętnicze. 13 Leczenie znacząco łagodziło rozwój i postęp białkomoczu oraz twardnienia kłębuszków nerkowych.
Ci sami badacze stworzyli następnie transgeniczne szczury z nadekspresją ludzkiego receptora (pro)reninowego. 14 Zwierzęta miały prawidłowe ciśnienie krwi oraz stężenie glukozy i angiotensyny II w osoczu, mimo to w miarę starzenia się rozwijał się u nich białkomocz, a w wieku 28 tygodni widoczne było stwardnienie kłębuszków nerkowych. Wlew z HRP w sposób znaczący hamował rozwój stwardnienia kłębuszków, nasilenie białkomoczu, aktywację kinazy białkowej aktywowanej przez mitogeny (mitogen-activated protein kinase – MAPK) oraz ekspresję TGF-β w nerkach. Podobnego działania nie obserwowano podczas leczenia inhibitorami ACE, mimo że leki te obniżały stężenie angiotensyny II. Rekombinowana szczurza prorenina pobudzała ponadto aktywację MAPK w hodowlach ludzkich komórek wykazujących ekspresję receptora (pro)reninowego, ale nie były one zdolne do aktywacji proreniny szczurzej. W podsumowaniu autorzy pracy stwierdzili, że w sposób jasny i klarowny dowiedli in vivo, że ludzkie receptory (pro)reninowe wywołują niezależną od angiotensyny II aktywację MAPK oraz że nasilona ekspresja TGF-β wywołuje stwardnienie kłębuszków nerkowych.
Inne ciekawe odkrycie z badań grupy Takahashiego 15 dotyczy możliwości cofania się nefropatii cukrzycowej. Badacze 17-tygodniowym szczurom po heminefrektomii i z cukrzycą wywołaną podawaniem streptozotocyny, z podwyższonym stężeniem białka w moczu i znacznym stwardnieniem kłębuszków nerkowych podawali przez 12 tygodni HRP, inhibitor ACE lub placebo. Terapia HRP hamowała postęp cukrzycowych zmian w nerkach, podczas gdy inhibitor ACE jedynie w niewielkim stopniu spowalniał ich progresję. W nerkach szczurów z cukrzycą, którym podawano placebo, ekspresja aktywowanej proreniny była podwyższona, ale u gryzoni leczonych HRP – znacząco obniżona. Inhibitor ACE nie miał wpływu na ekspresję proreniny. Na podstawie tych wyników autorzy wysunęli wniosek, że blokada receptorów (pro)reninowych u szczurów z cukrzycą nie tylko hamuje postęp nefropatii, ale także odwraca stwardnienie kłębuszków nerkowych.
Ta sama grupa badaczy opublikowała wyniki prac na komórkach COS-7 transfekowanych receptorem (pro)reninowym. 16 Wynikało z nich, że współczynnik Kd (równowagowego rozdziału stężeń) wynosi 0,89 i 1,8 nM. Naukowcy opisali też aktywację ludzkiej i szczurzej proreniny przez te komórki, którą można było zablokować za pomocą HRP. W jeszcze innym badaniu zespół starał się ustalić mechanizm, w którym ludzkie receptory (pro)reninowe aktywują MAPK w ludzkich komórkach mięśni gładkich naczyń. Zastosowano rekombinowaną ludzką proreninę, która nasilała ich proliferację i aktywowała ERK1/2 zależnie od czasu i dawki, nie wpływając przy tym na aktywację p38 ani c-Jun NH(2)-końcową kinazę. 17 Stężenie aktywowanej ERK obniżono do poziomu kontrolnego za pomocą genisteiny – inhibitora kinazy tyrozynowej. Podobnie U0126 – inhibitor kinazy MAP kinazy (MEK) znacząco obniżał poziom aktywowanej ERK (do wyjściowego), podczas gdy na poziom ten nie wpływało podawanie inhibitorów ACE ani sartanów. Wyłączenie receptora (pro)reninowego przy użyciu małych blokujących odcinków kwasu rybonukleinowego(siRNA – small interfering RNA) znamiennie hamowało aktywację ERK wywołaną proreniną. Zdaniem autorów pracy zależne od receptora (pro)reninowego przenoszenie sygnału ERK może stać się nowym celem dla terapii zapobiegających powikłaniom naczyniowym.
Nie do przecenienia jest znaczenie odkryć zespołu Ichihary. Pozwalają one wyjaśnić obserwacje poczynione w laboratorium Luetschera 1, 2, 3 i – przynajmniej częściowo – spektakularne rezultaty badania opublikowanego przez Vénianta i wsp. 4 Co istotniejsze, ujawniają niesamowite możliwości terapeutyczne. Cukrzyca staje się najczęstszą przyczyną niewydolności nerek na świecie, i to mimo stosowania inhibitorów ACE, sartanów czy bezpośrednich inhibitorów reniny. Opracowanie możliwego do wykorzystania w praktyce inhibitora receptora (pro)reninowego (np. HRP) mogłoby stanowić przełom terapeutyczny. Tworzenie takich inhibitorów powinno być priorytetem dla każdej firmy farmaceutycznej. Istnieją jednak ku temu przeszkody, niemałe znaczenie ma tu to, że wyniki badań nie zostały potwierdzone przez niezależne laboratoria.
Feldt i wsp. 18 porównali rezultaty działania aliskirenu (bezpośredniego inhibitora reniny) z HRP u podwójnie transgenicznych szczurów z nadekspresją zarówno genu dla ludzkiej reniny, jak i genu dla angiotensynogenu. Po 7 tygodniach żyły wszystkie gryzonie leczone aliskirenem, podczas gdy w grupie, której podawano HRP, śmiertelność wynosiła 58%, a w grupie kontrolnej – 40%. W przeciwieństwie do HRP aliskiren obniżał ciśnienie krwi i zmniejszał albuminurię, stężenie nystatyny C i lipokaliny neutrofilowej związanej z żelatynazą (wskaźnik uszkodzenia kanalików nerkowych) do poziomów obserwowanych u kontrolnych, nietransgenicznych szczurów. Ludzka renina i prorenina in vitro pobudzały wkomórkach mięśni gładkich naczyń fosforylację ERK1/2, niezależnie od angiotensyny II.
Preinkubacja z HRP lub aliskirenem nie zapobiegała fosforylacji ERK1/2 indukowanej zarówno przez reninę, jak i proreninę, podczas gdy inhibitor kinazy MAP (MEK1/2) PD98059 zapobiegał obydwu.
W innym niedawnym badaniu Feldt i wsp. 19 sprawdzali, czy ludzka prorenina i renina zapoczątkowuje aktywację ERK1/2 i czy aliskiren lub HRP hamuje receptor (pro)reninowy w innych liniach komórkowych. Wykryli oni mRNA i białko dla tego receptora w izolowanych ludzkich monocytach oraz w monocytach U937. Badacze zauważyli, że zarówno ludzka renina, jak i prorenina zapoczątkowywały w komórkach U937 długotrwałą fosforylację ERK 1/2 mimo blokady receptorów AT1 i AT2. W przeciwieństwie do przesyłu sygnałów na szlaku angiotensyna – II-ERK szlak sygnałowy reniny i proreniny nie obejmuje receptorów dla naskórkowego czynnika wzrostu. Inhibitor MAPKK1/2 hamował fosforylację ERK1/2 zarówno indukowaną przez reninę, jak i przez proreninę.
Ani aliskiren, ani HRP nie hamowały wiązania znakowanej jodem 125I reniny czy proreniny z receptorem (pro)reninowym. Aliskiren nie hamował fosforylacji ERK1/2 ani aktywności kinazy indukowanej przez reninę czy proreninę. Analiza wykonana za pomocą fluorescencyjnego sortera komórek wykazała, że choć znakowane izotiocyjanianem fluoresceiny HRP wiązało się z komórkami U937, nie hamowało aktywacji ERK1/2 indukowanej przez reninę lub proreninę. Dlatego też autorzy nie znaleźli dowodów na to, że HRP ma wpływ na wiązanie i przesyłanie sygnałów przez reninę i proreninę.
Ten sam zespół badawczy przetestował też wpływ HRP na uszkodzenia narządów końcowych u szczurów z nadciśnieniem nerkowopochodnym w modelu „dwie nerki – jeden zacisk” (2K1C). 20 Gryzonie 2K1C, którym podawano rozpuszczalnik (placebo), porównywano z tymi, które otrzymywały HRP, oraz z grupą kontrolną, w której przeprowadzono operację pozorowaną. Długotrwałe podawanie HRP nie miało wpływu na ciśnienie krwi, przerost mięśnia sercowego ani uszkodzenie nerek. Autorzy sprawdzali także ekspresję receptorów dla reniny i (pro)reniny w nerkach. Okazało się, że u szczurów 2K1C i w grupie 2K1C leczonej HRP, w nerkach, na które założono zacisk, ekspresja reniny oraz wskaźnik okołokłębuszkowy były wyższe niż w tych, na których przeprowadzano tylko zabieg pozorowany. W nerkach, na które nie zakładano zacisku, ekspresja reniny była zahamowana. Natomiast ekspresja mRNA dla receptora (pro)reninowego nie zmieniła się w żadnej z badanych grup. U szczurów 2K1C w porównaniu z grupą kontrolną wzrosło stężenie PRA i aldosteronu. W grupie leczonej HRP obserwowano tendencję do niższych niż w grupie 2K1C kontrolnej stężeń PRA przy podobnym stężeniu aldosteronu. Wyniki wskazują, że blokowanie receptora (pro)reninowego przez HRP nie zmniejsza uszkodzenia nerek u szczurów z nadciśnieniem nerkopochodnym.
Batenburg i wsp. 21 również donosili, że HRP nie ma zdolności blokowania wiązania proreniny ani reniny z receptorem (pro)reninowym w komórkach mięśni gładkich naczyń. Brak wpływu wydawał się przy tym niezależny od dawki, gdyż w jednym z eksperymentów Feldt i wsp. 18 niechcący podali transgenicznym szczurom dawkę 30-krotnie wyższą niż ta używana przez Ichiharę, a mimo to nie uzyskali korzyści terapeutycznych. Co więcej, w linii macierzystych komórek zarodkowych niewykazujących ekspresji przezbłonowej domeny receptora (pro)reninowego grupa Feldta 19 stwierdziła mimo wszystko, że HRP wiąże się w dużych ilościach z błoną komórkową. A zatem HRP wiąże się z powierzchnią komórki, ale niekoniecznie z receptorem (pro)reninowym. Kolejną ważną obserwacją jest to, że receptory (pro)reninowe znajdują się w większości we wnętrzu komórki, gdyż zwiększenie przepuszczalności błon komórkowych wyraźnie nasila wiązanie przeciwciał skierowanych przeciwko tym receptorom.
Quo vadis?
Różnic między wynikami badań grupy Ichihary a zespołów z Paryża, Rotterdamu i Berlina nie sposób wyjaśnić przy użyciu dostępnych obecnie danych. Są zbyt rozbieżne. Można argumentować, że grupa z Berlina nie przeprowadziła testów działania HRP we właściwy sposób, ponieważ w swoich modelach nie opierała się na modelach, w których cukrzycę indukowano streptozotocyną. Badania dokładnie powtarzające model działania innych zespołów są jednak żmudne, trudno uzyskać na nie finansowanie i jeszcze trudniej opublikować wyniki – niezależnie od tego, jakie będą (kto chce złych wiadomości?). Powtarzane banały o „różnicach gatunkowych”, „modyfikacji przebiegu” badania, cyklach plam na słońcu, frontach burzowych i tym podobnych są zbyt trudne do odrzucenia. My zastosowaliśmy te same dawki co grupa Ichihary. Spodziewaliśmy się wystąpienia w naszych badaniach komórkowych jakichkolwiek działań agonistycznych. 18, 19 Co więcej, hipoteza częściowego agonisty nie wyjaśnia wiązania HRP z linią zarodkowych komórek macierzystych niewykazujących ekspresji przezbłonowej domeny receptora (pro)reninowego ani tego, dlaczego HRP nie upośledza wiązania znakowanej radioaktywnie proreniny i reniny z powierzchnią komórek. 19
Innym zagadnieniem jest rzeczywista rola ATP6ap2, receptora (pro)reninowego. Białko to jest integralnie związane z wakuolarną ATP-azą białkową. 22, 23 Grupa z Berlina próbowała konwencjonalnej strategii delecji genu, ale zarodkowe komórki macierzyste nie chciały w takich warunkach działać. Gen dla receptora (pro)reninowego znajduje się na chromosomie X, a linia zarodkowych komórek macierzystych ma kariotyp XY. Rezultaty manipulacji wskazują na niezwykle istotną rolę tego białka w funkcjonowaniu komórki, a przecież do rutynowej aktywności nie jest im niezbędna renina. Wynika z tego, że to wysoce konserwatywne białko pełni też inne, być może o wiele ważniejsze funkcje poza prostym wiązaniem proreniny i reniny. By to zbadać, grupy z Paryża, Rotterdamu i Berlina planują eksperymenty na myszach pozbawionych genu dla receptora (pro)reninowego w sposób tkankowo swoisty. Chodzi o skrzyżowanie myszy z genem tego receptora „wciśniętym” między dwa miejsca loxP ze szczepem, u którego komórki różnych tkanek są wyposażone w rekombinazę Cre.
Podsumowanie
W nauce różnice zdań są naturalne i pożądane. Możliwe, że HRP wiąże się z niepoznanym jak dotąd ligandem na powierzchni komórek, wywołując skutki opisywane przez grupę Ichihary. Wyjaśnienie niezgodności omówionych w niniejszym artykule może stać się źródłem nowych ważnych odkryć istotnych w leczeniu chorób układu krążenia. Obecnie nie można przewidzieć, w jakim kierunku zmierza ta dziedzina badań. Dlatego także tytuł naszego artykułu musi pozostać pytaniem.
- 1. Day RP, Luetscher JA, Gonzales CM. Occurrence of big renin in human plasma, amniotic fluid and kidney extracts. J Clin Endocrinol Metab 1975;40:1078-1084.
- 2. Luetscher JA, Kraemer FB, Wilson DM, et al. Increased plasma inactive renin in diabetes mellitus. A marker of microvascular complications. N Engl J Med 1985;312:1412-1417.
- 3. Wilson DM, Luetscher JA. Plasma prorenin activity and complications in children with insulin-dependent diabetes mellitus. N Engl J Med 1990;323:1101-1106.
- 4. Véniant M, M#énard J, Bruneval P, et al. Vascular damage without hypertension in transgenic rats expressing prorenin exclusively in the liver. J Clin Invest 1996;98:1966-1970.
- 5. Danser AH, Deinum J. Renin, prorenin and the putative (pro)renin receptor. Hypertension 2005;46:1069-1076.
- 6. Nguyen G, Delarue F, Burckle C, et al. Pivotal role of the renin/prorenin receptor in angiotensin II production and cellular responses to renin. J Clin Invest 2002;109:1417-1427.
- 7. Huang Y, Wongamorntham S, Kasting J, et al. Renin increases mesangial cell transforming growth factor-#1 and matrix proteins through receptor-mediated, angiotensin II-independent mechanisms. Kidney Int 2006;69:105-113.
- 8. Huang Y, Noble N, Zhang J, et al. Renin-stimulated TGFbeta1 expression is regulated by a mitogen-activated protein kinase in mesangial cells. Kidney Int 2007;72:42-52.
- 9. Suzuki F, Hayakawa M, Nakagawa T, et al. Human prorenin has “gate and handle” regions for its non-proteolytic activation. J Biol Chem 2003;278:22217-22222.
- 10. Ichihara A, Hayashi M, Kaneshiro Y, et al. Inhibition of diabetic nephropathy by a decoy peptide corresponding to the “handle” region for non-proteolytic activation of prorenin. J Clin Invest 2004;114:1128-1135.
- 11. Ichihara A, Kaneshiro Y, Takemitsu T, et al. Non-proteolytic activation of prorenin contributes to development of cardiac fibrosis in genetic hypertension. Hypertension 2006;47:894-900.
- 12. Ichihara A, Suzuki F, Nakagawa T, et al. Prorenin receptor blockade inhibits development of glomerulosclerosis in diabetic angiotensin II type 1a receptor deficient mice. J Am Soc Nephrol 2006;17:1950-1961.
- 13. Ichihara A, Kaneshiro Y, Takemitsu T, et al. Contribution of non-proteolytically activated prorenin in glomeruli to hypertensive renal damage. J Am Soc Nephrol 2006;17:2495-2503.
- 14. Kaneshiro Y, Ichihara A, Sakoda M, et al. Slowly progressive, angiotensin II-independent glomerulosclerosis in human-renin/prorenin-receptor-transgenic rats. J Am Soc Nephrol 2007;18:1789-1795.
- 15. Takahashi H, Ichihara A, Kaneshiro Y, et al. Regression of nephropathy developed in diabetes by (pro)renin receptor blockade. J Am Soc Nephrol 2007;18:2054-2061.
- 16. Nurun NA, Uddin NM, Nakagawa T, et al. Role of “handle” region of prorenin prosegment in the non-proteolytic activation of prorenin by binding to membrane anchored (pro)renin receptor. Front Biosci 2007;12:4810-4817.
- 17. Sakoda M, Ichihara A, Kaneshiro Y, et al. (Pro)renin receptor-mediated activation of mitogen-activated protein kinases in human vascular smooth muscle cells. Hypertens Res 2007;30:1139-1146.
- 18. Feldt S, Maschke U, Dechend R, et al. The putative (pro)renin receptor blocker HRP fails to prevent (pro)renin signaling. J Am Soc Nephrol 2008;19:743-748.
- 19. Feldt S, Batenburg WW, Mazak I, et al. Prorenin and renin-induced extracellular signal-regulated kinase ½ activation in monocytes is not blocked by aliskiren or the handle-region peptide. Hypertension 2008;51:682-688.
- 20. Muller DN, Klanke B, Feldt S, et al. (Pro)renin receptor peptide inhibitor “handle-region” peptide does not affect hypertensive nephrosclerosis in Goldblatt rats. Hypertension 2008;51:676-681.
- 21. Batenburg WW, Krop M, Garrelds IM, et al. Prorenin is the endogenous agonist of the (pro)renin receptor. Binding kinetics of renin and prorenin in rat vascular smooth muscle cells overexpressing the human (pro)renin receptor. J Hypertens 2007;25:2441-2453.
- 22. Ludwig J, Kerscher S, Brandt U, et al. Identification and characterization of a novel 9.2-kDa membrane sector-associated protein of vacuolar proton-ATPase from chromaffin granules. J Biol Chem 1998;273:10939-10947.
- 23. Nishi T, Forgac M. The vacuolar (H+)-ATPases: nature’s most versatile proton pumps. Nat Rev Mol Cell Biol 2002;3:94-103.
Następny artykuł:
 Dodaj do ulubionych
