


Spis treści
- W SKRÓCIE
- Wprowadzenie
- Zakrzepica
- Zapalenie
- Utlenowanie
- Stabilizacja blaszki miażdżycowej
- Rozkurcz naczyń zależny od śródbłonka
- Planowe przerwy w stosowaniu statyn i nieprzestrzeganie zaleceń przez pacjentów
- Wpływ na HDL-C
- Pleotropowe działania innych leków hipolipemizujących
- Wnioski
W SKRÓCIE
Choroby serca i naczyń są w krajach rozwiniętych główną przyczyną zgonów. W badaniach klinicznych z zastosowaniem inhibitorów reduktazy 3-hydroksy-3-metyloglutarylokoenzymu A (statyn) wykazano zmniejszenie chorobowości i śmiertelności z jej powodu, co istotnie wpłynęło na zmianę podejścia do terapii hipolipemizującej. Od 2001 r. kolejne analizy wskazywały ponadto, że statyny zadziwiająco szybko
przynoszą korzyści kliniczne. Powstała hipoteza, że wykazują one dodatkowe działania poza obniżeniem stężeń lipidów w surowicy. Korzyści osiągane za pomocą statyn stały się więc podstawą teorii, że leki te wykazują inne lub współistniejące z hipolipemicznym działania, które odgrywają rolę w szybkości i nasileniu korzystnego wpływu sercowo-naczyniowego. Nazwano je działaniami pleotropowymi statyn. Do działań pleotropowych niezależnych od wpływu hipolipemizującego należą działanie przeciwzakrzepowe, przeciwzapalne i antyoksydacyjne oraz stabilizacja blaszki miażdżycowej i poprawa właściwości naczyniorozkurczowych śródbłonka wpływająca na obniżenie ciśnienia wewnątrztętniczego i zwiększenie przepływu krwi.
Wprowadzenie
Choroby sercowo-naczyniowe są głównymi przyczynami zgonów w krajach rozwiniętych. Od 1988 r., czyli od czasu pierwszego wydania amerykańskich wytycznych dotyczących leczenia zaburzeń lipidowych znanych pod nazwą National Cholesterol Education Program (NCEP) Adult Treatment Panel (ATP), 1 pierwszorzędowym celem interwencji mającej na celu ograniczenie ryzyka sercowo-naczyniowego stała się kontrola stężenia cholesterolu związanego z lipoproteinami o niskiej gęstości (LDL-C). W badaniach Framingham, Multiple Risk Factor Intervention Trial (MRFIT) i Coronary Drug Project wykazano występowanie korelacji między stężeniem LDL-C a ryzykiem sercowo-naczyniowym. Na podstawie badań angiograficznych i dużych metaanaliz badań klinicznych w drugim wydaniu wytycznych NCEP-ATP z 1993 r. określono konkretne cele interwencji korygujących zaburzenia lipidowe, 2 wśród których było m.in. zmniejszenie stężenia LDL-C do ≤100 mg/dl u pacjentów z chorobami sercowo-naczyniowymi. W 1994 r. za sprawą publikacji wyników Scandinavian Simvastatin Survival Study (4S) 3 wykazanie, że duża skuteczność inhibitorów reduktazy 3-hydroksy-3-metyloglutarylokoenzymu A (statyn) w zmniejszaniu stężenia LDL-C wpływa na redukcję ryzyka sercowo-naczyniowego, zmieniło podejście do korekcji zaburzeń lipidowych. W badaniu 4S stosowanie simwastatyny o 42% zmniejszyło umieralność z powodu choroby sercowo-naczyniowej i o 30% całkowitą śmiertelność, co potwierdziły następne podobne badania kliniczne statyn. Stało się więc oczywiste, że znaczące zmniejszenie stężenia LDL-C uzyskane dzięki zastosowaniu statyn poprawia wyniki zarówno prewencji wtórnej, jak i pierwotnej w chorobie sercowo-naczyniowej, zmniejszając przy tym śmiertelność całkowitą. 3, 4, 5 Te doskonałe, niestwierdzane wcześniej w badaniach klinicznych korzyści z leczenia statynami doprowadziły do powstania trzeciej wersji wytycznych ATP (ATP III), 6 w których na podstawie rzetelnych dowodów medycznych zachowano zasadę, że utrzymanie docelowych stężeń LDL-C jest pierwszorzędowym celem interwencji korygujących zaburzenia lipidowe w celu redukcji ryzyka chorób układu krążenia.
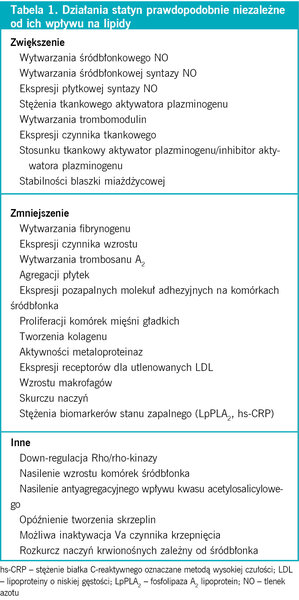
Tabela 1. Działania statyn prawdopodobnie niezależne od ich wpływu na lipidy
Od czasu publikacji ATP III w 2001 r. w kolejnych badaniach koncentrowano się na wczesnych korzyściach z zastosowania statyn, zwłaszcza w dużych dawkach, czego przykładem jest badanie Pravastatin or Atorvastatin Evaluation and Infection Therapy-Thrombolysis in Myocardial Infarction 22 (PROVE IT-TIMI 22). 7 W ciągu 2 lat porównywano w nim zastosowanie atorwastatyny w dawce 80 mg/24h i prawastatyny w dawce 40 mg/24h u chorych z ostrym zespołem wieńcowym. Stwierdzono, że intensywne leczenie statyną przynosi istotne korzyści kliniczne już po 4 miesiącach, co sugeruje, że statyny mają jeszcze inne działania poza działaniem hipolipemizującym prowadzącym do regresji zmian miażdżycowych w naczyniach. 7 W innych badaniach, takich jak Prospective Study of Pravastatin in the Elderly at Risk (PROSPER) 8 czy Anglo-Scandinavian Cardiac Outcomes Trial-Lipid Lowering Arm (ASCOTT-LLA), 9 także wykazano istotną redukcję ryzyka sercowo-naczyniowego po stosunkowo krótkim czasie stosowania statyn w prewencji pierwotnej i wtórnej. W badaniach statyn, w których oceniano ich działanie za pomocą ultrasonografii wewnątrznaczyniowej, nie stwierdzano istotnych zmian wielkości blaszek miażdżycowych. Wyjątkiem jest badanie A Study to Evaluate the Effect of Rosuvastatin on Intravascular Ultrasound-Derived Coronary Atheroma Burden (ASTEROID), 10 w którym obserwowano regresję zmian miażdżycowych, prawdopodobnie uzyskaną po zastosowaniu rosuwastatyny, która wpłynęła na zmniejszenie stężenia LDL-C do średniej wartości 60,8 mg/dl i na znaczniejsze niż w innych próbach zwiększenie stężenia cholesterolu związanego z lipoproteinami o dużej gęstości (HDL-C). Te stosunkowo krótko trwające badania nad statynami doprowadziły do utrwalenia się hipotezy, że leki tej grupy mają jeszcze inne, być może niezależne od hipolipemizującego, działania, które przyczyniają się do znaczącej redukcji ryzyka sercowo-naczyniowego w chorobie układu krążenia. Dodatkowe korzystne działania statyn nazwano działaniami pleotropowymi.
Istnieje wiele hipotez na temat działań pleotropowych statyn. Celem niniejszego artykułu jest przeanalizowanie możliwych sposobów redukcji ryzyka sercowo-naczyniowego przez statyny, które to sposoby są niezależne od hipolipemizującego działania leków tej grupy, polegającego na zmniejszeniu stężenia LDL-C i zwiększeniu stężenia HDL-C. Do potencjalnych działań pleotropowych statyn, niezależnych od wpływu hipolipemizującego, należą działania przeciwzakrzepowe, przeciwzapalne i antyoksydacyjne oraz stabilizacja blaszki miażdżycowej i poprawa właściwości naczyniorozkurczowych śródbłonka wpływająca na obniżenie ciśnienia wewnątrztętniczego i zwiększenie przepływu krwi. 11, 12, 13 Zestawienie działań pleotropowych statyn znajduje się w tabeli 1.
Na niektóre działania zawarte w tabeli 1 wpływają LDL-C i HDL-C, dlatego trudno jest w pełni zrozumieć, czy określone działanie statyn jest niezależne, czy też związane z korekcją zaburzeń lipidowych przez statyny.
Zakrzepica
Hipercholesterolemia i zwiększone stężenie lipoproteiny(a) [Lp(a)] wiążą się zarówno ze zwiększeniem reaktywności płytek, jak i z aktywacją osoczowych czynników krzepnięcia, zatem zmniejszenie stężenia LDL-C, czemu niemal zawsze towarzyszy zmniejszenie zagrożenia związanego z Lp(a), to interwencja, po której można się spodziewać redukcji ryzyka zakrzepicy prowadzącej do ostrych zespołów wieńcowych. Statyny mają jednak także inne działania, dzięki którym niezależnie od wpływu na lipidogram zmniejszają ryzyko powikłań zakrzepowych. Dobrze scharakteryzowane jest hamowanie agregacji płytek krwi przez tlenek azotu (NO). Statyny powodują zwiększenie ekspresji śródbłonkowej syntazy NO, a przez to rozkurcz naczyń krwionośnych i zmniejszenie agregacji płytek krwi. 12, 13 Opisane działanie wydaje się niezależne od wpływu statyn na lipidy. W okresie poprzedzającym dominację statyn Zucker i wsp. 14 przeprowadzili badanie z zastosowaniem żywic jonowymiennych, w którym u pacjentów z hipercholesterolemią uzyskali co najmniej 30% zmniejszenie stężenia LDL-C. Mimo znacznych zmian lipidogramu nie stwierdzono różnic pod względem agregacji płytek, wytwarzania tromboksanu, wrażliwości na prostacykliny, czynnik płytkowy 4 i β-tromboglobulinę między grupą leczonych żywicami a grupą kontrolną, której podawano placebo. 14
Prawdopodobnie statyny zmniejszają też wytwarzanie tromboksanu A2 i inhibitora 1 aktywatora plazminogenu, a więc oddziałują na kolejne mechanizmy regulacyjne, które powodują aktywację płytek i zakrzepicę. Powyższe wnioski pochodzą z badań przeprowadzonych in vitro i na modelach zwierzęcych, ale trudno je potwierdzić w badaniach klinicznych. 12 Wykazano za to, że przewlekłe stosowanie statyn powoduje znaczące zmniejszenie stężenia fibrynogenu, zwiększenie stężenia aktywatora plazminogenu typu tkankowego i zmniejszenie zawartości fosfolipidów w błonie komórkowej płytek krwi. 15, 16 W badaniu, w którym stosowano atorwastatynę w dawce 80 mg/24h przez 12 tygodni, co prawda nie zaobserwowano zmian stężenia fibrynogenu, ale stwierdzono znaczące zmniejszenie lepkości krwi oraz indukowanych kwasem arachidonowym wzrostów liczby płytek krwi i stężenia VII czynnika krzepnięcia. 17 Te znaczące zmiany lepkości krwi, jak również innych parametrów procesu hemostazy prawdopodobnie są niezależne od wpływu statyn na zmniejszenie stężenia fibrynogenu, ponieważ jest to zjawisko bardzo zmienne, co potwierdzono w badaniach klinicznych. W jednym z badań nad statynami, w którym wykonywano endarterektomię tętnic szyjnych, analizowano histologicznie blaszki miażdżycowe u pacjentów, których przed zabiegiem przydzielono w sposób losowy do grupy leczonej statyną lub grupy otrzymującej placebo. W materiale pobranym od leczonych statyną stwierdzono małe i nieznamienne statystycznie zmniejszenie zawartości czynnika tkankowego. 18
Zagrożenie zakrzepicą w chorobie sercowo-naczyniowej jest ściśle związane z komórkami śródbłonka. Zrodziło to przypuszczenia, że bardziej lipofilne statyny [statyny hydrofilne to prawastatyna i fluwastatyna; pozostałe statyny są lipofilne – przyp. tłum.] o dłuższym okresie półtrwania w surowicy [większość statyn ma krótki okres półtrwania – ok. 2-3 h; atorwastatyna – 14 h, a jej aktywne metabolity – 20-20 h; rosuwastatyna – 19 h – przyp. tłum.] mogą w większym stopniu zmniejszać ryzyko sercowo-naczyniowe, ponieważ wykazują silniejsze działania pleotropowe. Wyniki kilku badań nad prawastatyną nie potwierdziły korzyści obserwowanych wcześniej w trakcie leczenia atorwastatyną. 12, 19 Poza różnicami dotyczącymi okresu półtrwania stwierdzono także znaczące różnice w obniżaniu stężenia LDL-C przez różne statyny (najbardziej skuteczne są atorwastatyna i rosuwastatyna), co utrudnia interpretowanie wyników badań klinicznych w kontekście własności lipofilnych lub lipofobowych poszczególnych leków tej grupy.
Prawdopodobnie najistotniejszy wpływ na działanie przeciwzakrzepowe statyn mają dwa mechanizmy pleotropowe tych leków, które oddziałują na stan zapalny i procesy zależne od rodników tlenowych. Utlenowane LDL w pasmach tłuszczowych i w blaszkach miażdżycowych w okresie tworzenia oddziałują chemotaktycznie, a przez to nasilają śródbłonkową adhezję monocytów i makrofagów. To powoduje aktywację układu dopełniacza i dodatkowych jeszcze molekuł adhezyjnych, takich jak metaloproteinazy macierzy i czynnik tkankowy. W związku z tym zwiększa się adhezja płytek krwi do śródbłonka, a rozwój blaszki miażdżycowej postępuje. Działanie przeciwzakrzepowe statyn może być też skutkiem przeciwzapalnych właściwości leków tej grupy.
Zapalenie
U pacjentów z przewlekłymi schorzeniami zapalnymi, takimi jak choroby reumatyczne lub zapalenie przyzębia, w porównaniu z dobranymi pod względem czynników demograficznych osobami w populacji, które nie są obciążone chorobami zapalnymi, choroba sercowo-naczyniowa występuje 10 lat wcześniej. 20, 21 Wiele mierników zapalenia pozytywnie koreluje ze zdarzeniami klinicznymi w przebiegu choroby układu krążenia. 22, 23 Co więcej, występowanie czynników ryzyka sercowo-naczyniowego, takich jak zwiększenie stężenia LDL-C, zespół metaboliczny, nadciśnienie tętnicze, palenie tytoniu czy otyłość, prowadzi do zwiększenia markerów zapalenia we krwi. W związku z tym przeprowadzono badania w celu rozstrzygnięcia, czy zaburzenia lipidowe lub nadciśnienie tętnicze to niezależne czynniki ryzyka sercowo-naczyniowego, czy też aktywują one stan zapalny, który jest najważniejszym bezpośrednim czynnikiem ryzyka. Udało się ustalić, że klasyczne czynniki ryzyka są czynnikami niezależnymi, ale współwystępujący stan zapalny dodatkowo nasila ryzyko. Być może dlatego u niektórych osób obserwuje się szybki rozwój choroby sercowo-naczyniowej w porównaniu z innymi o takim samym profilu czynników ryzyka. Takie stwierdzenie wpłynęło na bardzo duże zainteresowanie zapaleniem i zakażeniami w patogenezie choroby sercowo-naczyniowej. W badaniach klinicznych, w których do standardowej terapii chorób sercowo-naczyniowych rozwijających się na podłożu miażdżycy dołączano leczenie przeciwbakteryjne, nie wykazano jednak dodatkowych korzyści takiej interwencji. 24
W zmianach miażdżycowych o różnym zaawansowaniu, od pasm tłuszczowych do zmian typu IV [zmiany miażdżycowe są dzielone na 4 typy: typ I – zmiana początkowa; typ II – pasmo tłuszczowe; typ III – zmiana przejściowa między typem II i IV; typ IV – blaszka miażdżycowa – przyp. tłum.], w śródbłonku i blaszkach stwierdza się komponenty procesu zapalnego (tab. 2). Markery ostrej fazy, takie jak białko C-reaktywne (CRP), są uważane za ważne wskaźniki ryzyka sercowo-naczyniowego. 25 Mimo licznych badań w wytycznych ATP III nie sformułowano zalecenia powszechnego oznaczania stężenia CRP ani mniej znanych wskaźników zapalnych. Być może wynika to z faktu, że trudno oddzielić wpływ statyn na CRP i na LDL-C. W badaniach z udziałem osób z małym stężeniem LDL-C stężenie CRP oznaczanego metodą wysokiej czułości (hs-CRP) nie miało znaczenia rokowniczego, podczas gdy jest to dodatkowy czynnik rokowniczy u osób z dużym stężeniem LDL-C. W badaniu z udziałem chorych z ostrymi zespołami wieńcowymi Ridker i wsp. 23 wykazali, że u pacjentów, u których pod wpływem stosowania statyn stężenie LDL-C wynosiło <70 mg/dl, a stężenie CRP <1 mg/l, rzadziej występowały nawroty powikłań niż u tych, którzy mieli identyczne stężenie LDL-C i zwiększone stężenie hs-CRP. Można przypuszczać, że korelacja między stężeniami LDL-C i CRP zaczyna się od określonej, znacznie większej niż zazwyczaj redukcji stężenia LDL-C. W 2007 r. w metaanalizie 23 badań Kinlay 26 oszacował, że w 89-98% na stężenie hs-CRP ma wpływ obniżenie stężenia LDL-C, a w 2-11% jest ono niezależne od lipidów, a więc wynika z pleotropowego działania statyn.
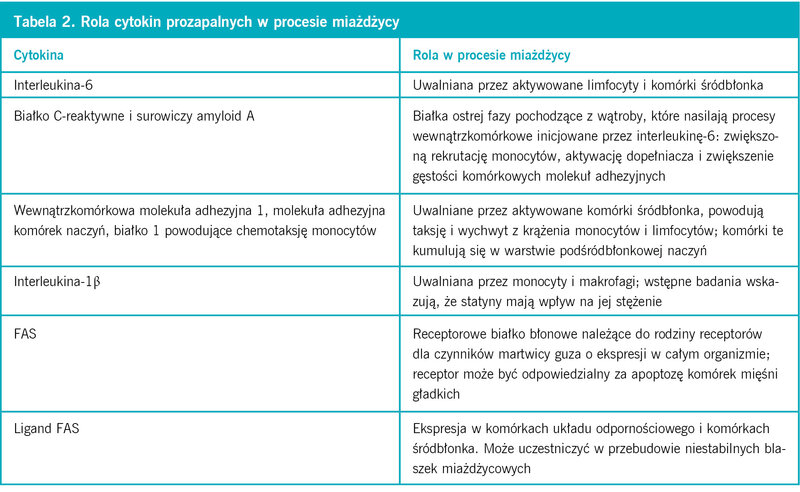
Tabela 2. Rola cytokin prozapalnych w procesie miażdżycy
Badania innych markerów zapalenia w chorobie sercowo-naczyniowej są na wczesnym etapie, ale przynoszą obiecujące wyniki. Być może bardziej swoistym markerem zapalenia związanym z ryzykiem sercowo-naczyniowym jest interleukina-6 (IL-6), która po uwolnieniu z komórek śródbłonka i dotarciu do wątroby powoduje nasilenie syntezy CRP. Na razie ilościowe oznaczenia tej interleukiny nie są łatwe ze względu na jej małe stężenie w surowicy. Zapewne przełomem okaże się wprowadzenie metod analitycznych o dużej czułości do oznaczania IL-6.
Kliniczne badania markerów zapalenia są trudne, ponieważ analizowane procesy toczą się na poziomie molekularnym aktywowanego śródbłonka, a uczestniczą w nich także prozapalne cytokiny wpływające na rekrutację komórek układu odpornościowego i LDL-C. Czynniki prozapalne zwiększają także stężenie metaloproteinaz macierzy, które współuczestniczą w zakrzepicy na blaszkach miażdżycowych. 27 Są także dowody, że surowiczy amyloid-A może powodować usuwanie apolipoproteiny A-I z cząsteczek HDL, a przez to zmniejszać czynność tych ochronnych lipoprotein. 23 To kolejny czynnik nasilający proliferację błony wewnętrznej z akumulacją utlenowanych LDL i destabilizujący blaszki.
Utlenowanie
Utlenowane LDL stanowią zasadnicze ogniwo procesu aterogenezy. Trudno jednoznacznie potwierdzić bezpośrednie antyoksydacyjne działanie statyn, wiadomo jednak, że zmniejszają one stężenie LDL, co oznacza redukcję liczby zarówno nieutlenowanych, jak i utlenowanych cząsteczek tej lipoproteiny. Ważna jest też obserwacja, że podczas stosowania typowych antyoksydantów niewpływających na stężenie LDL-C, takich jak witamina E i β-karoten, nie stwierdzono znaczącej redukcji ryzyka sercowo--naczyniowego; w niektórych badaniach nie było wręcz żadnych różnic w porównaniu z grupą kontrolną. 28
W badaniach na zwierzętach wykazano, że statyny oprócz tego, że zmniejszają stężenie LDL-C, to hamują utlenowanie LDL, ale nie ma pewności, czy obserwacje te można odnieść także do człowieka. 27 Wiadomo natomiast, że stosowanie statyn zmniejsza tworzenie frakcji utlenowanych LDL, choć mechanizm ten nie jest oczywisty i może chodzić zarówno o zmniejszenie stężenia LDL-C, jak i zmniejszenie utlenowania LDL, albo też o kombinację tych efektów. Wraz ze zmniejszeniem ilości utlenowanych LDL zmniejsza się ilość molekuł adhezyjnych, chemotaksja komórek układu odpornościowego oraz spowalnia proces destabilizacji blaszek miażdżycowych. 29 Zidentyfikowano nowe wskaźniki procesu utlenowania, które obecnie znajdują się na wczesnym etapie badań. Z kilkoma z tych wskaźników wiąże się duże nadzieje, gdyż mogą pełnić funkcję zarówno wskaźników ryzyka sercowo-naczyniowego, jak i narzędzia do badania mechanizmów działania statyn.
Fosfolipaza A2 związana z lipoproteinami jest wydzielana z komórek piankowatych w blaszkach miażdżycowych. Z dużym prawdopodobieństwem jest ona transportowana przez LDL, a jej uwolnienie jest możliwe dopiero po utlenowaniu LDL. Trwają badania nad przydatnością fosfolipazy A2 jako wskaźnika ryzyka sercowo-naczyniowego, badana jest przede wszystkim czułość jej oznaczeń u chorych z grupy wysokiego ryzyka z blaszkami bardzo zagrożonymi pęknięciem. 15
Mieloperoksydaza jest uwalniana z aktywowanych komórek układu odpornościowego i wydaje się przyspieszać tempo procesu utlenowania zarówno LDL, jak i HDL, prowadząc do zwiększonego tworzenia komórek piankowatych. W małych badaniach wykazano, że stężenie mieloperoksydazy jest skorelowane z występowaniem zawałów serca u pacjentów z chorobą niedokrwienną serca. 27
Utlenowane LDL są prawdopodobnie bezpośrednim miernikiem procesów zależnych od wolnych rodników związanych z ryzykiem sercowo-naczyniowym. Obecnie trwają badania mające wykazać, czy dodatkowe oznaczenia utlenowanych LDL są przydatne dla określenia krótko- i długoterminowego ryzyka sercowo-naczyniowego. Przed zaleceniem używania wskaźnika, jakim są utlenowane LDL, trzeba ustalić, czy jest możliwe ich dokładne oznaczenie w surowicy, a jeśli tak, to czy stężenie utlenowanych LDL odpowiednio odzwierciedla zawartość utlenowanych LDL w zmianach miażdżycowych w naczyniach. 19
Stabilizacja blaszki miażdżycowej
Ponad 75% ostrych zawałów serca zdarza się z powodu zmian miażdżycowych, których nie uznano za krytyczne w badaniu angiograficznym. 29 Zatem za uszkodzenie tych blaszek odpowiedzialna jest ich struktura, która prowadzi do destabilizacji i rozwoju zawału serca. W badaniach takich jak Familial Atherosclerosis Treatment Study (FATS) 30 wykazano, że stosowanie statyn może mieć pewien wpływ stabilizujący na blaszki miażdżycowe. We wspomnianym badaniu u osób ze zwiększonym stężeniem LDL-C leczonych lowastatyną z kolestypolem lub niacyną z kolestypolem stwierdzono 73% redukcję ryzyka zgonu/zawału serca/rewaskularyzacji w porównaniu ze stosowaniem tylko diety lub monoterapii kolestypolem. Częstość niekorzystnych zdarzeń klinicznych zmniejszyła się, mimo że nie obserwowano istotnych statystycznie zmian w zakresie wielkości blaszek miażdżycowych, co wskazuje na inny mechanizm działania statyn niż tylko spowalnianie progresji miażdżycy. 30
Wraz z powiększaniem się miażdżycowych zmian w błonie wewnętrznej naczyń na skutek migracji komórek mięśni gładkich struktura blaszki może się zmieniać, tak że blaszka jest albo stabilna, albo podatna na pęknięcie, czyli zdestabilizowana. Wydaje się to zależeć od proliferacji komórek mięśni gładkich i od zdolności naczynia do syntezy kolagenu, z którego wytwarza się różnej grubości czapeczka włóknista pokrywająca zmianę. Mechanizmy stabilizacyjne są w ciągły sposób zaburzane przez zapalenie, zakrzepicę i wolne rodniki tlenowe, opisane wcześniej w artykule. Przeprowadzono badania różnorodnych mechanizmów stabilizacyjnego oddziaływania statyn na blaszki miażdżycowe, ale każdy z nich wymaga jeszcze dalszej analizy.
Białka Ras i Rho związane z trifosforanem guanozyny są odpowiedzialne za proliferację komórek mięśni gładkich w obrębie zmian miażdżycowych w błonie wewnętrznej. Synteza obu tych białek jest blokowana przez statyny, co wykazano w modelu in vitro. Zatem statyny mogą zmniejszać proliferację mięśni gładkich naczyń i przerost ściany naczyniowej. 11, 31
Statyny wydają się zmniejszać stężenie metaloproteinaz macierzy. Enzymy te są częściowo odpowiedzialne za degradację kolagenu, co prowadzi do destabilizacji blaszek miażdżycowych. W badaniach in vitro potwierdzono zaś, że zmniejszenie stężenia metaloproteinaz przekłada się na większą stabilność blaszek miażdżycowych. Nie rozstrzygnięto, czy statyny zmniejszają stężenie metaloproteinaz bezpośrednio, czy też w wyniku zmniejszania liczby makrofagów wytwarzających metaloproteinazy. 27
Pleotropowe działania statyn, na które składają się przede wszystkim ich właściwości przeciwzakrzepowe, przeciwzapalne i antyoksydacyjne, w sposób najbardziej wyraźny prowadzą do stabilizacji blaszek miażdżycowych. Synergizm tych działań w stabilizacji blaszek może być wytłumaczeniem unikalnego zjawiska, jakim jest szybkie zmniejszenie ryzyka powikłań sercowo-naczyniowych podczas stosowania statyn, niezależnego od ich wpływu na lipidy.
Rozkurcz naczyń zależny od śródbłonka
Stabilizacja blaszek miażdżycowych przez statyny może rozpoczynać się wraz ze zwiększeniem śródbłonkowego wytwarzania NO pod wpływem leków tej grupy. Śródbłonkowy NO jest odpowiedzialny za prawidłową reaktywność naczyniorozkurczową naczyń krwionośnych, a zatem zwiększenie jego syntezy może skorygować dysfunkcję śródbłonka będącą wczesnym etapem aterogenezy. Teoretycznie to oddziaływanie statyn na reaktywność tętnic może także zmniejszać ryzyko sercowo-naczyniowe przez zmniejszenie nadciśnienia tętniczego. W badaniu ASCOTT-LLA wykazano znamienne i szybkie zmniejszenie ryzyka sercowo-naczyniowego u chorych na nadciśnienie tętnicze leczonych statynami. 9
Nie jest jasne, czy statyny mają bezpośredni wpływ na funkcję śródbłonka, ale korelacja między ich stosowaniem a poprawą reaktywności naczyń jest dobrze udokumentowana. W licznych badaniach potwierdzono, że u osób otrzymujących statyny poprawia się reaktywność tętnicy ramiennej i rozkurcz naczyń zależny od NO. Ponieważ hipercholesterolemia upośledza czynność śródbłonka, nie wiadomo, czy hipolipemizujące działanie statyn w pełni tłumaczy ich wpływ na śródbłonek, czy w grę wchodzą także inne mechanizmy działania. W większości analiz wykazano korelację między zmniejszeniem stężenia cholesterolu a poprawą czynności naczyniorozkurczowej śródbłonka, 13, 19, 28, 29 ale w kilku badaniach sugerowano, że poprawa czynności śródbłonka następuje szybciej niż hipolipemiczne działanie statyn. 7, 16, 22 Prawdopodobnie za to szybkie działanie statyn odpowiedzialne jest zwiększenie ekspresji syntazy NO, co zostało opisane w części poświęconej zakrzepicy.
Planowe przerwy w stosowaniu statyn i nieprzestrzeganie zaleceń przez pacjentów
Niektórzy lekarze zalecają pacjentom planowe przerwy w stosowaniu statyn z uwagi na przekonanie, że dzięki temu można uzyskać redukcję ryzyka rozwoju działań niepożądanych związanych z przewlekłą terapią. Co prawda nie ma dowodów, że takie przerwy zmniejszają występowanie mialgii lub innych działań niepożądanych, ale nie stwierdzono również, aby postępowanie takie zwiększało ryzyko choroby wieńcowej, zatem bywa przez niektórych wdrażane jako potencjalnie korzystne. 32 Poza tą praktyką planowych okresowych przerw stosowania statyn szacuje się, że ok. 50% pacjentów zaprzestaje terapii lekami tej grupy w ciągu roku od jej rozpoczęcia. Zjawisko to jest dobrze udokumentowane i z całą pewnością nie ma związku z kosztami, występuje bowiem z taką samą częstością również wtedy, gdy leczenie jest w pełni refundowane. Co więcej, jeśli chodzi o pacjentów kontynuujących stosowanie statyn, z analiz obserwacyjnych dotyczących przepisywania recept wynika, że odnawianie recept następuje rzadziej, niż wynikałoby to z codziennego stosowania leków tej grupy w sposób systematyczny. Pacjenci tłumaczą się, że zapomnieli we właściwym czasie zgłosić się do lekarza po kolejną receptę, wyjechali bez leku lub uznali, że leczenie nie jest zasadnicze dla ich zdrowia. 33
Na zwiększenie zagrożenia związanego z przerwaniem stosowania statyn najpierw zaczęto wskazywać w doniesieniach kazuistycznych i małych badaniach. 34 W 2004 r. opublikowano duże badanie obserwacyjne, z którego wynikało, że wśród chorych hospitalizowanych z powodu zawału serca bez uniesienia odcinka ST, u których przerwano stosowanie statyn przy przyjęciu do szpitala, stwierdza się większą umieralność i częstsze występowanie niewydolności serca, zaburzeń rytmu serca i wstrząsu. 35 W opublikowanym w 2006 r. badaniu Treating to New Targets (TNT) 36 nie potwierdzono jednak zwiększenia ryzyka sercowo-naczyniowego po przerwaniu stosowania statyn, co wskazuje na potrzebę dalszej analizy tej zależności.
W ciągu kilku pierwszych dni po odstawieniu statyn nie stwierdza się istotnych zmian stężenia LDL-C, ale wydaje się, że zachodzą zmiany w zakresie parametrów związanych z pleotropowym działaniem tych leków. W ciągu zaledwie kilku dni po przerwaniu stosowania statyn wykazano zwiększenie aktywacji płytek krwi, 37 stężenia rozpuszczalnego liganda CD40, 38 ekspresji molekuł adhezyjnych, receptorów dla angiotensyny i cytokin pozapalnych. Występują także zjawiska o charakterze reakcji z odbicia, do których należy zmniejszenie wytwarzania NO, 39 osłabienie rozkurczu naczyń wywołanego przepływem i czynności śródbłonka. 40 Choć nie jest jasne, co ostatecznie decyduje o możliwym zwiększeniu ryzyka sercowo-naczyniowego po odstawieniu statyn, wydaje się, że przynajmniej częściowo może być za to odpowiedzialne szybkie zniknięcie działań pleotropowych tych leków. Potwierdzać to może doskonale zaplanowane badanie Vogla, 41 w którym wykazał on, że poprawa rozkurczu tętnicy ramiennej indukowanego przepływem znika w ciągu kilku dni po zaprzestaniu stosowania statyn, wcześniej niż ma to wpływ na lipidy surowicy. Z tych powodów należy bezwarunkowo ostrzegać pacjentów, że nawet krótkotrwałe przerwy w stosowaniu statyn mogą doprowadzić do błyskawicznych powikłań. Vogel 41 wykazał także, że pleotropowe działanie statyn objawiające się poprawą rozkurczu tętnicy ramiennej można zaobserwować u osób bez zaburzeń lipidowych.
Wpływ na HDL-C
HDL to frakcja lipoprotein o ochronnym wpływie przeciwmiażdżycowym, co wynika z ich działań antyoksydacyjnego, przeciwzapalnego, naczyniorozkurczającego i przeciwzakaźnego. HDL odgrywają także rolę w procesach naprawy śródbłonka i odbierania cholesterolu zakumulowanego w tkankach. 42 Stężenie HDL-C koreluje ujemnie ze stężeniem utlenowanych LDL, 43 ekspresją molekuł adhezyjnych 44 i stężeniem VII czynnika krzepnięcia. 45 W badaniu Myocardial Ischemia Reduction with Acute Cholesterol Lowering (MIRACL) 46 stężenie HDL-C jako jedyny parametr lipidogramu było czynnikiem rokowniczym u osób z ostrymi zespołami wieńcowymi leczonych statynami. Jeśli w istocie za redukcję ryzyka sercowo-naczyniowego pod wpływem statyn odpowiada wyłącznie ich wpływ na lipidy, to należałoby oczekiwać, że leki tej grupy, które w największym stopniu korygują profil lipidowy, są również najskuteczniejsze klinicznie. Spośród statyn rosuwastatyna w największym stopniu zwiększa stężenie HDL-C, a atorwastatyna w najmniejszym. Niemniej jednak w badaniu MIRACL to właśnie atorwastatyna silnie zmniejszająca stężenie LDL-C i tylko w minimalnym stopniu wpływająca na stężenie HDL-C w znaczącym stopniu redukowała ryzyko niekorzystnego przebiegu u osób z ostrymi zespołami wieńcowymi zaledwie po 6 tygodniach leczenia. 46
Pleotropowe działania innych leków hipolipemizujących
Należy zauważyć, że również inne grupy leków hipolipemizujących mają działania pleotropowe. Wśród nich można wymienić przede wszystkim agonistów różnych typów receptorów aktywowanych proliferatorami peroksysomów (PPAR), którzy wpływają też na kontrolę gospodarki lipidowej i węglowodanowej. Agoniści PPARα (fenofibrat, gemfibrozil), czyli fibraty o działaniu hipolipemizującym, i agoniści PPARγ (pioglitazon, rosyglitazon), czyli tiazolidynediony o działaniu przeciwcukrzycowym, mają działanie przeciwzapalne niezależne od wpływu na lipidy. Aktywacja PPARα może blokować geny reakcji zapalnej, co prowadzi do zmniejszenia wytwarzania IL-6 i cyklooksygenazy. 47 Aktywacja tego typu receptorów prowadzi także do zmniejszonej aktywności monocytowego i makrofagalnego czynnika tkankowego. W hepatocytach aktywacja PPARα powoduje zmniejszenie ekspresji fibrynogenu stymulowanej IL-6. 45 Aktywacja PPARγ prowadzi natomiast do zablokowania wytwarzania czynnika martwicy guzów α i innych cytokin prozapalnych. Innym skutkiem aktywacji tego typu PPAR jest nasilenie ekspresji adiponektyny, która zwiększa wrażliwość tkanek na insulinę i blokuje szlaki regulacji prozapalnej. Wykazano, że rosyglitazon znacząco zmniejsza stężenie CRP i może poprawiać stabilność blaszek miażdżycowych. 48 W badaniach na zwierzętach agoniści receptorów PPARγzmniejszali zawartość pasm tłuszczowych w naczyniach niezależnie od redukcji stężeń glukozy. 47 Tiazolidinediony zmniejszają także ekspresję inhibitora-1 aktywatora plazminogenu w ludzkich adipocytach. 48
Wnioski
W badaniach klinicznych zaobserwowano 30% redukcję ryzyka powikłań choroby wieńcowej podczas leczenia statynami. Leki tej grupy silniej niż inne leki hipolipemizujące zmniejszają stężenie LDL-C i mają jeszcze dodatkowe działania, które wydają się dostarczać innych korzyści. Opisane w artykule pleotropowe działania statyn dodatkowo, a może przede wszystkim, decydują o tym, że leki tej grupy zmniejszają także ryzyko choroby Alzheimera i raka jelita grubego. 11 Co prawda pleotropowe działania statyn nadal wzbudzają sceptycyzm, rośnie jednak liczba dowodów na poparcie tezy, że część działań statyn jest niezależna od ich wpływu na lipidy. Z drugiej strony badania naukowe dowodzą, że istnieje niezależne od wpływu na lipidy zagrożenie zwiększeniem ryzyka sercowo-naczyniowego, jeśli statyny zostaną odstawione.
Niezbędne jest przeprowadzenie dużych, randomizowanych, kontrolowanych badań, aby ustalić, czy pleotropowe działania statyn niezależnie od ich wpływu na lipidy mają znaczenie dla efektów klinicznych leków tej grupy. Optymalne byłoby skonstruowanie takiego projektu badawczego, w ramach którego różne statyny i inne leki hipolipemizujące w dawkach dobranych tak, aby uzyskać podobne wartości stężenia LDL-C, powinny zostać przebadane pod względem wpływu na procesy zapalne, zakrzepicę, czynność śródbłonka, stabilność blaszek miażdżycowych i biomarkery procesów zależnych od rodników tlenowych. Natomiast ocena działania statyn na podstawie obserwacji skutków ich odstawienia może być prowadzona w dalszym ciągu tylko na modelach zwierzęcych, gdyż tego typu eksperymenty z udziałem ludzi należy uznać za nieetyczne.
Kolejnym zagadnieniem wymagającym wyjaśnienia jest to, czy pleotropowe działania statyn są zależne od dawki. Nie przeprowadzono kontrolowanych badań, w których oceniano by ten problem, czyli mierzono stężenie biomarkerów różnych procesów i aktywność płytek podczas stosowania statyn w różnych dawkach. Wyjaśnienie opisanego zagadnienia jest ważne dla rozstrzygnięcia, czy korzystniejsza jest terapia z zastosowaniem statyn w dużych dawkach, czy też w mniejszych dawkach w połączeniu z innymi interwencjami hipolipemizującymi (określane jako redukcja ekspozycji na statyny), tak aby osiągnąć to samo docelowe stężenie LDL-C.
Podsumowując dostępne informacje, należy uznać, że prawdopodobnie statyny zmniejszają ryzyko sercowo-naczyniowe także w innych mechanizmach niż zmniejszenie stężenia LDL-C. W związku z tymi mechanizmami leki te mogą okazać się przydatne w leczeniu choroby Alzheimera, schorzeń reumatycznych, nadciśnienia tętniczego i innych zaburzeń czynności śródbłonka. Trzeba się też liczyć ze zwiększeniem ryzyka powikłań sercowo-naczyniowych, zwłaszcza u osób ze stanem zapalnym lub ostrymi zespołami wieńcowymi, jeśli leczenie statynami zostanie przerwane intencjonalnie w ramach okresowej przerwy lub jest skutkiem nieprzestrzegania przez pacjenta zaleceń dotyczących farmakoterapii.
Terapia statynami jest bardzo bezpieczna, jeśli prowadzony jest odpowiedni nadzór. 49, 50 Leki te powinny być stosowane u wszystkich osób zagrożonych chorobami na podłożu zmian miażdżycowych w naczyniach.
- 1. The Expert Panel: Report of the National Cholesterol Educational Program Expert Panel on Detection, Evaluation, and Treatment of High Blood Cholesterol in Adults. Arch Intern Med 1988, 148:36-69.
- 2. National Cholesterol Education Program. Second report of the Expert Panel on Detection, Evaluation, and Treatment of High Blood Cholesterol in Adults (Adult Treatment Panel II). Circulation 1994, 89:1329-445.
- 3. Dujovne CA: The clinical-therapeutic implications of the Scandinavian Simvastatin Survival Study. Am J Cardiol 1997, 79:1387-1388.
- 4. Downs JR, Learfield M, Weis S, et al., for the AFCAPS/TexCAPS Research Group: Primary prevention of acute coronary events with lovastatin in men and women with average cholesterol levels: results of AFCAPS/TexCAPS. JAMA 1998, 279:1615-1622.
- 5. Shepherd J, Cobbe SM, Ford I, et al., for the West of Scotland Coronary Prevention Study Group: Prevention of coronary heart disease with pravastatin in men with hypercholesterolemia. N Engl J Med 1995, 333:1301-1307.
- 6. Third Report National Cholesterol Education Program (NCEP) Expert Panel on Detection, Evaluation, and Treatment of High Blood Cholesterol in Adults (Adult Treatment Panel III) Final Report. Circulation 2002, 106:3143.
- 7. Ray KK, Cannon CP: The potential relevance of the multiple lipid-independent (pleiotropic) effects of statins in the management of acute coronary syndromes. J Am Coll Cardiol 2005, 46:1425-1433.
- 8. Shepherd J, Blauw GJ, Murphy MB, et al., PROSPER study group: Pravastatin in elderly individuals at risk of vascular disease (PROSPER): a randomized controlled trial. PROspective Study of Pravastatin in the Elderly at Risk. Lancet 2002, 360:1623-1630.
- 9. Sever PS, Dahlof B, Poulter NR, et al., ASCOT investigators: Prevention of coronary and stroke events with atorvastatin in hypertensive patients who have average or lower-than-average cholesterol concentrations, in the Anglo-Scandinavian Cardiac Outcomes Trial–Lipid Lowering Arm (ASCOT-LLA): a multicentre randomised controlled trial. Lancet 2003, 361:1149-1158.
- 10. Nissen SE, Nicholls SJ, Sipahi I, et al., for the ASTEROID Investigators: Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial. JAMA 2006, 295:1556-1565.
- 11. Auer J, Berent R, Weber T, et al.: Clinical significance of pleiotropic effects of statins: lipid reduction and beyond. Curr Med Chem 2002, 9:1831-1850.
- 12. Kamai T, Metsumoto N, Koitabashi Y, et al.: Pleiotropic effects of 3-hydroxy-3-mehtylglutaryl-coenzyme A reductase inhibitors: candidate mechanisms for anti-lipid deposition in blood vessels. Curr Med Chem 2005, 3:195-201.
- 13. Liao JK: Effects of statins on HMG-CoA reductase inhibition beyond low-density lipoprotein cholesterol. Am J Cardiol 2005, 96(suppl):24F-33F.
- 14. Zucker ML, Trowbridge C, Krehbeil P, et al.: Platelet function in hypercholesterolemics before and after hypolipidemic drug therapy. Haemostasis 1986, 16:57-64.
- 15. Davignon J, Leiter LA: Ongoing clinical trials of the pleiotropic effects of statins. Vasc Health Risk Manag 2005, 1:29-40.
- 16. Ray KK, Cannon CP, Ganz P: Beyond lipid lowering: what have we learned about the benefits of statins from the acute coronary syndromes trials? Am J Cardiol 2006, 98(Suppl):18P-25P.
- 17. Wierzbicki AS, Lumb PJ, Semra YK, et al.: Effect of atorvastatin on plasma fibrinogen. Lancet 1998, 351:569-570.
- 18. Golledge J, Greenhalhg RM, Davies AH: The symptomatic carotid plaque. Circulation 2000, 31:774-781.
- 19. Bocan TM: Pleiotropic effects of HMG-CoA reductase inhibitors. Curr Opin Invest Drugs 2002, 3:1312-1317.
- 20. Solomon DH, Karlson EW, Rimm EB, et al.: Cardiovascular morbidity and mortality in women diagnosed with rheumatoid arthritis. Circulation 2003, 107:1303-1307.
- 21. del Rincon ID, Williams K, Stern MP, et al.: High incidence of cardiovascular events in a rheumatoid arthritis cohort not explained by traditional cardiac risk factors. Arthritis Rheum 2001, 44:2737-2745.
- 22. Ray KK, Cannon CP: Early time to benefit with intensive statin treatment: could it be the pleiotropic effects? Am J Cardiol 2005, 96(Suppl):54F-60F.
- 23. Ridker PM, Cannon CP, Morrow D, et al.: C-reactive protein levels and outcomes after statin therapy. N Engl J Med 2005, 352:20-28.
- 24. Sander D, Winbeck K, Klingelhofer J, et al.: Reduced progression of early carotid atherosclerosis after antibiotic treatment and Chlamydia pneumoniae seropositivity. Circulation 2002, 106:2428-2433.
- 25. Ridker PM: C-reactive protein and the prediction of cardiovascular events among those at intermediate risk: moving an inflammatory hypothesis toward consensus. J Am Coll Cardiol 2007, 49:2129-2138.
- 26. Kinlay S: Low-density lipoprotein-dependent and –independent effects of cholesterol-lowering therapies on C-reactive protein. J Am Coll Cardiol 2007, 49:2003-2009.
- 27. Tsimikas S: Oxidative biomarkers in the diagnosis and prognosis of cardiovascular disease. Am J Cardiol 2006, 98(Suppl):9P-17P.
- 28. Mason RP: Molecular basis of differences among statins and a comparison with antioxidant vitamins. Am J Cardiol 2006, 98(Suppl):34P-41P.
- 29. Libby P, Sasiela W: Plaque stabilization: can we turn theory into evidence? Am J Cardiol 2006, 98(Suppl):26P-33P.
- 30. Brown G, Albers J, Fisher L, et al.: Regression of coronary artery disease as a result of intensive lipid-lowering therapy in men with high levels of apolipoprotein B. N Engl J Med. 1990, 323:1289-1298.
- 31. Mehta JL: Pleiotropic effects of statins: how important are they in the prevention of vascular disease? Endothelium 2003, 10:3-4.
- 32. Arora R, Liebo M, Maldonado F: Statin-induced myopathy: the two faces of Janus. J Cardiovasc Pharmacol Ther 2006, 11:105-112.
- 33. Olson KL, Brand DW, McGinnis B, et al.: A determination of the reasons why patients discontinue statin therapy [abstract 58]. Paper presented at the American College of Clinical Pharmacy Annual Meeting. San Francisco, California; October 23-26, 2005.
- 34. Lesaffre E, Kocmanova D, Lemos PA, et al.: A retrospective analysis of the effect of noncompliance on time to first major adverse cardiac event in LIPS. Clin Ther 2003, 25:2431-2447.
- 35. Spencer FA, Fonarow GC, Frederick PD, et al.: Early withdrawal of statin therapy in patients with non-ST-segment elevation myocardial infarction: national registry of myocardial infarction. Arch Intern Med 2004, 164:2162-2168.
- 36. McGowan MP; TNT Study Group: There is no evidence for an increase in acute coronary syndromes after short-term abrupt discontinuation of statins in stable cardiac patients. Circulation 2004, 110:2280-2282.
- 37. Puccetti L, Pasqui AL, Pastorelli, et al.: Platelet hyperactivity after statin treatment discontinuation. Thromb Haemost 2003, 90:476-482.
- 38. Chu CS, Lee KT, Lee MY, et al.: Effects of atorvastatin and atorvastatin withdrawal on soluble DC40L and adipocytokines in patients with hypercholeserolaemia. Acta Cardiol 2006, 61:263-269.
- 39. Cubeddu LX, Seamon MJ: Statin withdrawal: clinical implications and molecular mechanisms. Pharmacotherapy 2006, 26:1288-1296.
- 40. Taneva E, Borucki K, Wiens L, et al.: Early effects on endothelial function of atorvastatin 40 mg twice daily and its withdrawal. Am J Cardiol 2006, 97:1002-1006.
- 41. Vogel RA: Measurement of endothelial function by brachial artery flow-mediated vasodilation. Am J Cardiol 2001, 88:31E-34E.
- 42. Chapman MJ, Assmann G, Fruchart JC, et al.: Raising high-density lipoprotein cholesterol with reduction of cardiovascular risk: the role of nicotinic acid? A position paper developed by the European Consensus Panel on HDL-C. Curr Med Res Opin 2004, 20:1253-1268.
- 43. Lakshman MR, Gottipati CS, Narasimhan SJ, et al.: Inverse correlation of serum paraoxonase and homocysteine thiolactonase activities and antioxidant capacity of high-density lipoprotein with the severity of cardiovascular disease in persons with type 2 diabetes mellitus. Metabolism 2006, 55:1201-1206.
- 44. Lupattelli G, Marchesi S, Lombardini R, et al.: Mechanisms of high-density lipoprotein cholesterol effects on the endothelial function in hyperlipemia. Metabolism 2003, 52:1191-1195.
- 45. Okopie AB, Haberka M, Madej A, et al.: Extralipid effects of micronized fenofibrate in dyslipidemic patients. Pharmacol Rep 2006, 58:729-735.
- 46. Olsson AG, Schwartz GG, Szarek M, et al.: High-density lipoprotein, but not low-density lipoprotein cholesterol levels influence short-term prognosis after acute coronary syndrome: results from the MIRACL trial. Eur Heart J 2005, 26:890-896.
- 47. Mendez M, LaPointe MC: PPAR inhibition of cyclooxygenase-2, PGE2 synthase, and inducible nitric oxide synthase in cardiac myocytes. Hypertension 2003, 42:844-850.
- 48. Nesto RW, Plutzky J: The vascular effects of TZDs: stabilizing plaque in an unstable environment. Online CME presentation by the University of Wisconsin School of Medicine and Public Health. Released April 26, 2006. Available at http://www.medscape.com/viewprogram/5173. Accessed on September 13, 2007.
- 49. Dujovne CA: Side effects of statins: hepatitis vs transaminitis, myositis vs CPKitis. Am J Cardiol 2002, 89:1411-1413.
- 50. Shepherd J: Who should receive a statin these days? J Intern Med 2006, 260:305-319.
Następny artykuł:
 Dodaj do ulubionych
