


Spis treści
- Wprowadzenie
- Informacje ogólne
- Nabyta choroba von Willebranda
- Diagnostyka vWD
- Wywiad
- Badanie przedmiotowe
- Badania laboratoryjne
- Diagnostyka różnicowa
- Postępowanie
- Postępowanie w szczególnych problemach krwotocznych
- Leczenie AvWD
- Inne praktyczne informacje
- Wpływ vWD na jakość życia chorych dzieci
- Podsumowanie
Słowa kluczowe
Choroba von Willebranda, pseudohemofilia, skaza krwotoczna, zespół von Willebranda
Wprowadzenie
Choroba von Willebranda (vWD), zwana wcześniej pseudohemofilią, jest najczęstszą wrodzoną skazą krwotoczną występującą u obu płci. Występuje u 0,6-1,3% osób ogólnej populacji, 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 11 ale częstość objawowej vWD jest mniejsza i wynosi około 1 na 1000 osób ogólnej populacji. 10 Uważa się, że vWD u wielu osób może nie być rozpoznana. 3, 6, 11 Liczba chorych na
vWD w Polsce zarejestrowanych w rejestrze Instytutu Hematologii i Transfuzjologii w Warszawie stanowi około 0,0027% populacji ogólnej, co oznacza, że zbyt dużo osób w naszym kraju ma nierozpoznaną chorobę. 11, 12
Choroba von Willebranda została po raz pierwszy opisana w 1926 r. przez fińskiego pediatrę Erika von Willebranda, który u członków licznej rodziny opisał charakterystyczne krwawienia występujące zarówno u kobiet, jak i mężczyzn, co odróżniało je od klasycznej hemofilii. Nadmierne krwawienia były przyczyną przedwczesnych zgonów kilkorga dzieci z tej rodziny. 5 Przyczyną vWD jest niedobór lub obecność nieprawidłowych form osoczowego czynnika krzepnięcia krwi, zwanego czynnikiem von Willebranda (von Willebrand factor, vWF). 5, 8, 0, 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 11, 12
Informacje ogólne
Charakterystyka vWF
Czynnik vW bierze udział w tworzeniu płytkowego czopu hemostatycznego, pośrednicząc w adhezji płytek krwi do podśróbłonkowej macierzy w miejscu uszkodzenia ściany naczyniowej, tworzy też kompleks z VIII czynnikiem krzepnięcia (factor VIII, FVIII), chroniąc go przed proteolityczną degradacją i przyspieszoną eliminacją z krwiobiegu. 10, 11, 13 Okres półtrwania vWF wynosi około 12 h (9-15 h). 11 Czynnik vW wytwarzany jest w komórkach śródbłonka naczyń oraz w megakariocytach, skąd jest wydzielany lub magazynowany w ciałkach Weibla-Palade’a. Czynnik vW ma złożoną strukturę i funkcję. Jest to białko zbudowane z różnej wielkości multimerów, składa się z 2813 aminokwasów ułożonych w powtarzające się domeny. 3, 13 Domeny te dzielone są na strukturalne i czynnościowe w zależności od tego, czy ich pierwotna rola jest związana ze strukturą vWF, czy też z jego oddziaływaniem na inne czynniki. Domena z pętlą cysteinową jest odpowiedzialna za dimeryzację monomerów vWF i dlatego jest uważna za strukturalną. Podobnie domena D3 jest potrzebna do właściwej multimeryzacji dimerów vWF. Wszystkie domeny D zawierają zgodne sekwencje izomeraz dwusiarczkowych. Jest to konieczne do właściwej multimeryzacji z udziałem domen D3. Mutacje w tych sekwencjach (z wyjątkiem D4) będą hamować polimeryzację. Domeny czynnościowe zawierają miejsca odpowiedzialne za proteolizę (domena A2) oraz wiązanie do kolagenu (domena A1, A3) i do płytek (np. domena A1 zawiera miejsce wiązania dla receptorów płytkowych GPIb, a C1 dla receptorów GPIIb/IIIa). Domena D’ wiąże się z FVIII. 13
Wielkocząsteczkowe multimery vWF krążą we krwi i uczestniczą w wiązaniu płytek krwi z odsłoniętymi włóknami kolagenu w uszkodzonej ścianie naczynia, indukując w ten sposób pierwotną hemostazę. Dlatego też duże multimery są niezbędne dla prawidłowej funkcji vWF w hemostazie. Niedobór vWF może prowadzić do krwawienia, a jego zwiększona aktywność do zakrzepowej plamicy małopłytkowej. Ważnym regulatorem aktywności vWF jest metaloproteinaza ADAMTS13, która rozcina duże multimery vWF w ich domenach A2, tworząc mniejsze multimery o mniejszej aktywności. Multimery vWF są największymi molekułami we krwi i ich masa cząsteczkowa może przekraczać nawet 20 000 kDa. Pomimo dużej masy multimery zachowują swoją elastyczność, dzięki czemu siły ścinające mogą regulować wiele interakcji vWF. Duże siły ścinające zmieniają kształt molekuły ze złożonego i kulistego na wydłużony i rozciągnięty. Rozciągnięcie molekuły odsłania miejsca wiązania, przez co wzrasta jej aktywność. W ten sposób vWF jest aktywowany w środowisku, w którym panują duże siły ścinające. Kiedy vWF przybiera kształt rozciągnięty, wówczas odsłonięte zostają także miejsca wiązania dla ADAMTS13. Dlatego degradacja vWF następuje tylko po wcześniejszej aktywacji. Mechanizm ten pozwala ADAMTS13 rozcinać vWF i w ten sposób uniknąć patologicznej agregacji płytek krwi i zakrzepowej plamicy małopłytkowej. Lepsze zrozumienie sposobu, w jaki siły ścinające wpływają na aktywność ADAMTS13 i vWF, może pomóc w odkryciu leków korygujących nieprawidłową proteolizę, tworząc nowe możliwości terapeutyczne dla chorych z typem 2 vWD. Czynnik vW jest także nośnikiem czynnika FVIII. Transportując FVIII do uszkodzonej ściany naczynia (co ma istotne znaczenie w hemostazie wtórnej), jednocześnie chroni go przed degradacją. 13
Czynnik vW należy do jednego z kilku białek osoczowych (czynnik VIII, fibrynogen, inhihbitor aktywatora plazminogenu 1), których stężenie zwiększa się w stanie zapalnym. Prawie trzykrotne zwiększenie stężenia vWF towarzyszy zakażeniom bakteryjnym i wirusowym w czasie 1-2 tygodni ich trwania. Długotrwałe zwiększenie stężenia tego czynnika obserwuje się w chorobach, w których występuje przewlekłe uszkodzenie śródbłonka (np. w cukrzycy). Możliwe jest również przejściowe zwiększenie stężenia vWF (2-4-krotne) w przypadku zwiększenia aktywności fizycznej lub po podaniu epinefryny. Stały wzrost stężenia vWF (2-3-krotny) występuje u chorych z nadczynnością tarczycy, jako wynik pobudzenia receptorów β-adrenergicznych, w przeciwieństwie do chorych z niedoczynnością tarczycy, u których obserwuje się zmniejszenie jego stężenia (na poziomie 15-45%) odwracalne po włączeniu hormonalnego leczenia substytucyjnego.
Stężenie vWF wzrasta również w odpowiedzi na zwiększone stężenie estrogenów, co można obserwować u kobiet przyjmujących doustne preparaty antykoncepcyjne, hormonalną terapię zastępczą lub u kobiet w ciąży, u których stężenie vWF w tym czasie wynosi 300-400%. Kolejnym istotnym czynnikiem mającym wpływ na stężenie vWF jest wiek. Zarówno w zdrowej populacji, jak i u chorych z typem 1 vWD systematycznie się zwiększa wraz z wiekiem, średnio 1-2% rocznie. Mechanizm tych zmian nie jest znany. 5
Patofizjologia vWD
Zwiększona tendencja do krwawień w vWD jest spowodowana upośledzeniem adhezji płytek oraz zmniejszeniem aktywności FVIII w osoczu. Gen FVIII jest u chorych na vWD prawidłowy, a niedobór FVIII jest wtórny do niedoboru lub dysfunkcji jego stabilizatora, jakim jest vWF. Skaza ma więc charakter mieszany: płytkowo-osoczowy. 6, 7, 11, 13
Naczynia krwionośne u osób z vWD kurczą się prawidłowo. Osoba z tą chorobą ma we krwi zbyt mało vWF lub czynnik ten nie działa prawidłowo. Z tego powodu nie spełnia swojej funkcji, polegającej na utrzymywaniu płytek krwi w miejscu uszkodzenia naczynia krwionośnego. Płytki krwi nie przylegają do wnętrza naczynia krwionośnego wystarczająco silnie. Czynnik vW transportuje FVIII w układzie krwionośnym i chroni go przed rozkładem. Jeśli jest zbyt mało vWF, to FVIII traci swoją stabilność, jest szybko niszczony i jego ilość we krwi maleje. Utworzenie wtedy trwałego skrzepu wymaga więcej czasu. Istnieje wiele różnorodnych patomechanizmów prowadzących do niedoboru lub nieprawidłowej funkcji vWF. Na przykład mutacje genów dla vWF, powodujące zmiany w miejscach wiązania dla kolagenu lub płytek krwi, mogą zaburzać funkcję vWF. Mutacje związane z miejscem wiązania FVIII mogą natomiast prowadzić do zmniejszenia stężenia FVIII, podobnie jak w hemofilii A. 3, 5, 10, 11, 13 Ważnym regulatorem aktywności vWF jest proteoliza. Podtyp 2A vWD charakteryzuje się zwiększoną podatnością na proteolizę, a podtyp 2B zwiększonym powinowactwem do GPIb na powierzchni płytek krwi. Pozwala to na spontaniczne wiązanie płytek do vWF we krwi, a rozciągnięcie cząsteczki vWF czyni ją bardziej podatną na rozcinanie przez ADAMTS13. 13
Sposób dziedziczenia vWD
Choroba vWD jest uwarunkowana genetycznie. Gen vWF jest zlokalizowany na krótszym ramieniu chromosomu 12. Mutacje w vWF wpływają na ilościowe i jakościowe zaburzenia stwierdzane w vWD. Ekspresja i penetracja mutacji związanych z vWF jest zmienna, a brak wykrywalnej mutacji w genie vWF nie wyklucza rozpoznania tej choroby. Do 2011 r. opisano ponad 250 mutacji w genie vWF, takich jak: delecje, insercje, mutacje miejsc składania eksonów, mutacje nonsensowne oraz typu zmiany sensu. Choroba dziedziczy się autosomalnie, w większości przypadków dominująco. Chorują zarówno mężczyźni, jak i kobiety. 3, 5, 9, 10, 11, 13 Choroba vW może być przekazana dziecku przez rodzica, który ma wadliwy gen (rodzic może nie mieć żadnych objawów vWD) lub się rozwinąć w wyniku spontanicznej mutacji u dziecka. Wtedy rodzice nie przenoszą wadliwego genu i inne ich dzieci nie będą chorowały na vWD. Prawdopodobieństwo odziedziczenia vWD jest takie samo u dziecka płci męskiej, jak i żeńskiej.
Objawy vWD
W większości przypadków choroba ma objawy łagodne. Najczęściej vWD objawia się nawracającymi krwotokami z nosa, krwawieniami z dziąseł, łatwym siniaczeniem i przedłużonymi krwawieniami z ran skóry. Typowe dla vWD są przedłużające się obfite krwawienia miesiączkowe, powodujące niedokrwistość z niedoboru żelaza. U kobiet chorych na vWD istnieje zwiększone ryzyko wystąpienia krwotoku poporodowego. Zabiegi usuwania zębów i operacje chirurgiczne przeprowadzane bez odpowiedniego leczenia najczęściej są powikłane krwawieniami o różnym nasileniu. U chorych na vWD (szczególnie typ 2 i 3) z występującymi ciężkimi, nawracającymi krwotokami z przewodu pokarmowego często współistnieje zaburzenie budowy ściany drobnych naczyń w jelicie cienkim (angiodysplazja). W przypadku znacznego zmniejszenia aktywności FVIII (typ 3 vWD) mogą wystąpić samoistne krwawienia do stawów i mięśni. 3, 6, 8, 10, 11, 13 Objawy mogą się pojawić w każdym wieku, nawet u bardzo małego dziecka (siniaki powstające po drobnych uderzeniach, krwawienia z nosa, przedłużone krwawienia z niewielkich ran).
Ostatnie badania wskazują, że wśród młodocianych pacjentek z obfitymi krwawieniami miesiączkowymi zaburzenia krzepnięcia, a szczególnie vWD, są częstsze niż uprzednio sądzono. 6 Wprowadzenie pediatrycznych kwestionariuszy krwawień pozwoliło na lepszą ocenę nasilenia objawów skazy krwotocznej i przeprowadzenie odpowiedniej diagnostyki. 6, 8, 14, 15
W przypadku typu 3 vWD objawy mogą pojawić się już u noworodków w postaci krwawienia z kikuta pępowiny lub po obrzezaniu. W typie 1 i 2 choroby tak wczesne krwawienia zdarzają się bardzo rzadko.
Krwotoczne miesiączki i krwawienia międzymiesiączkowe
Z powodu krwotocznych miesiączek i nieregularnych krwawień w trakcie cyklu (międzymiesiączkowych) i powikłań po porodach vWD może być dla kobiet uciążliwa. Utrata zbyt dużej ilość krwi nierzadko prowadzi do niedoboru żelaza oraz niedokrwistości.
Sygnały ostrzegawcze, które mogą świadczyć o nieprawidłowościach, to: miesiączki trwające dłużej niż 7 dni, konieczność wymiany podpaski częściej niż co 2 h, nieregularne krwawienia w trakcie cyklu i pojawienie się niedokrwistości. Obfite krwawienia mogą wpływać negatywnie na codzienne czynności i jakość życia. Pierwsze miesiączki u dziewczynki z vWD mogą być szczególnie obfite. Z tego powodu w czasie dojrzewania trzeba uważnie obserwować te dziewczynki, u których została wcześniej zdiagnozowana skaza krwotoczna, oraz te, w których rodzinie pojawiały się zachorowania na vWD lub inną skazę krwotoczną. 5, 6, 10, 11
Klasyfikacja vWD
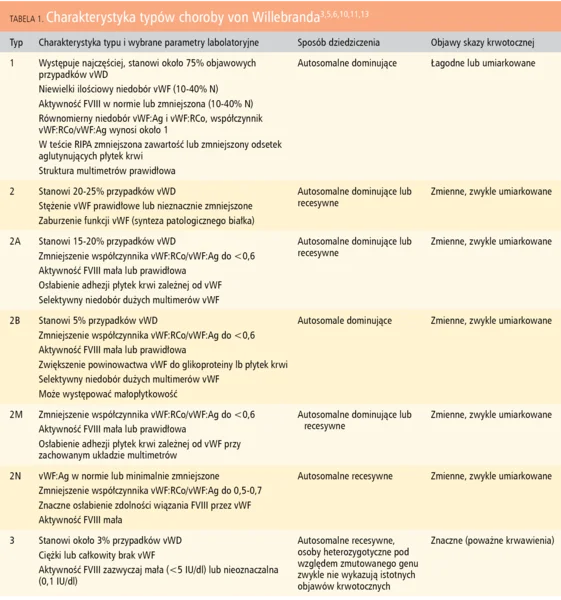
Tabela 1. Charakterystyka typów choroby von Willebranda3,5,6,10,11,13
• Typ 1 – częściowy niedobór ilościowy vWF (vWF:Ag) oraz jego aktywności (vWF:RCo)
• Typ 2 – zaburzenie czynności vWF przejawiające się upośledzeniem różnych jego funkcji fizjologicznych. Rozróżnienie typu 1 i 2 opiera się głównie na określeniu stosunku aktywności vWF do jego stężenia (współczynnik vWF:RCo/vWF:Ag). Typ 2 dzieli się na cztery podtypy, różniące się rodzajem dysfunkcji vWF:
– Podtyp 2A – odsetek dużych multimerów vWF jest zmniejszony na skutek ich nadmiernej podatności na rozkład przez enzym ADAMTS13 lub zaburzenia ich syntezy. Stwierdza się osłabienie adhezji płytek krwi zależnej od vWF. Stężenie vWF (vWF:Ag) oraz aktywność FVIII w osoczu są prawidłowe lub nieznacznie zmniejszone, natomiast aktywność vWF (vWF:RCo) jest istotnie zmniejszona. Deficyt dużych multimerów vWF jest przyczyną nadmiernej skłonności do krwawień
– Podtyp 2B – mutacje będące przyczyną podtypu 2B powodują patologiczny wzrost powinowactwa vWF do płytkowej glikoproteiny Ib (GPIb), co prowadzi do nasilonej proteolizy i usuwania z krążenia dużych multimerów vWF. W związku z tym występuje zwiększona skłonność do krwawień. Krążące w krwiobiegu płytki są ponadto związane z nieprawidłowymi cząsteczkami vWF, co może utrudniać ich adhezję w miejscu uszkodzenia naczynia. Wyniki badań laboratoryjnych są podobne jak w podtypie 2A, jednak u chorych na podtyp 2B zwykle stwierdza się małopłytkowość, która nasila się w czasie zabiegów operacyjnych, ciąży i stresu. Przyczyną małopłytkowości jest prawdopodobnie odwracalna sekwestracja agregatów złożonych z płytek krwi i vWF w mikrokrążeniu. Agregaty te są rozpuszczane pod wpływem proteolitycznego działania enzymu ADAMTS13 na vWF. Rozpoznanie podtypu 2B opiera się na stwierdzeniu patologicznie zwiększonej agregacji płytek pod wpływem małego stężenia rystocetyny (low dose ristocetin induced platelet aggregation, LD-RIPA)
– Podtyp 2M – w tym podtypie adhezja płytek zależna od vWF jest osłabiona, ale nie wynika to ze zmniejszenia liczby dużych multimerów. Na skutek mutacji w obrębie genu vWF dochodzi do osłabienia interakcji między vWF a GPIb oraz elementami tkanki łącznej. Odróżnienie podtypu 2M od 2A opiera się na badaniu multimerów vWF, których rozkład w podtypie 2M jest prawidłowy
– Podtyp 2N – stwierdza się osłabienie zdolności vWF do wiązania FVIII, co prowadzi do zmniejszenia aktywności FVIII w osoczu (zwykle do wartości <10 IU/dl), natomiast stężenie i aktywność vWF pozostają w granicach normy. Ten podtyp vWD może zostać mylnie rozpoznany jako łagodna hemofilia A, jednak w odróżnieniu od tej choroby dziedziczenie jest autosomalne. Na odróżnienie podtypu 2N choroby von Willebranda od łagodnej hemofilii A pozwala test wiązania FVIII przez vWF
– Typ Vicenza – wyodrębnienie tego typu vWD było spowodowane trudnościami diagnostycznymi związanymi ze złożonym mechanizmem tej choroby. Został zdefiniowany jako postać vWD, w której zawartość vWF w osoczu jest zwykle mniejsza niż 15 IU/dl, a multimery vWF są większe niż w warunkach fizjologicznych (zbliżone wielkością do tzw. olbrzymich multimerów vWF obecnych w płytkach krwi). Zmniejszona zawartość vWF jest skutkiem mutacji, w wyniku której osoczowy klirens vWF jest zwiększony około 5-krotnie, a okres półtrwania vWF w osoczu jest skrócony. Na skutek przyspieszonego klirensu nowo syntetyzowane multimery vWF są zbyt wolno rozkładane przez ADAMTS13, co może tłumaczyć ich zwiększony rozmiar. Stosunek vWF:RCo/vWF:Ag jest zwykle prawidłowy. W zależności od interpretacji wyników badań laboratoryjnych typ Vicenza jest obecnie klasyfikowany jako typ 1 lub podtyp 2M choroby von Willebranda. W zależności od okresu półtrwania vWF oraz sytuacji klinicznej chorzy z typem Vicenza powinni być leczeni desmopresyną lub koncentratami FVIII/vWF. 11
• Typ 3 – zwany również typem ciężkim vWD. W tym typie stężenie vWF jest nieoznaczalne, a aktywność FVIII zwykle bardzo mała (<10 IU/dl). Typ ten jest zazwyczaj spowodowany mutacjami nonsensownymi lub zmiany ramki odczytu, choć spotyka się również rozległe delecje, mutacje miejsc składania eksonów oraz mutacje typu zmiany sensu. Mutacje te dotyczą różnych fragmentów genu vWF. U niewielkiej liczby chorych na vWD typu 3 (2,6-9,5%) w odpowiedzi na stosowane leczenie substytucyjne dochodzi do powstania aloprzeciwciał skierowanych przeciwko vWF, które hamują aktywność hemostatyczną podawanego vWF i mogą powodować groźne dla życia reakcje alergiczne. Czynnikiem predysponującym do powstania alloprzeciwciał mogą być rozległe delecje w obrębie genu vWF. 10
Określenie typu vWD ma istotne znaczenie dla postępowania terapeutycznego. Ze względu na dużą heterogenność fenotypową tej choroby, jej skomplikowany patomechanizm oraz złożone nieprawidłowości ilościowe i jakościowe w obrębie cząsteczki vWF u osób z pewnymi mutacjami genetycznymi brakuje ściśle określonych wartości granicznych badań laboratoryjnych pozwalających na jednoznaczne rozróżnienie typów lub podtypów choroby. Określenie typu choroby ma też istotne znaczenie dla postępowania terapeutycznego. Dlatego interpretacja badań laboratoryjnych i klasyfikacja vWD powinna być dokonywana przez lekarzy doświadczonych w zakresie diagnostyki i leczenia skaz krwotocznych. Jak dotąd nie utworzono klasyfikacji opierającej się na zmianach genetycznych występujących w vWD.
Nabyta choroba von Willebranda
Zmniejszenie aktywności vWF może wystąpić nie tylko w następstwie mutacji w genie tego czynnika, ale również w przebiegu różnych chorób i stanów klinicznych. 10, 11, 16 Nabyta vWD (acquired, AvWD), zwana także zespołem von Willebranda, jest rzadką, nie w pełni zdiagnozowaną jednostką zaburzeń układu krzepnięcia, która w odniesieniu do parametrów klinicznych oraz laboratoryjnych jest podobna do wrodzonej vWD, ale nie udowodniono jej rodzinnego występowania oraz nie znaleziono podłoża genetycznego. Etiologia AvWD jest bardzo różna. Najczęściej związana jest z chorobami limfoproliferacyjnymi oraz chorobami sercowo-naczyniowymi, rzadziej z autoimmunologicznymi (np. toczeń układowy), niedoczynnością tarczycy, nowotworami oraz lekami. W części przypadków przyczyna nie jest znana. Mechanizmy rozwoju są bardzo różne w zależności od choroby podstawowej. U podłoża tej choroby mogą leżeć mechanizmy immunologiczne (obecność przeciwciał skracających okres półtrwania vWF), nasilenie proteolizy vWF przez enzym ADAMTS13 lub wiązanie vWF z powierzchnią nieprawidłowych komórek. W przebiegu niedoczynności tarczycy może dojść do zmniejszenia syntezy vWF. Obserwowano również przypadki AvWD u osób z wadami zastawkowymi serca, a także po podaniu niektórych leków (np. kwasu walproinowego lub cyprofloksacyny). Rozkład multimerów vWF może być prawidłowy lub zbliżony do typu 2A wrodzonej vWD. Częstość AvWD nie została określona. Objawy kliniczne są podobne jak w postaci wrodzonej, ale wywiad rodzinny w kierunku objawów krwotocznych jest ujemny. Niektóre choroby, którym może towarzyszyć nabyta vWD, również odznaczają się tendencją do krwawień, co utrudnia jej rozpoznanie. 11, 16
Diagnostyka vWD
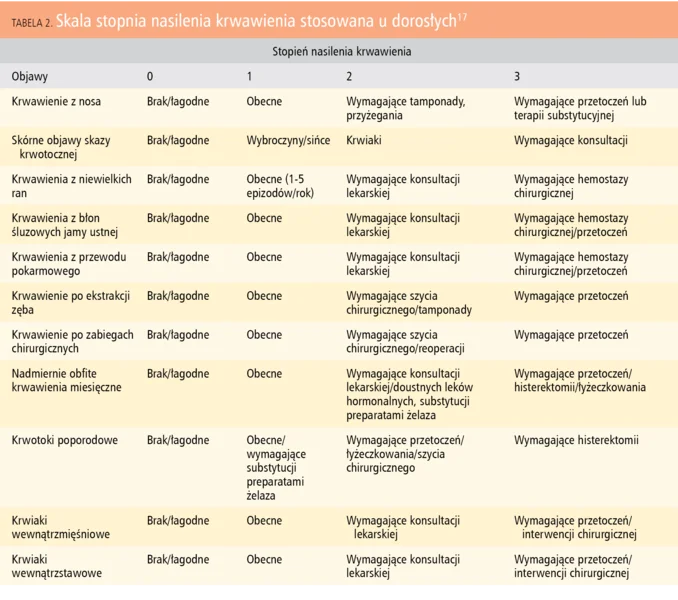
Tabela 2. Skala stopnia nasilenia krwawienia stosowana u dorosłych17
Prawdopodobieństwo znalezienia mutacji w genie vWF wzrasta u osób ze stężeniem vWF <40 IU/dl i dlatego obecnie najczęściej tę wartość przyjmuje się jako granicę między prawidłowym a zmniejszonym stężeniem vWF. 10 Spełnienie jednego z trzech wyżej wymienionych kryteriów uzasadnia rozpoczęcie diagnozowania w kierunku vWD. Dla potwierdzenia rozpoznania vWD muszą być spełnione 2 z 3 wymienionych kryteriów, z wyjątkiem:
• dzieci i dorosłych z ujemnym wywiadem krwotocznym, u których układ hemostazy nie był poddany czynnikom, które mogłyby spowodować nadmierne krwawienie (operacje chirurgiczne, zabiegi inwazyjne, urazy, miesięczne krwawienie u kobiet)
• chorych z typem 2N vWD, gdyż stężenie vWF jest u nich prawidłowe, a tylko zmniejszona aktywność FVIII
• chorych ze stężeniem vWF poniżej 20 IU/dl, u których rozpoznanie vWD jest praktycznie pewne. 10
Wywiad
Wywiad powinien dostarczyć informacji na temat skłonności do samoistnych i pourazowych krwawień, zwłaszcza ich nasilenia, lokalizacji, czasu trwania, czynników sprawczych, łatwości ich tamowania oraz leków przyjmowanych w momencie rozpoczęcia krwawienia (np. niesteroidowe leki przeciwzapalne, acenokumarol, heparyna). Wśród chorób towarzyszących należy zwrócić uwagę na choroby nerek, wątroby, krwi i szpiku oraz na liczbę płytek. Wywiad rodzinny w diagnostyce skaz krwotocznych ma duże znaczenie, jednak u wielu chorych na vWD jest on ujemny. Objawy choroby różnią się u członków rodziny, także ich nasilenie zmienia się w różnych okresach życia chorego.
Objawy krwotoczne zwykle dotyczą błon śluzowych i skóry (skaza ma charakter skórno-śluzówkowy). Chorobę należy podejrzewać u dzieci z powtarzającymi się krwawieniami z błon śluzowych, zwłaszcza nosa i dziąseł, oraz łatwym siniaczeniem. Przedłużające się krwawienia występują bezpośrednio po ekstrakcjach zębów i zabiegach chirurgicznych, w przeciwieństwie do ujawniających się z opóźnieniem w przypadku hemofilii. Częstym objawem są nawracające, czasem masywne krwawienia z przewodu pokarmowego spowodowane angiodysplazją jelitową. Samoistne wylewy do stawów i mięśni występują rzadko, zazwyczaj w typie 3 choroby, i mogą stać się przyczyną artropatii, podobnie jak w hemofilii. Zagrażające życiu krwawienia do ośrodkowego układu nerwowego (OUN) i jam ciała zdarzają się w typie 3, dużo rzadziej w typach 2 i 1.
U dziewczynek obserwuje się obfite krwawienia miesiączkowe. Badania kliniczne wskazują, że vWD rozpoznaje się u 5-20% kobiet z krwotocznymi miesiączkami. Ocena nasilenia krwawienia miesiączkowego jest subiektywna. Czynniki, które wskazują na utratę znacznej ilości (ponad 80 ml) krwi miesiączkowej, obejmują: obecność we krwi miesiączkowej skrzepów o średnicy ponad 2,5 cm, konieczność wymiany podpaski lub tamponu częściej niż co godzinę i zmniejszone stężenie ferrytyny w surowicy.
Ocena tendencji do krwawień oraz kwalifikacja chorych do badań laboratoryjnych w kierunku vWD jest trudna, ponieważ łagodne objawy krwotoczne są dość powszechne wśród osób zdrowych. Badania ankietowe wskazują, że osoby z grup kontrolnych zgłaszają pewne objawy krwotoczne równie często, jak chorzy na vWD (zwłaszcza typu 1). Co więcej, u wielu zdrowych stwierdza się rodzinną skłonność do krwawień. Ze względu na powszechność objawów krwotocznych w populacji ogólnej ustalenie związku między zmniejszeniem stężenia vWF a objawami bywa trudne. Należy pamiętać, że w przypadku objawów krwotocznych ograniczonych do jednego układu lub jednej lokalizacji (np. izolowanych krwotocznych miesiączek, izolowanych krwawień z nosa lub np. krwotoku po porodzie, przy braku innych objawów skazy krwotocznej w wywiadzie) należy przede wszystkim poszukiwać miejscowych przyczyn dolegliwości, a dopiero po ich wykluczeniu przeprowadzić diagnostykę w kierunku skaz krwotocznych. Bardzo istotne jest umiejętne zbieranie wywiadu chorobowego. 10, 11, 15
Badanie przedmiotowe
W badaniu przedmiotowym należy uwzględnić lokalizację, rozmiar krwawienia oraz jego powikłania. Najczęstszymi i najbardziej charakterystycznymi objawami vWD są:
• Krwiaki podskórne, podbiegnięcia krwawe, wybroczyny
• Krwawienia z błon śluzowych jamy ustnej, np. z wędzidełka, wargi, dziąseł i krwawienia z nosa
W przypadku nasilonych krwawień do stawów oraz mięśni i jam ciała lub OUN stwierdza się:
• Bladość powłok, osłabienie, apatię lub rozdrażnienie
• Obrzęk, bolesność, ograniczenie ruchomości stawu
• Obrzęk, tkliwość mięśni
• Ból brzucha, objawy otrzewnowe, wymioty fusowate lub z domieszką świeżej krwi, stolce smoliste i z domieszką świeżej krwi
• Porażenia nerwów obwodowych uciśniętych przez krwiak
• Objawy oponowe, zaburzenia świadomości, śpiączkę, drgawki
Badania laboratoryjne
Nie istnieje pojedynczy, wystarczająco swoisty test przesiewowy dla rozpoznania vWD. W przypadku podejrzenia skazy krwotocznej najpierw należy wykonać przesiewowe testy hemostazy, takie jak: liczba płytek, czas krwawienia lub czas okluzji w urządzeniu PFA-100 (platelet function analyzer), czas krzepnięcia, protrombinowy (prothrombin time, PT), częściowej tromboplastyny po aktywacji (activated partial thromboplastin time, APTT), INR, czas trombinowy i stężenie fibrynogenu. Ponadto powinno się oznaczyć stężenie D-dimerów oraz aktywność transaminaz. Rozpoznanie wrodzonej skazy osoczowej opiera się na ocenie aktywności poszczególnych czynników krzepnięcia. Diagnostykę należy rozpocząć od oceny czynników krzepnięcia, których niedobory występują najczęściej. Testy przesiewowe nie pozwalają ani na stwierdzenie, ani wykluczenie vWD, jednak są pomocne w diagnostyce różnicowej skaz krwotocznych, zwłaszcza małopłytkowości i niedoborów czynników krzepnięcia. W przypadku istotnie zmniejszonej aktywności czynnika VIII stwierdza się wydłużenie APTT. W łagodnych postaciach choroby vWD wyniki badań podstawowych mogą mieścić się w granicach normy. Wyniki przesiewowych badań krwi u chorych na vWD są zwykle w normie. Wartości morfologii krwi najczęściej są prawidłowe, ale u osób z powtarzającymi się krwawieniami może wystąpić niedokrwistość. Liczba płytek krwi, z wyjątkiem typu 2B, jest prawidłowa. Czas protrombinowy jest zawsze prawidłowy a APTT w większości przypadków jest w normie. Czas krwawienia może być przedłużony, ale jest to badanie spośród wszystkich testów najmniej dokładne.
W przypadku stwierdzenia nieprawidłowości innych niż przedłużenie APTT oraz znamiennego wywiadu krwotocznego lub badania przedmiotowego wstępne badania w kierunku vWD obejmują trzy testy, przeprowadzone w próbce osocza chorego: pomiar stężenia vWF (vWF:Ag), pomiar aktywności vWF, tj. kofaktora rystocetyny (vWF:RCo) oraz pomiar aktywności koagulacyjnej czynnika VIII (factor VIII coagulation, FVIII:C). Aktywność kofaktora rystocetyny oznacza zdolność zawartego w badanym osoczu vWF do wiązania z glikoproteiną płytkową Ibb(GPIbb) za pośrednictwem antybiotyku rystocetyny. Konieczne jest także obliczenie współczynnika vWF:RCo/vWF:Ag. 5, 6, 8, 10, 11, 13, 14, 15
W czasie diagnozowania vWD należy brać pod uwagę wpływ różnych pozagenetycznych czynników na poziom vWF i aktywność FVIII, takich jak: stres, wysiłek fizyczny i stany zapalne. Dlatego zaleca się co najmniej dwukrotne oznaczenie vWF:Ag i FVIII:C przed ostatecznym ustaleniem rozpoznania.
Rozpoznanie vWD bywa trudne nawet dla doświadczonego lekarza. Wyniki badań krwi u tej samej osoby mogą się zmieniać, osiągając okresowo wartości prawidłowe. Mogą to spowodować różne czynniki: ciąża, karmienie piersią, stany zapalne, zakażenia, niedawno przebyty zabieg chirurgiczny, niedawne przetoczenie świeżo mrożonego osocza, ćwiczenia i wysiłek fizyczny, stres oraz zmęczenie. 10 U osób z grupą krwi 0, które mają z natury mniejsze stężenie vWF, interpretacja wyników badań może być szczególnie trudna.
Do rozpoznania podtypów typu 2 vWD konieczne jest przeprowadzenie dodatkowych badań, takich jak:
• ocena agregacji płytek krwi pod wpływem różnych stężeń rystocetyny (ristocetin induced platelet aggregation, RIPA) w osoczu bogatopłytkowym
• rozdział elektroforetyczny multimerów vWF na żelu agarozowym z oceną ich struktury
• zdolność badanego vWF do wiązania FVIII (vWF: FVIIIB).
W przypadku rozpoznania vWD należy dążyć do określenia mutacji odpowiedzialnej za wystąpienie vWD. 3, 5, 10, 11, 13 Sekwencjonowanie DNA jest przydatne w diagnostyce typu 2 vWD, 3, 10, 13 ale w Polsce ta metoda jest mało dostępna. U chorego na vWD powinno się także wykonać:
• badania obrazowe stawów (RTG, USG, MR):
– doraźnie w przypadku krwawień
– okresowe monitorowanie pod kątem artropatii
• badania obrazowe (TK, MR) w przypadku podejrzenia krwawień do jam ciała (OUN, jama brzuszna)
• przeciwciała przeciwko vWF
U niektórych chorych na nabytą vWD występują autoprzeciwciała powodujące skracanie okresu półtrwania vWF. Przeciwciała zaburzające czynność vWF można wykryć, oznaczając vWF:RCo w mieszaninie osocza chorego z osoczem prawidłowym. W większości przypadków autoprzeciwciała nie wpływają jednak na funkcję vWF, ale zwiększają jego klirens, co można stwierdzić, oznaczając stężenie propeptydu vWF (vWFpp) w osoczu. W stanach zwiększonego klirensu vWF (obecność autoprzeciwciał u chorych na nabytą vWD, niektóre przypadki typu 1, obecność aloprzeciwciał w typie 3 vWD) dochodzi do względnego zwiększenia stężenia vWFpp w stosunku do vWF:Ag, co jest wskaźnikiem wzmożonej syntezy vWF. Skrócenie czasu półtrwania vWF można stwierdzić także za pomocą badania farmakokinetyki vWF po podaniu desmopresyny lub koncentratu FVIII zawierającego vWF. 11
Diagnostyka różnicowa
Chorobę von Willebranda należy różnicować przede wszystkim z innymi skazami krwotocznymi: 5, 6, 8, 10, 11, 15
• hemofilią i nosicielstwem hemofilii – hemofilia różni się sposobem dziedziczenia, prawidłowym czasem krwawienia i prawidłową aktywnością vWF, obrazem klinicznym (dominują krwawienia do stawów i mięśni, wybroczyny na skórze nie występują)
• niedoborami osoczowych czynników krzepnięcia innych niż FVIII
• małopłytkowością – liczba płytek znacznie zmniejszona, APTT prawidłowe.
Postępowanie
Chorzy z rozpoznaną vWD powinni otrzymać specjalną legitymację, w której oprócz informacji o typie choroby, aktywności vWF oraz FVIII i grupy krwi, muszą być odnotowane różne dane dotyczące m.in. długości, nasilenia i lokalizacji krwawienia, wdrożonego postępowania, rodzaju i dawki stosowanego dotychczas leku oraz reakcji alergicznych. Powinien być również wpisany adres i numer telefonu specjalistycznego ośrodka hematologicznego, w którym chory jest leczony. W niektórych krajach dostępne są bransoletki informacyjne albo zawieszki z informacjami medycznymi, które można nosić na szyi.
Opieka nad chorym na vWD, podobnie jak nad chorym na hemofilię, powinna być sprawowana w ośrodkach leczenia hemofilii (haemophilia treatment centers, HTC), które dysponują doświadczonym zespołem lekarskim, mają odpowiednią bazę laboratoryjną oraz dostęp do koncentratów czynników krzepnięcia. W szczególnie trudnych przypadkach, wymagających postępowania wykraczającego poza możliwości HTC (konieczne trudno dostępne badania i skomplikowane leczenie), chorzy powinni być kierowani do referencyjnych ośrodków leczenia hemofilii (hemophilia comprehensive treatment centers, HCTC).
Opieka nad chorym na vWD w HTC i HCTC nie ogranicza się do przepisywania zalecanych preparatów leczniczych lub wydawania koncentratów czynników krzepnięcia do domu ani ich podawania w przypadku wskazań. W ramach tej opieki należy również regularnie oceniać stan narządu ruchu oraz przeprowadzać badania przesiewowe w kierunku przeciwciał przeciwko vWF. Kompleksowa opieka lekarska nad dzieckiem z wrodzoną skazą osoczową obejmuje kontrolne badania krwi, w tym monitorowanie markerów zakażeń wirusowych (HBV, HCV, HIV), ocenę pediatryczną, stomatologiczną, ortopedyczną, kontrolowanie szczepień oraz profilaktykę wirusowego zapalenia wątroby, a także leczenie powikłań zarówno skazy krwotocznej (np. w typie 3 vWD artropatia hemofilowa), jak i związanych z leczeniem substytucyjnym (zakażenia). 1, 6, 8, 9, 10, 11 Konieczna jest współpraca zespołu HTC z lekarzami innych specjalności, m.in. ortopedą, chirurgiem, ginekologiem, specjalistą chorób zakaźnych, genetykiem, stomatologiem i psychologiem, a także z pediatrą i lekarzem podstawowej opieki zdrowotnej. Konieczne jest instruowanie opiekunów chorego dziecka, a potem samego pacjenta na temat dbania o dostęp do żył obwodowych oraz nauczenie chorego samodzielnego wykonywania wstrzyknięć dożylnych.
Drobniejsze wylewy i krwawienia związane z vWD często nie wymagają opieki medycznej. Mniejsze siniaki znikają samoistnie. Większe siniaki lub niewielkie wylewy do mięśni lub w okolicy stawów często mogą być leczone zimnymi okładami oraz uniesieniem kończyny. Krwawienia z mniejszych ran można zatrzymać przez ich uciśnięcie. Krwawienia z nosa mogą być zatrzymane przy użyciu prostych technik pierwszej pomocy.
Wybór leczenia zależy od: nasilenia krwawień, planowanych zabiegów, typu choroby oraz wieku chorego.
Leki hamujące krwawienie
Celem leczenia jest poprawa dwóch defektów hemostazy związanych z upośledzoną adhezją i agregacją płytek oraz nieprawidłowym krzepnięciem wynikającym z niedoboru czynnika VIII (FVIII).
Desmopresyna.
1-deamino-8-D-arginino wazopresyna, DDAVP, pochodna hormonu antydiuretycznego jest analogiem argininowazopresyny. U osób zdrowych, a także u chorych na łagodną hemofilię A i z łagodnymi postaciami vWD DDAVP powoduje przejściowe zwiększenie zawartości vWF i FVIII w krwiobiegu przez stymulację uwalniania tych czynników magazynowanych w ziarnistościach Weibla-Palade’a śródbłonka naczyniowego do osocza, a FVIII również z komórek śródbłonka sinusoidów wątroby. W ciągu 5-7 dni od rozpoczęcia podawania DDAVP dochodzi do wyczerpania śródbłonkowych zapasów vWF i dłuższe stosowanie tego leku nie ma uzasadnienia.
Desmopresynę można stosować w typie 1 i niektórych podtypach typu 2 vWD, w dawce 0,3 mg/kg m.c., rozcieńczoną w 30-100 ml 0,9% NaCl, w 30-minutowym wlewie dożylnym co 12-24 h. Zgodnie z założeniami narodowego programu leczenia chorych na hemofilię i pokrewne skazy krwotoczne na lata 2012-2018 w naszym kraju będzie dostępna również DDAVP w postaci aerozolu do nosa. Preparat ten będzie lekiem z wyboru u dorosłych i starszych dzieci chorych na łagodną hemofilię A i z łagodnymi postaciami vWD (możliwość leczenia w domu, poprawa jakości życia). Jedna fiolka aerozolu (2,5 ml) zawiera 25 dawek DDAVP po 150 μg. Dawka dzienna dla chorego o masie ciała <50 kg wynosi 150 μg, a dla chorego o masie ciała >50 kg 300 μg co 24-48 h albo 2 h przed operacją. Ampułki do wlewów zawierające 4 μg DDAVP będą przeznaczone dla małych dzieci oraz osób z przeciwwskazaniami do stosowania DDAVP do nosa i u których wystąpią miejscowe powikłania stosowania tego leku. 12 Z powodu antydiuretycznego działania DDAVP chorym zaleca się ograniczenie przyjmowania płynów. Desmopresyna nie powinna być stosowana u dzieci w wieku <2 r.ż. (większa skłonność do hiponatremii i drgawek). Lek powinien być ostrożnie stosowany u osób powyżej 60 r.ż. (większe ryzyko powikłań zakrzepowych i zaostrzeń choroby niedokrwiennej serca). Po zastosowaniu DDAVP obserwuje się także tachykardię, ból głowy i zaczerwienie twarzy. Ponieważ DDAVP uwalnia ze śródbłonka naczyń także tkankowy aktywator plazminogenu, najczęściej niezbędne jest równoczesne stosowanie leków hamujących fibrynolizę, np. kwasu traneksamowego. Nie ma przeciwwskazań do stosowania DDAVP u kobiet w niepowikłanej ciąży i w czasie karmienia piersią. DDAVP jest bardzo wartościowym lekiem, ponieważ pozwala uniknąć narażenia na produkty krwiopochodne i jest ich tańszą alternatywą.
Niektórzy chorzy z typem 1 vWD wykazują oporność na DDAVP, wtedy należy stosować koncentraty vWF. 8, 10, 11, 12
Zaleca się przeprowadzenie próby podania leku z kilku powodów, takich jak: nauka właściwego podawania leku do nosa, weryfikacja występowania potencjalnych działań niepożądanych, ocena działania biologicznego w postaci 2-3-krotnego wzrostu stężenia vWF u chorych z typem 1 (nie u wszystkich z nich leczenie DDAVP jest skuteczne), znajomość odpowiedzi na leczenie w przypadku konieczności zastosowania DDAVP w przyszłości. 6, 10, 11
We wszystkich przypadkach typu 3 i w znacznym odsetku typu 2 vWD desmopresyna jest klinicznie nieskuteczna, gdyż ziarnistości Weibla-Palade’a śródbłonka naczyniowego nie zwierają vWF w ogóle lub zawierają vWF o silnie zaburzonej strukturze i funkcji. Należy pamiętać, że podanie DDAVP chorym z podtypem 2B vWD może doprowadzić do znacznej małopłytkowości. 9, 10
Zasadniczym ograniczeniem stosowania DDAVP jest rozwój tachyfilaksji, tj. postępującego zmniejszenia odpowiedzi na powtarzane leczenie. Hiponatremia, przeciążenie objętościowe, a w konsekwencji drgawki mogą być związane z powtarzanym stosowaniem DDAVP w krótkich odstępach czasu. Dlatego też zalecane jest ograniczenie płynów oraz monitorowanie stężenia sodu w surowicy. W związku z doniesieniami o udarach i zawałach serca u starszych chorych z rozpoznaną miażdżycą DDAVP powinna być w tej grupie stosowana wyjątkowo.
Leczenie substytucyjne vWD.
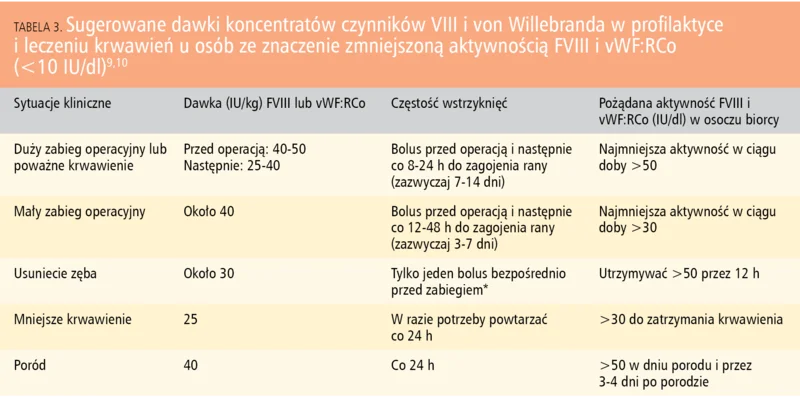
Tabela 3. Sugerowane dawki koncentratów czynników VIII i von Willebranda w profilaktyce i leczeniu krwawień u osób ze znaczenie zmniejszoną aktywnością FVIII i vWF:RCo (<10 IU/dl)9,10
W leczeniu substytucyjnym vWD nie powinny być stosowane preparaty niepoddane procedurom inaktywacji wirusów, takie jak świeżo mrożone osocze i krioprecypitat, z wyjątkiem wskazań życiowych, gdy krwawienie wymaga natychmiastowego leczenia, a liofilizowane koncentraty są niedostępne.
Dawka koncentratu oraz długość leczenia zależą od rodzaju krwawienia i czasu gojenia się rany. Leczenie substytucyjnie zwykle stosuje się do zagojenia rany. Wstrzyknięcie 1 IU vWF:RCo lub 1 IU FVIII na kg m.c. powoduje wzrost vWF:RCo lub FVIII:C w osoczu przeciętnie o 2 IU/dl. Duże zabiegi operacyjne wymagają zwykle leczenia przez 7-14 dni, mniejsze 1-5 dni. W przypadku niektórych inwazyjnych procedur wystarczające jest wcześniejsze jednorazowe podanie koncentratu. Wtabeli 3 przedstawiono proponowane preparaty i schemat postępowania substytucyjnego w różnych sytuacjach klinicznych. 9, 10, 11
Skuteczność leczenia powinna być monitorowana na podstawie oznaczania vWF:RCo i FVIII:C. Przed zabiegiem chirurgicznym i około 30 minut po podaniu koncentratu FVIII/vWF lub DDAVP należy oznaczyć aktywność FVIII i/lub vWF:RCo, aby upewnić się, czy ich stężenia wzrosły do wymaganych wartości. W czasie dużych zabiegów chirurgicznych należy utrzymywać aktywność vWF:RCo >50 IU/dl oraz FVIII:C >100 IU/dl. Minimalne aktywności w okresie pooperacyjnym nie powinny być mniejsze niż 50 IU/dl. W przypadku stosowania pojedynczych dawek koncentratu FVIII/vWF w warunkach ambulatoryjnych lub domowych kontrola aktywności czynników nie jest konieczna.
Leczenie wspomagające.
W uzasadnionych sytuacjach klinicznych wskazane jest użycie preparatów wspomagających, takich jak:
• Leki antyfibrynolityczne, które hamują konwersję plazminogenu do plazminy, co powoduje zmniejszenie aktywności układu fibrynolizy i przyczynia się do stabilizacji powstałego skrzepu. Podawane doustnie, dożylnie lub miejscowo (np. do płukania jamy ustnej) są stosowane w leczeniu łagodnych krwawień z błon śluzowych. W przypadku krwawień z jamy ustnej, przewodu pokarmowego lub układu moczowo-płciowego, wymagających podania DDAVP lub koncentratu FVIII/vWF, leki antyfibrynolityczne podaje się w skojarzeniu z tymi preparatami. W lecznictwie dostępne są dwa syntetyczne analogi lizyny o właściwościach hamujących fibrynolizę i stabilizujących skrzep: kwas ε-aminokapronowy (EACA) oraz kwas traneksamowy (TA, Exacyl). Oba preparaty mogą być stosowane u dzieci dożylnie i doustnie. U chorych z krwawieniami z błon śluzowych TA stosuje się miejscowo (5% wodny roztwór do płukania jamy ustnej). Przeciwwskazaniem do stosowania leków hamujących fibrynolizę jest krwawienie z dróg moczowych, niewydolność nerek, ostry proces zakrzepowo-zatorowy, a także zaburzenie widzenia kolorów. 6, 8, 10, 11
• Miejscowe środki hemostatyczne (trombina wołowa, kleje fibrynowe, gąbki nasączone kolagenem), szczególnie przydatne w krwawieniach śluzówkowych, po ekstrakcji zębów. Gąbki nasączone kolagenem są stosowane także w leczeniu krwawiących ran.
Postępowanie w szczególnych problemach krwotocznych
Leczenie stomatologiczne
Leczenie z użyciem DDAVP lub koncentratów nie jest potrzebne w przypadku wypełnień wykonywanych w znieczuleniu miejscowym, jednak leczenie powinno być zastosowane wtedy, gdy wykonuje się blokadę dolnego nerwu zębowego. Jeśli podanie DDAVP nie wystarczy, powinno się stosować koncentraty zwiększające vWF:RCo i FVIII do wartości powyżej 50 IU/dl. Doustne leki antyfibrynolityczne powinny być podawane przed leczeniem stomatologicznym i przez 7-10 dni po ekstrakcji. 9
Postępowanie w przypadku krwotocznych miesiączek u kobiet chorych na vWD
Krwotoczne miesiączki mogą być pierwszym objawem skazy krwotocznej u kobiet. Ze względu na to, że częściej są spowodowane zaburzeniami ginekologicznymi, przed rozpoczęciem leczenia powinna być dokonana pełna ocena ginekologiczna. Metody leczenia krwotocznych miesiączek u kobiet z vWD obejmują: 6, 10, 11
• Podawanie leków antyfibrynolitycznych. Skuteczność TA podawanego doustnie w porównaniu z podawaną do nosa DDAVP jest podobna. Zaleca się podawanie TA przez 5 pierwszych dni miesiączki.
• Podawanie doustnych środków antykoncepcyjnych, które prawdopodobnie działają przez indukcję zmian w endometrium, powodując mniej obfite krwawienie podczas menstruacji. Nie wpływają one na stężenie vWF ani czynnika VIII. Są powszechnie stosowanie również u chorych z typem 3 vWD.
• Stosowanie DDAVP. Wyniki leczenia DDAVP są dobrze poznane u dorosłych kobiet, doświadczenie z leczeniem młodocianych jest nadal niewystarczające. 6
• Założenie wkładki wewnątrzmacicznej uwalniającej lewonorgestrel.
• Zastosowanie koncentratu FVIII/vWF. U około 10-15% kobiet leczenie DDAVP jest nieskuteczne (przy ciężkiej postaci typu 1, 2 lub 3). U tych kobiet w przypadku poważnych przewlekłych krwawień opornych na leczenie antyfibrynolityczne i hormonalne lub w przypadku profilaktyki przed zabiegiem chirurgicznym można zastosować osoczowy czynnik VIII zawierający czynnik vW. Przy obfitych miesiączkach zaleca się stosowanie 20-40 IU vWF:RCo/kg m.c. Trwają próby z zastosowaniem profilaktyki FVIII/vWF w dawce 50 IU/kg m.c. raz w tygodniu, a w razie utrzymywania się obfitych krwawień – 2-3 razy w tygodniu.
• Przeprowadzenie histerektomii może być konieczne u kobiet z bardzo nasilonymi krwawieniami nieskutecznie leczonych zachowawczo.
Torbiele krwotoczne jajników
U kobiet chorych na vWD często stwierdza się torbiele jajników, co w przypadku skazy krwotocznej stanowi ryzyko krwotoku i może przyczynić się do powstania krwiaka przestrzeni zaotrzewnowej. W leczeniu stosuje się zabiegi chirurgiczne, leczenie substytucyjne i preparat TA. W celu zapobiegania nawrotom zaleca się doustne środki antykoncepcyjne. 11
Ciąża, poród i połóg 9, 11
U kobiet chorych na vWD w czasie ciąży maleje ryzyko krwawień. Natomiast ryzyko krwotoku w okresie połogu jest znacznie większe niż w populacji ogólnej. Przed planowaną ciążą lub w czasie jej trwania pacjentce należy udzielić porady genetycznej oraz przekazać informacje na temat postępowania z noworodkiem i diagnostyki vWD u dziecka. Ciąża powinna być prowadzona przez położników doświadczonych w zakresie vWD, pracujących na oddziale położniczym, mających dostęp zarówno do 24-godzinnej diagnostyki zaburzeń krzepnięcia, jak i do odpowiedniego leczenia substytucyjnego koncentratami czynników krzepnięcia. Ważna jest również możliwość stałej współpracy hematologa, położnika, neonatologa i genetyka.
Stężenie vWF:RCo oraz FVIII u kobiet w ciąży powinno być mierzone przynajmniej raz w trzecim trymestrze ciąży oraz w ciągu 10 dni przed przewidywaną datą porodu. Ryzyko krwawienia jest minimalne, jeśli stężenia vWF:RCo i FVIII są większe niż 30 IU/dl. Powinny one być jeszcze oznaczane przynajmniej przez dwa tygodnie po porodzie. Gwałtowny spadek stężenia vWF:RCo i FVIII po porodzie oznacza zwiększone ryzyko krwawienia poporodowego, które jest większe w typie 2 i 3 choroby i może utrzymywać się przez 7-21 dni po porodzie.
Znieczulenie nadtwardówkowe stosowane w celu opanowania bólu może być brane pod uwagę z dużą ostrożnością u chorych z typem 1 vWD, ponieważ u większości z nich stężenie vWF zwiększa się do prawidłowych wartości. Należy jednak rozważyć indywidualne ryzyko krwawienia u każdej pacjentki, zależne od stopnia korekcji FVIII i vWF. Znieczulenie nadtwardówkowe jest przeciwwskazane w typie 2 i 3 vWD.
W typie 1 vWD, jeśli stężenia są <30 IU/dl, może być konieczne podanie DDAVP, szczególnie w czasie wykonywania zabiegów w czasie ciąży lub w okresie porodu.
W typie 2 i 3 vWD sama obserwacja bez leczenia jest wystarczająca, gdy stężenie FVIII wynosi >50 IU/dl. Dawkowanie koncentratu vWF w okresie porodu wynosi zazwyczaj 40-80 IU/kg m.c., a profilaktyka powinna być stosowana w celu utrzymania stężenia vWF:Co i FVIII >50 IU/dl przez 3-5 dni po porodzie.
W przypadku ryzyka istnienia u płodu typu 2 lub 3 vWD należy unikać inwazyjnych procedur (kleszcze, próżniociąg).
Niezależnie od rodzaju porodu noworodki, u których istnieje ryzyko wystąpienia typu 2 lub 3 vWD, wymagają diagnostyki w kierunku vWD z krwi pępowinowej oraz wykluczenia krwawienia wewnątrzczaszkowego. W zależności od przebiegu porodu może być konieczne wczesne leczenie substytucyjne. Diagnostyka typu 1 vWD z krwi pępowinowej może być mało wiarygodna.
W typie 2B vWD zwiększone wytwarzanie nieprawidłowego vWF może powodować samoistną agregację płytek oraz ciężką małopłytkowość w III trymestrze ciąży. Dlatego też konieczne może być przetoczenie koncentratu krwinek płytkowych (KKP) w trakcie porodu.
Zaleca się, aby w dniu porodu naturalnego oraz przez co najmniej 3-4 kolejne dni po porodzie stężenie vWF:RCo i FVIII:C utrzymać >50 IU/dl. U kobiet chorych na vWD istnieje znacznie zwiększone ryzyko zarówno wczesnych, jak i późnych krwotoków poporodowych oraz krwiaków okolicy krocza. Aktywność i stężenie vWF, zwiększone w okresie ciąży, powracają do wartości wyjściowych w ciągu 7-21 dni po porodzie.
Ostre krwawienia
W przypadku ciężkich samoistnych lub pourazowych krwawień stężenie vWF:RCo i FVIII powinno być zwiększone do 80 IU/dl aż do opanowania krwawienia. Leczenie wspomagające, tj. leki antyfibrynolityczne i inne zabiegi miejscowe w celu uzyskania hemostazy, powinny być stosowane szczególnie w krwawieniach z błon śluzowych. Mniejsze stężenia vWF:RCo oraz FVIII są wystarczające w przypadku małych krwawień.
Zabiegi chirurgiczne u chorych na vWD
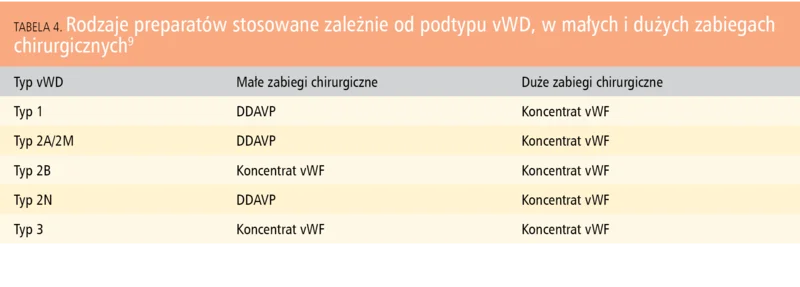
Tabela 4. Rodzaje preparatów stosowane zależnie od podtypu vWD, w małych i dużych zabiegach chirurgicznych9
W okresie przed- i pooperacyjnym (do zagojenia rany) zarówno w małych, jak i dużych zabiegach chirurgicznych powinny być dodatkowo podawane leki antyfibrynolityczne. W przypadku małych zabiegów stężenie vWF:RCo i FVIII >50 IU/dl powinno być wystarczające i często można poprzestać na jednym podaniu koncentratu.
Wyliczona dawka koncentratu vWF ma zapewnić stężenie vWF:RCo do 80-100 IU/dl w okresie zabiegu chirurgicznego, a następnie utrzymać >50 IU/dl aż do uzyskania bezpiecznej hemostazy. Stężenie FVIII powinno wynosić około 100 IU/dl w okresie okołooperacyjnym i być utrzymane >50 IU/dl aż do całkowitego zagojenia rany. Dlatego konieczne jest monitorowanie zarówno vWF:RCo, jak i FVIII.
Wysoko oczyszczone koncentraty vWF (HP-vWF) są stosowane w dawce 50 IU/kg m.c. vWF:RCo, co 12-24 h przed zabiegiem, jeśli stężenie FVIII wynosi <60 IU/dl. Kolejna dawka przetaczana jest 1 h przed zabiegiem, a następne wlewy tak, aby utrzymać stężenie vWF:RCo >60 IU/dl, a FVIII >40 IU/dl.
U chorych poddawanych dużym zabiegom chirurgicznym, otrzymujących koncentraty zawierające vWF, należy uwzględnić ryzyko zakrzepicy żylnej. Należy unikać dużych stężeń FVIII i rozważyć stosowanie profilaktyki przeciwzakrzepowej.
Zbiorcze zalecenia początkowego dawkowania koncentratów vWF w profilaktyce i leczenia krwawień podano w tabeli 3.
Długoterminowa profilaktyka krwawień w vWD
W przeciwieństwie do hemofilii wtórna profilaktyka w vWD nie jest bardzo popularna i obecnie istnieją ograniczone dane na temat takiego postępowania u chorych na vWD. Pierwsze dane dotyczące skuteczności profilaktyki pochodzą ze Szwecji, gdzie retrospektywne dane 35 chorych wykazały, że wlewy koncentratu vWF/FVIII stosowane przynajmniej raz w tygodniu znacząco zmniejszyły krwawienia śluzówkowe i dostawowe oraz zahamowały progresję artropatii. Ostatnio wśród chorych na vWD leczenie substytucyjne koncentratami FVIII/vWF coraz częściej stosowane jest jako postępowanie profilaktyczne. 4
Chorzy z istotnie zmniejszonym stężeniem vWF mogą doświadczać ciężkich objawów krwotocznych. U tych chorych istnieje ryzyko rozwoju długotrwałych powikłań, tj. powstania tzw. stawu docelowego (target joint), a w konsekwencji artropatii, a także nawracających krwawień z przewodu pokarmowego i ciężkiej niedokrwistości. Uważa się, że stosowanie wtórnej profilaktyki za pomocą uzupełniającego przetaczania vWF jest skutecznym, dobrze tolerowanym sposobem leczenia, bardzo korzystnym dla chorych na vWD, zwłaszcza typu 3, 2 lub 1 i z ciężkimi objawami krwotocznymi przed rozpoznaniem (BS >2) oraz nawracającymi krwawieniami do stawów, z przewodu pokarmowego, znaczącymi klinicznie krwawieniami w trakcie wcześniejszego 12-miesięcznego leczenia na żądanie prowadzącymi do niedoboru żelaza i klinicznie jawnej niedokrwistości. 4, 9
Konieczne są dalsze prospektywne badania międzynarodowe w celu uzyskania odpowiedzi na pytania, tj. jaka jest optymalna dawka i częstośc stosowania FVIII/vWF.
Leczenie AvWD
Bardzo istotne znaczenie ma leczenie choroby podstawowej, w przebiegu której doszło do wystąpienia AvWD. W części przypadków AvWD stwierdza się skuteczność DDAVP, ale czas trwania odpowiedzi jest krótszy w porównaniu do postaci wrodzonej. Obserwuje się również krótszą odpowiedź po podaniu koncentratu FVIII/vWF. Chorzy wymagają monitorowania i indywidualnego ustalenia schematu leczenia przez oznaczenie aktywności vWF i FVIII wstępnie i po podaniu leków. W przypadku braku poprawy po podaniu DDAVP i koncentratu czynnika zaleca się stosowanie dożylne immunoglobulin, plazmaferezę, glikokortykosteroidy lub inne leki immunosupresyjne. W przypadku niepowodzenia tych sposobów leczenia należy rozważyć podanie rekombinowanego aktywnego czynnika VII. U chorych na AvWD w celu wyboru optymalnego sposobu leczenia przed zabiegiem operacyjnym może być konieczne zbadanie farmakokinetyki FVIII i vWF:RCo po podaniu DDAVP lub koncentratu FVIII/vWF. 9, 10, 11
Inne praktyczne informacje
Dziecko chore na vWD należy traktować zwyczajnie i unikać wychowywania go „pod kloszem”, niemniej trzeba je bacznie obserwować. Rodzice i dzieci powinni systematycznie rozszerzać swoją wiedzę o tej chorobie i o nowoczesnych sposobach jej leczenia. Jest to możliwe m.in. w czasie organizowanych konferencji szkoleniowych. Od 2008 r. Klinika Onkologii i Hematologii Dziecięcej w Krakowie co 3-4 miesiące organizuje spotkania hematologów oraz innych specjalistów, a także psychologów z dziećmi chorymi na wrodzone skazy krwotoczne i członkami ich rodzin. Przygotowywane są wykłady edukacyjne oraz zajęcia praktyczne mające na celu naukę samodzielnego podawania czynników krzepnięcia przez samych chorych lub ich opiekunów. Niezmiernym zainteresowaniem dzieci i ich rodzin cieszą się zajęcia z psychologami klinicznymi, w ramach których omawiane są problemy nie tylko związane z chorobą i jej leczeniem. Dzieci z chorobami przewlekłymi, takimi jak hemofilia czy choroba von Willebranda, wymagają intensywnej wysokospecjalistycznej opieki medycznej, stałej edukacji, modyfikacji stylu życia i uświadomienia sposobu dziedziczenia choroby. Zarówno dzieci, jak i ich rodzice ogromnie cenią sobie możliwość wzajemnej wymiany doświadczeń. 18
Dzieci chore na skazy krwotoczne mają podobne potrzeby jak ich rówieśnicy, jednak czasem wymagają więcej uwagi. Należy zachęcać je, aby rozwijały swoje umiejętności. Dobrze, jeśli dziecko przed rozpoczęciem nauki w szkole uczęszcza do przedszkola. Dzieci, które chodziły do przedszkola, łatwiej akceptują fakt, że ktoś inny niż rodzice może udzielać im pomocy. Dla nauczyciela nie bez znaczenia jest fakt, że dziecko ma już doświadczenia nabyte podczas opieki przedszkolnej. Dzieci w przedszkolu uczą się żyć ze swoimi dolegliwościami. Wchodząc w wiek szkolny, posiadają już wiedzę na temat swoich problemów zdrowotnych. Zazwyczaj dobrze wiedzą, kiedy wymagają pomocy medycznej. Dzieci chorych na skazy krwotoczne nie należy traktować inaczej niż ich rówieśników; powinny chodzić do szkoły razem ze swoimi rówieśnikami. Tylko w wyjątkowych sytuacjach, kiedy dziecko z ciężką postacią vWD często opuszcza lekcje z powodu wylewów krwi, należy wprowadzić czasowe lub stałe nauczanie indywidualne w domu. Najlepiej, jeśli koncentrat FVIII/vWF jest przechowywany w szkole (dostarczony przez rodziców), gdyż w razie krwawienia lub urazu będzie szybko podany przez samo dziecko lub pielęgniarkę. Jeżeli koncentrat nie może być przechowywany w szkole, w przypadku krwawienia lub urazu nauczyciel musi natychmiast skontaktować się z rodzicami lub ośrodkiem leczenia skaz krwotocznych, w tym vWD, pod opieką którego pozostaje chore dziecko.
Sytuacje, które wymagają wezwania pogotowia to:
• poważne urazy, takie jak złamanie kości czy głęboka rana
• urazy głowy – poważne uderzenie może spowodować krwawienie wewnątrzczaszkowe, czego przejawem może być ból głowy, nudności, wymioty lub zawroty głowy
• gwałtowny, ostry ból, np. w podbrzuszu, albo ostry ból głowy
• pojawienie się krwi na wargach spowodowane krwawieniem wewnętrznym
Dzieci chore na vWD mogą uczestniczyć w zajęciach wychowania fizycznego pod warunkiem, że ćwiczenia są dostosowane do ich możliwości, tzn. nie grożą poważnymi urazami. Mogą też uczestniczyć w wycieczkach szkolnych.
Wpływ vWD na jakość życia chorych dzieci
Chociaż vWD jest najczęstszą skazą krwotoczną, to jakość życia dzieci zależna od choroby (health-related quality of life, HR-QoL) nie jest znana. W Holandii przeprowadzono wieloośrodkowe badanie chorych na vWD (vWF <30 IU/dl) i ich rodzin. Badanie przeprowadzono w dwóch grupach wiekowych: 0-5 r.ż. i 6-15 r.ż. Wykazano, że dzieci z vWD mają niższe wyniki w ogólnej ocenie stanu zdrowia niż grupa kontrolna. Na wyniki oceny stanu zdrowia dzieci przez rodziców wpływały wcześniejsze krwawienia. Powodowały one niepewność rodziców o przyszłość dzieci, np. występowanie krwawień w trakcie wyrzynania się zębów stałych, uprawiania sportów lub miesiączkowania w przypadku dziewczynek. Również niski wynik stwierdzono w ocenie funkcjonowania fizycznego/ruchowego, sugerujący ujemny wpływ krwawień na aktywność fizyczną. Oprócz ograniczeń ruchowych choroba wpływała również ujemnie na ogólne funkcjonowanie dzieci w wieku szkolnym, powodując częste problemy emocjonalne i wychowawcze. Mogą one wynikać z lęku przed krwawieniem mogącym wystąpić w trakcie zabawy, aktywności szkolnej lub z powodu krwawień, które już wcześniej wystąpiły. Leczenie i wsparcie chorych na vWD w centrach leczenia hemofilii odgrywało ogromną rolę. Poza samym odpowiednim leczeniem na wyniki może korzystnie wpływać również edukacja/szkolenie oraz lepsza kontrola przebiegu choroby sprawowana przez wielodyscyplinarny zespół w tych centrach. Wykazano również, że częstsze i cięższe krwawienia były związane z niższą oceną HR-QoL. Częstsze krwawienia prowadzą do nieobecności w szkole, podobnie jak w hemofilii. Ograniczenia aktywności rodziny oraz niekorzystny wpływ choroby na rodziców mógł być spowodowany wizytami w szpitalu oraz zmianami w zaplanowanych zajęciach. U chorych na hemofilię częstsze są krwawienia dostawowe, natomiast krwawienia w vWD mają charakter skórno-śluzówkowy. Krwawienia z nosa czy z dróg rodnych, występujące w vWD, mogą wywoływać lęk i niedogodności. Stąd różnica w wynikach w skali emocjonalnej między chorymi na hemofilię i na chorobę von Willebranda. Ponieważ HR-QoL jest ściśle związana z ciężkością krwawień, niezmiernie ważne jest ustalenie, jak można zapobiegać krwawieniom oraz poprawić ich leczenie. Ostatnio rozpoczęto badanie wśród chorych na vWD z częstymi krwawieniami samoistnymi w celu ustalenia, czy profilaktyczne leczenie koncentratem FVIII/vWF pozwoli na poprawę HR-QoL. Stwierdzono związek między HR-QoL i typem choroby von Willebranda u dzieci w wieku szkolnym. 1
Podsumowanie
Choroba von Willebranda jest najczęstszą wrodzoną skazą krwotoczną spowodowaną upośledzeniem budowy, czynności, syntezy lub uwalniana czynnika von Willebranda. Większość osób dotkniętych tą skazą nie ma ustalonego rozpoznania, gdyż chorobę cechuje duża heterogenność genetyczna oraz kliniczna. Choroby vW nie można wyleczyć, można jednak skutecznie leczyć krwawienia.
Chorym na vWD powinno się zapewnić wielodyscyplinarną opiekę, pozwalającą na zapobieganie następstwom choroby. W proces leczenia dziecka chorego na vWD powinien być również zaangażowany lekarz podstawowej opieki zdrowotnej/pediatra. Ważne jest doskonalenie różnorodnych metod leczenia wspomagającego, w tym rehabilitacji i wsparcia psychicznego. Istotna jest także odpowiednia edukacja rodziców i chorych dzieci. Ważną rolę odgrywają ponadto stowarzyszenia i fundacje chorych na hemofilię i inne skazy krwotoczne, gdyż podejmują wiele cennych inicjatyw.
Dzięki prowadzonej kompleksowej opiece i nieograniczonej dostępności do hematologa dziecięcego oraz edukacji chorych i ich rodzin uzyskaliśmy w naszym kraju znaczącą poprawę w zakresie ogólnego stanu zdrowia oraz jakości życia chorych z wrodzonymi skazami krwotocznymi. Dużo jeszcze pozostało jednak do zrobienia. Istnieje potrzeba kontynuowania wszechstronnych działań poprawiających jakość życia chorych na vWD. Szczególną troską powinny być otoczone dzieci i młodzież. Istotne jest również zapewnienie odpowiednich środków finansowych. Postępowanie w vWD zmieniło się w ciągu ostatnich 15 lat, a leczenie DDAVP i koncentratami zawierającymi vWF zostało dobrze opracowane. Znaczenie wtórnej profilaktyki wymaga dalszego zdefiniowania. Stosowanie rekombinowanych koncentratów vWF podlega obecnie pierwszej fazie badań klinicznych w typie 3 choroby. Terapia genowa, zmierzająca do częściowej korekty defektu vWF, może być w przyszłości szansą dla chorych na vWD 3 typu. Należy dążyć do tego, aby leczenie chorych na vWD w Polsce było oparte na sprawdzonych standardach europejskich. Rozwijająca się międzynarodowa współpraca pozwoli na wykorzystanie najlepszych europejskich i światowych wzorców diagnostycznych i terapeutycznych.
Do zapamiętania
• Choroba von Willebranda jest najczęstszą wrodzoną skazą krwotoczną występującą u obu płci wywołaną niedoborem lub zaburzeniem funkcji czynnika von Willebranda.
• vWD charakteryzuje się występowaniem objawów skórno-śluzówkowych.
• Diagnostyka opiera się na ocenie aktywności i stężenia vWF oraz aktywności FVIII. W leczeniu stosuje się desmopresynę oraz koncentrat czynnika VIII z aktywnością czynnika von Willebranda.
Następny artykuł:
Małopłytkowość immunologiczna u dzieci – zasady postępowania
 Dodaj do ulubionych
