


Spis treści
Zinterpretuj wyniki testów potowych u rodzeństwa.
Przypadek 1
Dziecko w wieku 8 tygodni zostało wezwane w celu wykonania testów potowych do ośrodka specjalistycznego w ramach noworodkowego badania przesiewowego w kierunku mukowiscydozy z powodu podwyższonych wartości immunoreaktywnej trypsyny (IRT). Wynik badania chlorków w pocie: test klasyczny 36,9 mmol/l, metodą konduktometryczną 59,0 mmol/l.
Przypadek 2
Brat (5 i pół roku) dziecka wezwanego w ramach badania przesiewowego noworodków jest
leczony przez gastrologa z powodu wypadania błony śluzowej odbytu. Test potowy klasyczny: 77,8 mmol/l.
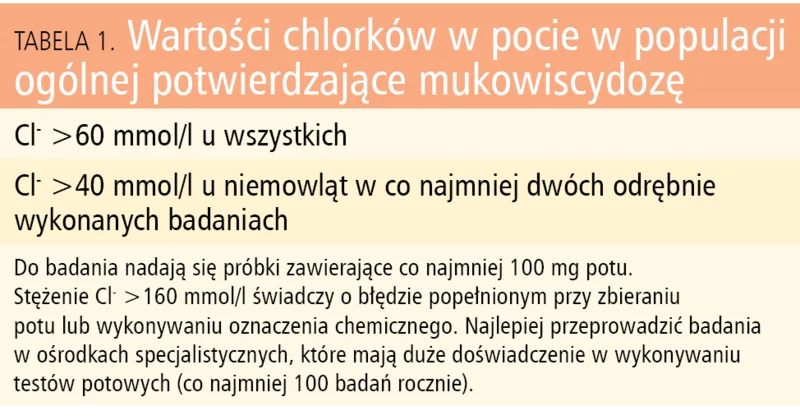
Tabela 1. Wartości chlorków w pocie w populacji ogólnej potwierdzające mukowiscydozę
Interpretacja
Przypadek 1
Graniczny wynik testu potowego dla okresu noworodkowego. Wymaga powtórzenia.
Przypadek 2
Dodatni wynik testu potowego. Potwierdza podejrzenie mukowiscydozy (cystis fibrosis, CF).
Opis przypadków
Na konsultację do ośrodka specjalistycznego zgłosiła się rodzina z dwójką dzieci. Ośmiotygodniowa córka została wezwana z powodu dodatniego wyniku pierwszego etapu badania przesiewowego noworodków w kierunku mukowiscydozy (podwyższonego IRT oraz obecności mutacji F508del w jednym allelu genu CFTR). Matka była bardzo zaniepokojona stanem zdrowia pięcioipółletniego syna, który pozostawał pod opieką lekarską w miejscu zamieszkania z powodu wypadania błony śluzowej odbytu, tłuszczowych stolców i okresowo otrzymywał preparaty enzymatyczne trzustki. Od 2 roku życia u chłopca występowały również zakażenia dróg oddechowych.
Podczas pierwszego badania konsultacyjnego stan niemowlęcia był dobry, testy potowe wykonane metodą jontoforezy pilokarpinowej: Cl 0 36,9 mmol/l, metodą konduktometryczną: 59,0 mmol/l. W jednym allelu zidentyfikowano mutację F508del i dlatego w wieku 6 miesięcy wykonano kolejny klasyczny test potowy: Cl 0 46 mmol/l. Zaplanowano konsultację genetyczną z rozszerzeniem analizy DNA w celu rozstrzygnięcia, czy w tym przypadku mamy do czynienia z nosicielstwem mutacji w genie CFTR, czy z dzieckiem chorym na CF. U brata dziewczynki podczas pierwszej wizyty w ośrodku, oprócz danych z wywiadu sugerujących mukowiscydozę, stwierdzono znaczne niedobory masy ciała i wzrostu, a także typowe stygmaty choroby: pałeczkowatość palców, przodopochylenie barków, nadmiernie jawny odgłos opukowy nad polami płucnymi. Badanie radiologiczne klatki piersiowej wykazało obustronnie zmiany włókniste. Te typowe objawy kliniczne oraz wysokie wartości chlorków w pocie (jontoforeza pilokarpinowa 77,8 oraz 65,6 mmol/l) pozwoliły na rozpoznanie mukowiscydozy. U chłopca w analizie molekularnej DNA zidentyfikowano mutacje F508del oraz 1717-1. U jego siostry nie wykryto mutacji 1717-1 w genie CFTR, co było rozstrzygające dla wykluczenia CF.
Omówienie problemu
Mukowiscydoza (CF) jest najczęstszą wrodzoną chorobą monogenową dziedziczoną autosomalnie recesywnie (1:2500 urodzeń) występującą u rasy białej. Jej przyczyną są mutacje genu kodującego białko CFTR, spełniającego m.in. rolę kanału chlorkowego zależnego od cAMP, zlokalizowanego na szczytowej powierzchni komórek nabłonkowych gruczołów wydzielania zewnętrznego. Następstwem nieprawidłowej funkcji/braku białka CFTR jest zaburzenie transportu jonów Cl 0 , co prowadzi do powstania gęstej i lepkiej wydzieliny gromadzącej się w przewodach wyprowadzających, zwłaszcza w układzie oddechowym i pokarmowym.
Mukowiscydoza jest chorobą ogólnoustrojową, objawiającą się nawracającymi zapaleniami oskrzeli i płuc (prowadzącymi do zwłóknienia płuc i niewydolności oddechowej), niewydolnością zewnątrzwydzielniczą trzustki (prowadzącą do zaburzeń rozwoju somatycznego), niepłodnością u mężczyzn i nierzadko cukrzycą.
Częstość występowania, ciężki, przewlekły przebieg istotnie ograniczający czas przeżycia oraz konieczność stosowania wielospecjalistycznego i kosztownego leczenia wpływają na społeczne znaczenie CF. Szczególnego charakteru chorobie nadaje fakt, iż rozpoznanie mukowiscydozy u dziecka jest jednoznaczne z rozpoznaniem u rodziny dużego ryzyka genetycznego.
Test potowy ma zastosowanie w rozpoznawaniu mukowiscydozy od ponad 50 lat i obecnie także pozostaje ważnym narzędziem diagnostycznym. Udokumentowano, że stężenie chlorków w pocie jest związane z nieprawidłową funkcją genu CFTR. Większość badań nie obejmowała zdrowej grupy kontrolnej (czyli bez nosicieli mutacji CFTR), gdyż była przeprowadzona w latach, w których jeszcze nie była dostępna analiza mutacji genu CFTR. Stąd też nie ma definitywnej normy naprawdę zdrowej populacji.
Ilościowy test potowy, zwany klasycznym, oparty jest na metodzie stymulacji wydzielania potu za pomocą jontoforezy pilokarpinowej i pomiarze ilościowym stężenia Cl 0 . Został wprowadzony przez Gibsona i Cooka. Test konduktometryczny oparty jest na pomiarze przewodnictwa elektrycznego potu, wyrażanym jako ekwiwalent NaCl w mmol/l.
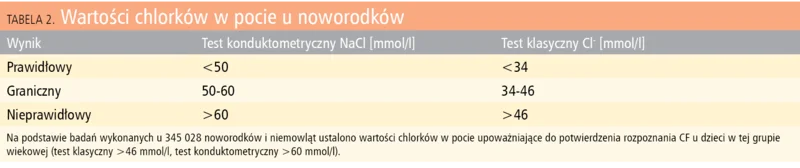
Tabela 2. Wartości chlorków w pocie u noworodków
Kryteria rozpoznania mukowiscydozy
Podejrzenie:
• co najmniej jeden objaw kliniczny choroby lub
• obciążający wywiad rodzinny (rodzeństwo i/lub rodzice), lub
• dodatni wynik badania przesiewowego noworodków w kierunku mukowiscydozy
Potwierdzenie rozpoznania:
• dodatni wynik testu potowego (istotnie wysokie wartości chlorków w pocie)
• wykrycie mutacji w obu allelach genu CFTR lub
• duża wartość przeznabłonkowej różnicy potencjałów
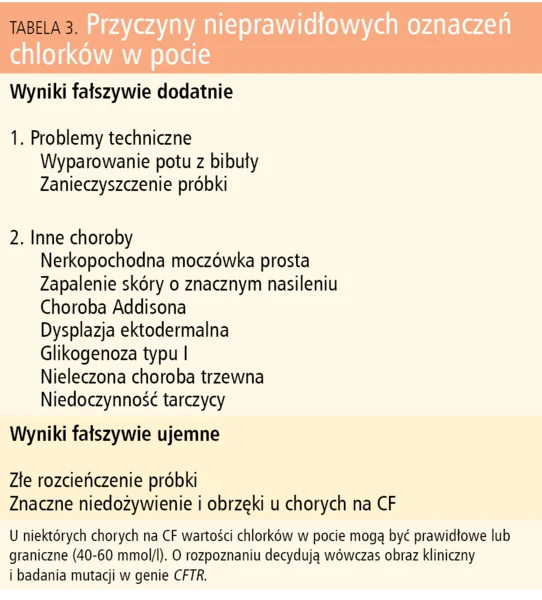
Tabela 3. Przyczyny nieprawidłowych oznaczeń chlorków w pocie
Ogólnopolskie badanie przesiewowe noworodków w kierunku CF rozpoczęto w 2006 roku, od 2009 roku programem objęto całą Polskę. Program koordynowany przez Instytut Matki i Dziecka opiera się na metodzie IRT/DNA. Do ośrodków specjalistycznych wzywane są niemowlęta, u których oprócz podwyższonego IRT (>99,4 centyla) wykryto co najmniej jedną mutację w genie CFTR. Podczas wizyty weryfikacyjnej oceniany jest stan zdrowia dziecka, wykonywane są testy potowe dwiema metodami (klasyczną jontoforezą pilokarpinową wg Gibsona i Cooka oraz metodą konduktometryczną Nanoduct – wynik natychmiastowy). Rodzice dziecka są informowani o wynikach analizy molekularnej, testu konduktometrycznego i dalszym postępowaniu diagnostycznym oraz o dziedziczeniu choroby. Dzieci z granicznymi wartościami testów potowych wymagają rozszerzenia badań diagnostycznych. Wszystkim rodzinom proponowana jest porada genetyczna.
Podsumowanie
W przypadku stwierdzenia nosicielstwa lub rozpoznania CF u dziecka zdiagnozowanego w badaniu przesiewowym noworodków konieczne jest zebranie dokładnego wywiadu dotyczącego rodzeństwa.
Według standardów europejskich i polskich zalecane jest przeprowadzenie testów potowych (jontoforeza pilokarpinowa) u rodzeństwa osoby, u której ustalono rozpoznanie mukowiscydozy. W przypadkach stwierdzenia nosicielstwa mutacji w genie CFTR lub CF u niemowlęcia objętego badaniem przesiewowym konieczne jest udzielenie porady genetycznej rodzicom.
Problem stanowią graniczne wartości chlorków w pocie. W standardach ustalonych przez Polskie Towarzystwo Mukowiscydozy za górną granicę chlorków w pocie u niemowląt uznano wartości 40 mmol/l (jontoforeza pilokarpinowa). Doświadczenia z programów przesiewowych prowadzonych w Australii i Stanach Zjednoczonych określają wartości 30-60 mmol/l za graniczne i sugerują obniżenie granicy normy do 30 mmol/l. Również w konsensusie europejskim dotyczącym badań przesiewowych, opracowanym przez zespół ekspertów, przyjęto wartość Cl 0 w pocie 30 mmol/l za górną granicę normy dla niemowląt.
Następny artykuł:

 Dodaj do ulubionych
