


Spis treści
Wprowadzenie
Zespół Ebsteina jest bardzo rzadką wrodzoną wadą serca u dorosłych. W wyniku przemieszczenia płatków zastawki trójdzielnej w stronę koniuszka powstaje duża, zatrializowana część prawej komory funkcjonalnie włączona do prawego przedsionka. Rezultatem tej anomalii jest niedomykalność trójdzielna, częste nadkomorowe zaburzenia rytmu i w konsekwencji niewydolność serca. Ciągle poszukiwana jest idealna metoda chirurgicznej naprawy anatomii wady. Chorzy z zespołem Ebsteina powinni być
leczeni wyłącznie w ośrodkach wysoko wyspecjalizowanych.
Zespół Ebsteina jest schorzeniem bardzo rzadkim – stanowi 1% wszystkich wad wrodzonych serca 1 . Powstaje w wyniku zaburzenia odsznurowania (delaminacji) tylnego i przegrodowego płatka zastawki trójdzielnej od ścian prawej komory i przegrody międzykomorowej, w wyniku czego zastawka ta usytuowana jest poniżej pierścienia przedsionkowo-komorowego. Punktem najdalej przemieszczonym w kierunku koniuszka jest komisura między wymienionymi płatkami. Linie ich przylegania do ściany komory są dodatkowo skręcone w osi długiej komory w prawo i do przodu, co zmienia kierunek ułożenia pierścienia przedsionkowo-komorowego z pionowego na poziomy i powoduje inkorporację części komory w obręb prawego przedsionka 2 . Z pierścieniem przedsionkowo-komorowym związana jest zazwyczaj podstawa dużego często porównywalnego do żagla płatka przedniego. W wielu przypadkach ścienne nici ścięgniste przytwierdzają płatki zastawki do ścian komory. U niektórych pacjentów płatki te są fenestrowane 3 . Dla rozpoznania zespołu Ebsteina konieczne jest echokardiograficzne stwierdzenie przemieszczenia płatków zastawki trójdzielnej w stosunku do zastawki mitralnej o więcej niż 8 mm/m 2 powierzchni ciała pacjenta. Umożliwia to różnicowanie z innymi anomaliami zastawki trójdzielnej, którym towarzyszy jej istotna niedomykalność i powiększenie prawego przedsionka 4 .
Głównymi konsekwencjami zaburzonej budowy i funkcji zastawki trójdzielnej są:
- Atrializacja części napływowej prawej komory, a tym samym zmniejszenie objętości funkcjonalnie prawej komory, którą stanowi jej część beleczkowana i odpływowa 5 .
- Zazwyczaj zaawansowana niedomykalność trójdzielna. Zniekształcenie zastawki uniemożliwia bowiem prawidłową, centralną koaptację płatków. Stenoza obserwowana jest rzadko – zazwyczaj u dzieci 3, 5, 6 .
- Powiększenie jamy funkcjonalnego prawego przedsionka. Ściana należącej do niego zatrializowanej prawej komory jest ścieńczała, ponieważ zawiera mniej włókien mięśniowych niż pozostała jej część, co sprawia, że jest bardziej podatna na obciążenie objętościowe fali niedomykalności trójdzielnej. W czasie skurczu przedsionka ta część powiększa się, działając jak pasywny zbiornik ograniczający rzut komory 3 .
- Różnego stopnia zwężenie drogi napływu i odpływu prawej komory. Zmniejszenie przepływu przez prawą stronę serca w czasie życia płodowego powoduje u części pacjentów niedorozwój zastawki i tętnicy płucnej. Zjawisko to jest zazwyczaj potęgowane przez wynikające z anomalii budowy zastawki trójdzielnej zmiany czynnościowe. Jak wykazało trójwymiarowe badanie echokardiograficzne, zmieniona anatomicznie zastawka trójdzielna kieruje krew zamiast w stronę koniuszka w stronę drogi wypływu prawej komory, zaburzając jej prawidłowy laminarny przepływ 2, 6 .
- Upośledzenie funkcji lewej komory wynika głównie z relacji komorowo-komorowej. Powiększona zatrializowana część prawej komory przemieszcza przegrodę międzykomorową w stronę lewą, uciskając i zwężając drogę napływu lewej komory. U niektórych chorych jest to przyczyna wypadania przedniego płatka mitralnego 3 . Obserwowane jest również zwłóknienie miokardium obu komór serca, do którego dochodzi już w życiu płodowym 7 . Ostatnie badania dowodzą, że w wyniku zaburzonej morfogenezy dochodzi do nadmiernej trabekulacji, a w konsekwencji niescalenia lewej komory, co prowadzi do jej niewydolności skurczowo-rozkurczowej i zaburzeń rytmu serca oraz stanowi potencjalną przyczynę zatorowości obwodowej 8 .
Poza zmianami kształtu i funkcji zastawki trójdzielnej oraz konsekwencjami anatomicznymi tego zjawiska w zespole Ebsteina obserwowane są często dodatkowe anomalie anatomiczne:
- Przeciek na poziomie przedsionków pod postacią ubytku w przegrodzie międzyprzedsionkowej (atrial septal defect, ASD) lub drożnego otworu owalnego, których częstość szacuje się na 30-80% 9 . Kierunek przecieku zależy od ciśnień po obu stronach przegrody.
- U części chorych, zwłaszcza u dzieci, anomalii towarzyszy zespół Fallota, koarktacja aorty, czasami dwupłatkowa zastawka aortalna lub zniekształcenie zastawki mitralnej 8
- U około 3-36% pacjentów obserwuje się zlokalizowane wokół zastawki trójdzielnej dodatkowe drogi przewodzenia, będące aktywnymi płodowymi połączeniami przedsionkowo-komorowymi. Pozostają w dojrzałym sercu wskutek zaburzeń powstawania hipoplastycznego szkieletu włóknistego. Tworzą zazwyczaj mnogie, grube włókna przewodzące 5, 6, 10 . Budowa i funkcja węzłów zatokowo-przedsionkowego i przedsionkowo-komorowego jest natomiast u większości pacjentów prawidłowa.
Typowe EKG pacjenta z zespołem Ebsteina charakteryzuje się wysokim załamkiem P (Himalaje), przedłużonym odcinkiem PQ i zazwyczaj bardzo szerokim zespołem QRS. Wszystkie te nieprawidłowości wynikają z przedłużonego przestrzennego rozchodzenia się bodźców elektrycznych przez poszerzony przedsionek i włókna pęczka Hisa.
Przebieg kliniczny zespołu Ebsteina
Gordon Danielson, chirurg mający największe doświadczenie w leczeniu operacyjnym pacjentów z zespołem Ebsteina, twierdzi, że nie istnieją dwa identyczne obrazy tej choroby. Różnorodność anatomiczna wady i niewielka liczba chorych powoduje, że trudno o precyzyjne uogólnienia. Szacuje się jednak, że aż 50% chorych z tą anomalią serca umiera we wczesnym dzieciństwie, 1/3 osiąga 10 rok życia, średnie przeżycie nie przekracza 20 lat, a zaledwie 5% dożywa 50 urodzin 5, 11 . Opisywane są jednak przypadki pacjentów i w siódmej dekadzie życia 12 . Średni wiek 44 chorych z zespołem Ebsteina, którzy są pod opieką zespołu autorów, wynosi 42 lata, a najstarszy pacjent przekroczył 70 rok życia. Większość z nich (około 95%) nie była operowana. Co charakterystyczne, u wszystkich chorobę rozpoznano w wieku dojrzałym, co potwierdza koncepcję Celenmajera 13 , że wczesne rozpoznanie jest czynnikiem niekorzystnym rokowniczo. Jest to konsekwencją niezaprzeczalnego faktu, że wcześniej rozpoznawane są bardziej zaawansowane, a przez to gorzej rokujące postacie wady. Dla skwantyfikowania zaawansowania choroby Celenmajer zaproponował zastosowanie wskaźnika echokardiograficznego będącego ilorazem sumy powierzchni prawego przedsionka i zatrializowanej prawej komory oraz sumy powierzchni lewej komory, lewego przedsionka i funkcjonalnej prawej komory. Udowodnił, że wzrost tego wskaźnika znacznie pogarsza rokowanie. Wbrew przedstawionemu założeniu, w obserwowanej przez nas grupie dorosłych u większości wada jest zaawansowana 14 . Manifestacja kliniczna zespołu Ebsteina zależy od stopnia przemieszczenia zastawki trójdzielnej, wynikającej z tego niedomykalności przedsionkowo-komorowej, małego rzutu prawej komory, będącego efektem zmniejszenia jej części funkcjonalnej i zwężenia w drodze jej odpływu. Wskutek zaburzeń napływu powodowanych przemieszczeniem przegrody międzykomorowej przez rozdętą część zatrializowanej prawej komory oraz zmian w miokardium upośledzona jest funkcja komory lewej. Istotne znaczenie hemodynamiczne ma również ubytek w przegrodzie międzyprzedsionkowej. Pojawiający się w czasie wysiłku przeciek prawo-lewy może nasilać zazwyczaj umiarkowaną sinicę, lecz jednocześnie uczestniczy w utrzymaniu prawidłowego rzutu serca. Komunikacja międzyprzedsionkowa jest potencjalnym źródłem zatorowości i czasami ropni mózgu. Infekcyjne zapalenie wsierdzia u chorych z zespołem Ebsteina występuje bardzo rzadko 5, 6 .
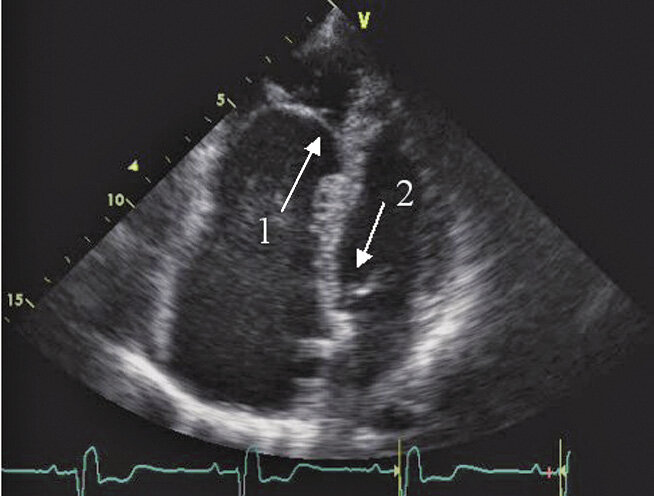
Rycina 1. Projekcja koniuszkowa czterojamowa. Istotne przemieszczenie przegrodowego płatka zastawki trójdzielnej w kierunku koniuszka serca (strzałki).
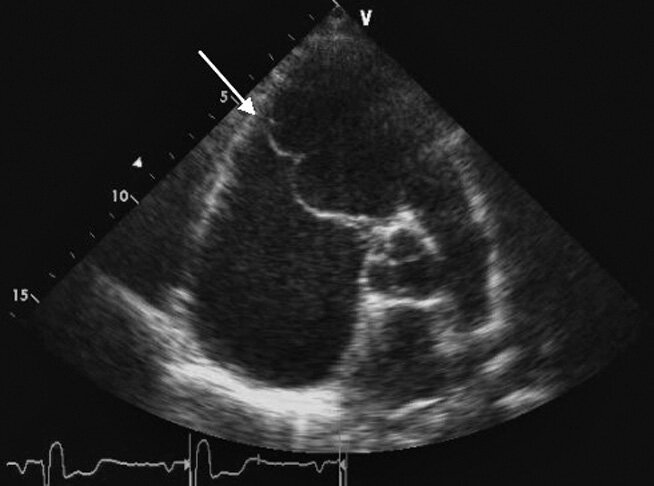
Rycina 2. Projekcja w osi krótkiej – naczyniowej. Przemieszczony płatek przegrodowy zastawki trójdzielnej w kierunku koniuszka (strzałka).
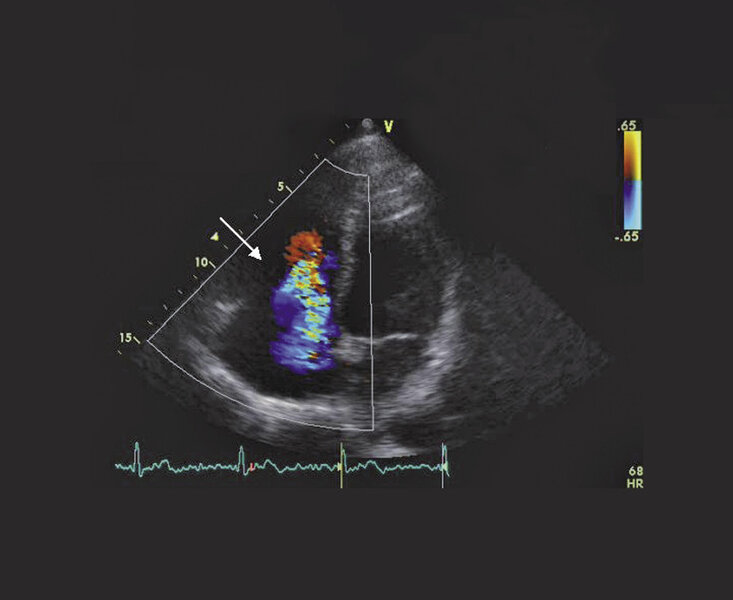
Rycina 3. Projekcja koniuszkowa czterojamowa – badanie kolorowym doplerem. Strzałka wskazuje na niedomykalność trójdzielną.
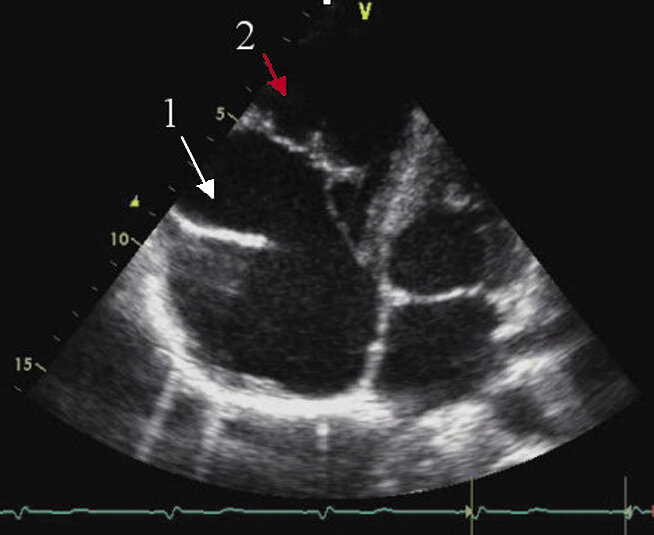
Rycina 4. Projekcja koniuszkowa czterojamowa. Wszczepiony bioring (strzałka biała) oraz przemieszczenie płatków przegrodowego i bocznego zastawki trójdzielnej (strzałka czerwona).
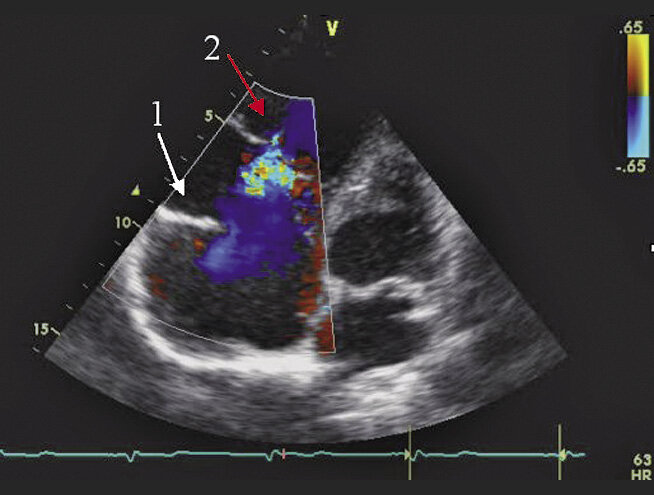
Rycina 5. Projekcja koniuszkowa czterojamowa – badanie kolorowym doplerem. Wszczepiony bioring (strzałka biała) oraz fala zwrotna przez zastawkę trójdzielną (strzałka czerwona).
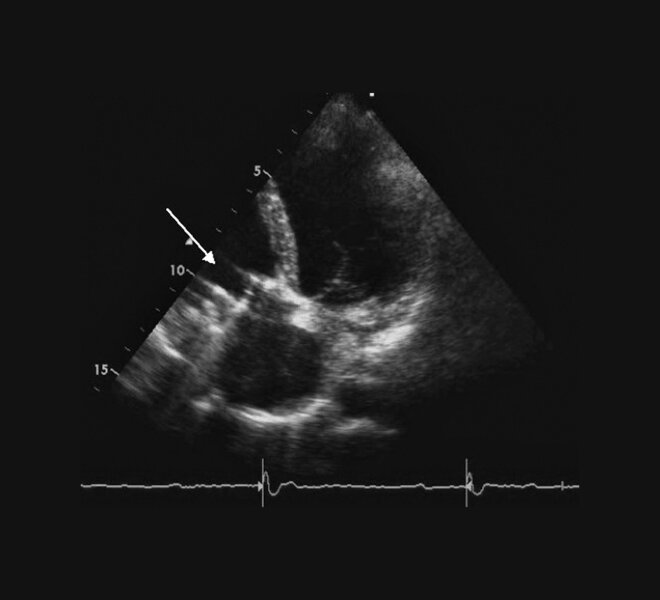
Rycina 6. Projekcja koniuszkowa czterojamowa. Proteza mechaniczna wszczepiona w ujście trójdzielne (strzałka).
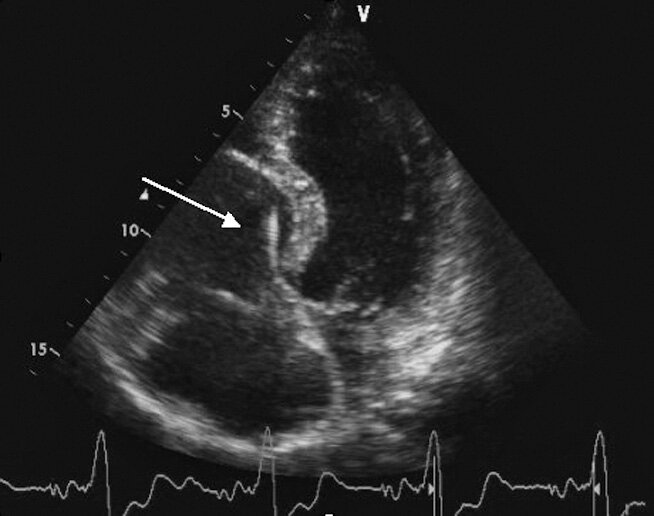
Rycina 7. Projekcja koniuszkowa czterojamowa. Elektroda w prawym przedsionku i zatrializowanej części prawej komory.
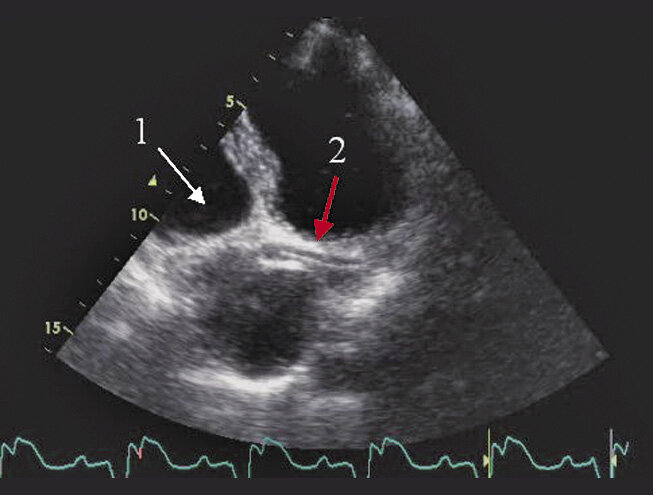
Rycina 8. Projekcja koniuszkowa zmodyfikowana. Proteza mechaniczna wszczepiona w ujście trójdzielne (strzałka biała) oraz elektroda w zatoce wieńcowej (strzałka czerwona).
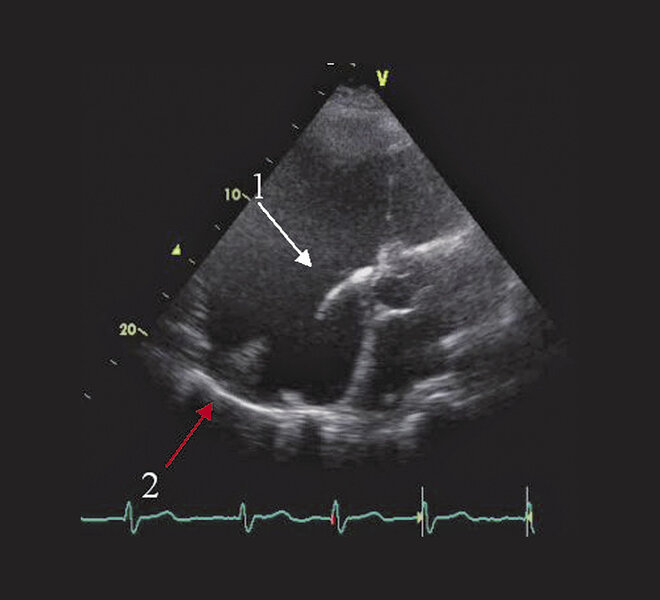
Rycina 9. Projekcja koniuszkowa zmodyfikowana. Elektroda w prawym przedsionku i zatrializowanej części prawej komory (strzałka biała) oraz skrzeplina w prawym przedsionku (strzałka czerwona).
Stan kliniczny i rokowanie pacjenta się zdecydowanie się pogarsza, gdy pojawią się zaburzenia rytmu serca. Częstość występowania nadkomorowych zaburzeń rytmu serca rośnie z wiekiem i jest wynikiem zmian hemodynamicznych prowadzących do powiększenia i w konsekwencji remodelingu elektrycznego prawego przedsionka oraz obecności licznych dodatkowych dróg przewodzenia. Nadkomorowe zaburzenia rytmu serca występują u 25-30% omawianych pacjentów, a zjawisko preekscytacji obecne jest u 5-40% z nich 6, 11, 15, 16, 17 . Typową arytmią dla pacjentów z wadami wrodzonymi serca jest IART (intraatrial reentrant tachycardia), która jest rodzajem atypowego trzepotania przedsionków. Tworzące ją pobudzenia krążą wokół blizn po miejscu nacięcia przedsionka i przez istniejące drogi dodatkowe. Załamki P mają inny kształt, czynność przedsionków jest wolniejsza (150-250/min) niż w typowym trzepotaniu przedsionków, co stwarza warunki do łatwiejszego przewodzenia pobudzenia do komór z częstością 1:1, a to ze względów anatomicznych zagraża powikłaniami hemodynamicznymi. Konieczne jest więc szybkie wykonanie kardiowersji, a następnie zabezpieczenie pacjenta przed nawrotami arytmii. Racjonalnym postępowaniem jest wykonanie ablacji dróg dodatkowych. U pacjentów z zespołem Ebsteina jest to zabieg trudny, wymagający szczególnego doświadczenia i dlatego powinien być wykonywany jedynie w wysokospecjalistycznych ośrodkach dedykowanych chorym z wadami wrodzonymi serca 18, 19 . W zazwyczaj bardzo powiększonym, cienkościennym prawym przedsionku oraz w zatrializowanej części prawej komory poszukiwać trzeba licznych, nietypowo położonych dodatkowych włókien przewodzących. Istnieje więc ryzyko, że się ich nie zlokalizuje lub że, ze względu na mnogość, pozostawi się część z nich. Jest też ryzyko uszkodzenia ściany prawego serca lub biegnącej w bruździe przedsionkowo-komorowej prawej tętnicy wieńcowej. Nawet w dobrych ośrodkach, co dokumentuje 25-letnia, holenderska obserwacja 94 pacjentów z zespołem Ebsteina, bezpośrednie dobre wyniki ablacji nie przekraczają 85%, a nawrót aktywności drogi dodatkowej po roku obserwowany jest w 25% przypadków 15, 16 .
Aktualne standardy ESC zalecają wykonanie ablacji u chorych z omawianą wadą wrodzoną serca i objawami klinicznymi (I/C) 19 . Dowiedziono, że zabieg zwiększa skuteczność leczenia farmakologicznego. Zazwyczaj stosowane są leki antyarytmiczne z grupy IC i III 6, 15, 16 . Alternatywą dla leczenia inwazyjnego jest chirurgiczne zniszczenie substratu arytmii w czasie zabiegu chirurgicznego, konieczne więc jest przed każdym zabiegiem wykonanie badania elektrofizjologicznego 10 .
U chorych z zespołem Ebsteina komorowe zaburzenia rytmu serca występują wprawdzie istotnie rzadziej (częstość występowania szacuje się na około 7%), stanowią jednak groźbę obserwowanych w tej populacji nagłych zgonów sercowych 5, 11 . Komorowym zaburzeniom rytmu sprzyja obecność blizny po plikacji zatrializowanej części prawej komory 21 . Opisywane są też groźne arytmie komorowe powstałe w wyniku pobudzenia tej części w czasie implantacji elektrody endokawitarnej 22 .
Około 4% pacjentów z zespołem Ebsteina wymaga wszczepienia układu stymulującego na stałe z powodu całkowitego bloku przedsionkowo-komorowego 23, 24, 25 . Anatomia wady umożliwia implantację elektrody do prawej komory, ze względu jednak na znaczne poszerzenie prawego przedsionka zabieg ten jest zazwyczaj technicznie trudny. Dlatego oraz ze względu na możliwość wyindukowania groźnych arytmii komorowych zabieg powinien być wykonywany jedynie przez doświadczonych, zaznajomionych z problematyką wad elektrofizjologów 19, 20 . Dowiedziono też, że u pacjentów z zespołem Ebsteina istnieje szczególne ryzyko powikłań związanych z nieskutecznością stymulacji, zarówno nasierdziowej, jak i endokawitarnej. Wynika to z niedogodności ich usytuowania i typowej dla omawianej anomalii serca skłonności do włóknienia miokardium podwyższającego próg stymulacji 24 . Szczególne utrudnienie stwarza obecność protezy mechanicznej w ujściu trójdzielnym. W tej sytuacji optymalnym rozwiązaniem jest wszczepienie jednej elektrody do zatoki żylnej, kolejnej, drogą epikardialną, na lewą komorę 24 .
Liczne powikłania wady skłaniają do poszukiwania metod radykalnej naprawy anatomii prawego serca. Pierwszej, nieudanej próby leczenia kardiochirurgicznego tej anomalii podjęli się w 1959 roku Hunter i Lillehei 8 . Od tego czasu stosowanych jest bardzo wiele metod operacyjnych, a ich mnogość świadczy o złożoności problemu. Prawidłowo funkcjonująca prawa komora umożliwia przeprowadzenie operacji dwukomorowej, w przeciwnym wypadku zastosować można tzw. zabieg 1 i 1/2 komory polegający na korekcji zastawki trójdzielnej i żylnym połączeniu systemowo-płucnym (dwukierunkowy Glenn). Ostatecznym rozwiązaniem jest transplantacja serca. Według obowiązujących standardów europejskich wskazaniem do operacji zespołu Ebsteina jest istotna niedomykalność trójdzielna u pacjentów z upośledzeniem wydolności serca (klasa >II wg NYHA) (I/C). Zabiegowi mogą też być poddani pacjenci ze znacznym powiększeniem sylwetki serca w badaniu rentgenowskim oraz upośledzeniem funkcji prawej komory, niezależnie od objawów klinicznych (IIa/C) 19 . Kanadyjskie rekomendacje uwzględniają też zaawansowaną sinicę (SO2 <90%) oraz udar mózgu lub przemijające zaburzenia krążenia mózgowego (I/B) 20 .
Korekcja chirurgiczna polega na plastyce zastawki trójdzielnej, co najczęściej osiąga się przez utworzenie zastawki jednopłatkowej (monokapsu) z płatka przedniego. Warunkiem jest odpowiednia jego wielkość, kształt i miejsce przyczepu 9, 12 . Rzadko podejmowane są próby mobilizacji płatków tylnego i przegrodowego oraz przemieszczanie ich w miejsce anatomicznego pierścienia trójdzielnego 9, 10, 11, 12, 13, 14, 15, 16, 17, 18, 19, 20, 21, 22, 23, 24, 25, 26, 27 (ryc. 1-3). Dodatkowo wykonywana jest anuloplastyka ujścia trójdzielnego, często wzmacniana dodatkowym pierścieniem 9, 27 . Jeśli plastyka zastawki nie jest możliwa, kardiochirurdzy decydują się na implantację protezy biologicznej lub mechanicznej 26, 27, 28 (ryc. 4-9). Wyniki obu sposobów leczenia są porównywalne, wszczepienie protezy daje jednak gorsze długoterminowe rezultaty, lecz trzeba pamiętać, że jest ono wykonywane u chorych z wadą bardziej zaawansowaną 9 . Ze względu na ryzyko leczenia przeciwkrzepliwego i w celu ułatwienia dostępu w razie wystąpienia wskazań do stałej stymulacji serca większość ośrodków chirurgicznych preferuje zastawkę biologiczną 6, 9, 12 . Wszczepiona w pozycji trójdzielnej rzadziej ulega degeneracji niż zastawki biologiczne usytuowane po lewej stronie serca 6 . Nie ma jednak jednoznacznych danych o wyższości stosowania którejkolwiek z tych zastawek, zarówno w zespole Ebsteina, jak i w innych chorobach wymagających wymiany zastawki trójdzielnej 27 . Celem operacji naprawczej zespołu Ebsteina jest nie tylko zmniejszenie niedomykalności trójdzielnej, ale i zmniejszenie objętości prawego serca, by poprawić napływ do lewej komory ograniczany przez przemieszczoną przegrodę międzykomorową oraz umożliwić rozprężenie uciśniętej tkanki płucnej 29 . W tym celu dokonuje się poprzecznej lub podłużnej plikacji obszernej, zatrializowanej części prawej komory, jednak kierunek i zakres tego manewru są różne 6, 27, 28 . Nie jest to bowiem zabieg zupełnie bezpieczny. Poza potencjalnymi późnymi powikłaniami arytmicznymi niesie ryzyko uszkodzenia prawej tętnicy wieńcowej 9, 11, 15, 27 . Wskazania do plikacji powinny być więc starannie przeanalizowane. Dodatkową procedurą jest zamknięcie ubytku międzyprzedsionkowego za pomocą zapinki. Trzeba jednak pamiętać, że czasami stanowi on wentyl bezpieczeństwa dla niewydolnej, obciążonej frakcją niedomykalności prawej komory 5, 7 . Jak wspomniano, istotne upośledzenie wydolności funkcjonalnej prawej komory stanowi wskazanie do wykonania dodatkowego dwukierunkowego połączenia metodą Glenna, polegającego na połączeniu żyły głównej górnej z prawą tętnicą płucną i jednoczesnym zamknięciu komunikacji między pniem płucnym a prawą komorą. Zabieg ten uniemożliwia niestety ewentualne późniejsze wprowadzenie elektrody do prawego przedsionka, gdy zachodzi konieczność wykonania ablacji lub zastosowania stymulacji. Wyniki tej operacji, zwłaszcza wśród dorosłych, są wątpliwe, stanowi ona jednak czasami jedyną metodę leczenia pacjentów ze znacznym zaawansowaniem wady 30 . W czasie zabiegu naprawczego konieczne jest wykonanie ablacji istniejących dróg dodatkowych, w tym celu każda korekcja anatomiczna zespołu Ebsteina powinna być poprzedzona badaniem elektrofizjologicznym 31 . Chirurgiczne leczenie antyarytmiczne nie zwiększa śmiertelności operacyjnej, ponieważ zazwyczaj kończy się prawie całkowitym powodzeniem ablacji dróg dodatkowych, co powoduje, że jest to leczenie skuteczne w około 75% przypadków migotania/trzepotania przedsionków 9 .
Początkowe wyniki operacji omawianej anomalii serca były bardzo złe, a śmiertelność wczesna sięgała 56% 6 . Obecnie uległy znacznej poprawie. W ciągu 35 lat (1972-2006) dwóch chirurgów z Mayo Clinic w Rochester (Gordon K. Daniels, Joseph A. Dearni) zoperowało 536 pacjentów z zespołem Ebsteina. U 182 chorych była to plastyka zastawki trójdzielnej, u 337 wszczepiono, najczęściej biologiczną, protezę. Śmiertelność wczesna wszystkich wykonanych zabiegów wynosiła 6,7%, natomiast operacji przeprowadzonych po 2001 roku – jedynie 2,7% 9 . Wieloośrodkowe badanie europejskie podsumowujące wyniki operacji 150 pacjentów z omawianą anomalią anatomiczną wykazało natomiast, że wczesna śmiertelność w tej populacji sięgała 13% (2,5-35%) 32 . Z przedstawionych analiz wynika niezbicie, że korekcja chirurgiczna zespołu Ebsteina jest zabiegiem trudnym i, co jest podkreślane przez większość ekspertów, powinna być wykonywana wyłącznie w ośrodkach wysokospecjalistycznych 19, 20 . Śmiertelność późna, po 10 latach wynosi 90%, a po 20 – 71%.
Wśród pacjentów nieoperowanych przyczyną śmierci bywają nagłe zgony 5 , lecz zazwyczaj jest nią zaawansowana niewydolność serca 6, 8, 11 . Mimo że większość dorosłych z anomalią Ebsteina deklaruje prawidłową wydolność fizyczną, a 2/3 z nich jest w I klasie wg NYHA 33, 34 , obiektywna ocena za pomocą badania spiroergometrycznego wykazuje istotne jej upośledzenie 33, 35 . Poza omówionymi już przyczynami hemodynamicznymi istotną rolę odgrywa, typowa dla pacjentów z wadami wrodzonymi serca, niewydolność chronotropowa, wynikająca prawdopodobnie z niewydolności węzła zatokowo-przedsionkowego, bloku prawej odnogi pęczka Hisa i zmian napięcia układu współczulnego 32 . Wykonane przez nas badania wykazały również zwiększenie stężenia, cechującego upośledzenie wydolności serca, hormonu natriuretycznego typu B (BNP) w surowicy krwi omawianych chorych 35 .
Wieloletnie obserwacje wskazują, że nawet zaawansowana postać zespołu Ebsteina pozwala pacjentom osiągnąć wiek dojrzały. U zarówno operowanych, jak i nieoperowanych chorych często dochodzi jednak do powikłań klinicznych, dlatego powinni być pod ciągłą, ścisłą opieką kardiologów specjalizujących się w wadach wrodzonych serca 19, 20 . Dane na temat tej rzadkiej choroby powinny być skrupulatnie gromadzone, aby na ich podstawie poszerzać nasze nadal skromne możliwości lecznicze.
- 1. Keith JD, Rose RD, Vlad P. Heart disease in infancy and children. New York: Macmillan Company 1958: 34.
- 2. Bharuch T, Anderson RH, Lim ZS, et al. Multiplanar review of three-dimensional echocardiography gives new insights into the morphology of Ebstein malformation. Cardiology in the young 2010; 20: 49-53.
- 3. Daerni JA, Danielson GK. Congenital heart surgery nomenclature and database project: Ebstein anomaly and tricuspid valve disease. Ann Thorac Surg 2000; 69: S106-117.
- 4. Ammash NM, Warnes CA, Connolly HM, et al. Mimics of Ebstein anomaly. Am Heart J 1997; 134: 508-13.
- 5. Sondergaard L, Cullen S. Ebstein anomaly. [W:] Diagnosis and Management of Adult Congenital Heart Disease. Gatzoulis MA, Webb GD, Daubeney PEF (red.). Edinburgh. Churchill Livingstone 2003: 283-287.
- 6. Attenhofer CH, Connolly HM, Dearni JD, et al. Ebstein’s anomaly. Circulation 2007; 115: 277-285.
- 7. Daliento L, Angelini A, Ho SJ, et al. Angiographic and morphologic features of the ventricle in Ebstein’s malformation. Am J Cardiol 1977; 80: 1051-1059.
- 8. Paranon S, Acar P. Ebstein’s anomaly of the tricuspid valve: from fetus to adult. Heart 2008; 94: 237-243.
- 9. Brown ML, Dearni JA, Danielson GK, et al. The outcomes of operations for 539 patients with Ebstein anomaly. J Thorac Cardiovasc Surg 2008; 135: 1120-1236.
- 10. Khositseth A, Danielson GK, Daerni JA, et al. Supraventricular tachyarrhythmias in Ebstein anomaly: management and outcome. J Thorac Cardiovasc Surg 2004; 128: 826-833.
- 11. Perloff JK, Child JS, Aboulhosn J. Congenital heart disease in adults, 3rd editio. WB Saunders, Philadelphia 2009.
- 12. Patane S, Marte F, Di Bella G, et al. Ebstein’s anomaly in adult. Int J Cardiol 2009; 136: e6-e7.
- 13. Celenmayer DS, Bull C, Till JA, et al. Ebstein anomaly: presentation and outcome from fetus to adult. J Am Coll Cardiol 1994; 23: 170-176.
- 14. Trojnarska O, Wachowiak-Baszyńska H, Ochotny R, et al. Anomalia Ebsteina – porównanie echokardiograficznego wskaźnika zaawansowania z obrazem klinicznym u obrazem klinicznym u dorosłych. Kardiol Pol 2002; 57: 242-250.
- 15. Walsh EP. Interventional electrophysiology in patients with congenital heart disease. Circulation 2007; 115: 3224-3234.
- 16. Delhaas T, Marchie Sarvaas GJ, Rijjlaardsam ME, et al. A multicenter, long-term study on arrhythmias in children with Ebstein anomaly. Pediatr Cardiol 2010; 31: 229-233.
- 17. Kanter R. Pearls for ablation in congenital heart disease. J Cardiovasc Electrophysiol 2010; 21: 223-230.
- 18. Trojnarska O, Wachowiak-Baszyńska H, Ochotny R, et al. Zaburzenia rytmu, analiza zmienności rytmu zatokowego i dyspersji odstęp Q-T u dorosłych pacjentów z zespołem Ebsteina. Folia Cardiol 2002; 9(1): 59-65.
- 19. Baumgartner H, Bonhofer P, De Groot NM, et al. ESC guidelines on the management of grown up – congenital heart disease. Eur Heart J 2010; 31: 2915-2957.
- 20. Siversides CK, Beauchese L, Bradley T, et al. Canadian Cardiovascular Society 2009 Consensus Conference on the management of adults with congenital heart disease: outflow tract obstruction, coarctation of the aorta, tetralogy of Fallot, Ebstein anomaly and marfan syndeome. Can J Cardiol 2010; 26(3): e80-e97.
- 21. Tede NH, Shivkumar K, Perloff JK, et al. Signal-averaged electrocardiogram in Ebstein anomaly. Am J Cardiol 2004; 93: 432-436.
- 22. Smith WM, Gallagher JJ, Kerr CR, et al. The electrophysiologic basis and management of symptomatic recurrent tachycardia in patients with Ebstein anomaly of the tricuspid valve. Am J Coll Cardiol 1982; 49: 1224-1234.
- 23. Allen MR, Hayes DL, Warnes CA. Permanent pacing in Ebstein anomaly. PACE 1997; 20: 1243-1246.
- 24. McLeod C, Attenhofer Jost CH, Warnes CA, et al. Epicardial versus endocardial permanent pacing in adults with congenital heart disease. J Interv Card Electrphysiol 2010; 28: 235-243.
- 25. Trojnarska O, Stanek K, Mitkowski P, et al. Stała stymulacja serca u dorosłych pacjentów z wadami wrodzonymi serca. Folia Cardiol 2004; 11: 299-307.
- 26. Dearani JA, Danielson GK. Surgical management of Ebstein anomaly in the adult. Semin Thorac Cardiovasc Surg 2005; 17: 148-154.
- 27. Brown ML, Dearni JA, Danielson GK, et al. Comparison of outcome of porcine bioprosthetic versus mechanical prosthetic replacement of the tricuspid valve in the Ebstein anomaly. Am J Cardiol 2009; 103: 555-561.
- 28. Nagdyman N, Ewart P, Komoda T, et al. Modified repair in patients with Ebstein anomaly. J Heart Valve Dis 2010; 19: 364-370.
- 29. Brown ML, Dearani JA, Danielson GK, et al. Effect of operation for Ebstein anomaly on left ventricular function. Am J Cardiol 2008; 102: 1724-1727.
- 30. Al-Najashi KS, Balint OH, Oechslin E, et al. Mid-term outcomes in adults with Ebstein anomaly and cavopulmonary shunts. Ann Thorac Surg 2009; 88: 131-136.
- 31. Stulak JM, Dearni JA, Puga FJ, et al. Right-sided maze procedure for atrial tachyarrhythmias in congenital heart disease. Ann Thorac Surg 2006; 81: 1780-1785.
- 32. Sarris GE, Ginnopoulous NM, Tsoutsinos AJ, et al. Results of surgery of Ebstein’s anomaly: a multicenter study from the European Congenital Heart Surgeons Association. J Thorac Cardiovasc Surg 2006; 132: 50-57.
- 33. Diller GP, Dimopoulos K, Okonko D, Li W, et al. Exercise intolerance in adult congenital heart disease. Circulation 2005; 112: 828-835.
- 34. Attie F, Rosas M, Rijlaarsdam M, et al. The adult patients with Ebstein’s anomaly – outcome in 72 unoperated patients. Medicine 2000; 79(1): 27-36.
- 35. Trojnarska O, Szyszka A, Gwizdała A, et al. Adults with Ebstein anomaly – Cardiopulmonary exercise testing and BNP levels. Int J Cardiol 2006; 111: 92-96.
Następny artykuł:
 Dodaj do ulubionych