

Spis treści
- Genetyczne podłoże transformacji nowotworowej w ostrych białaczkach szpikowych
- Cytogenetyczne grupy ryzyka w ostrej białaczce szpikowej
- Molekularne markery korzystnego rokowania w grupie NK OBSz
- Molekularne markery niekorzystnego rokowania w grupie NK OBSz
- Mutacje genów odpowiedzialnych za metylację/demetylację DNA
- Markery predykcyjne w OBSz niezależne od cytogenetycznej grupy ryzyka
- Podsumowanie
PW ostatnich latach jesteśmy świadkami postępu w identyfikacji markerów molekularnych, które leżą u podłoża rozwoju ostrych białaczek szpikowych. Postęp ten, obok znaczenia biologicznego, ma także wymiar praktyczny – pozwala na bardziej trafną ocenę ryzyka u poszczególnych chorych
Wprowadzenie
Początkowo ostra białaczka szpikowa (OBSz) była uznawana za jednolitą chorobę. Jednak analiza mikroskopowa wykazała, że istnieje dość duża różnorodność obrazu cytologicznego komórek u poszczególnych
chorych i to stało się podstawą do zaproponowania przez grupę hematologów z Francji, Ameryki i Wielkiej Brytanii pierwszej klasyfikacji, tzw. klasyfikacji FAB, od pierwszych liter nazw państw, z których wywodzili się ci hematolodzy. W klasyfikacji FAB wyróżniono początkowo siedem, a następnie osiem rodzajów OBSz, które określono symbolami od M0 do M7. Ta klasyfikacja nadal ma znaczenie zwłaszcza u chorych, u których nie wykryto znanych markerów molekularnych, lub też z różnych względów nie udało się wykonać badania genetycznego przed rozpoczęciem leczenia.
Trzeba wyjaśnić, że obraz cytologiczny komórek w mikroskopie jest też określony genetycznie, stąd, wprawdzie pośrednio, ale jest powiązany z wynikiem badań genetycznych. Kolejnym przełomem było wykorzystanie badań cytogenetycznych. Okazało się, że około 50 proc. OBSz można powiązać z określonymi aberracjami chromosomowymi. To ugruntowało tezę, że te białaczki, podobnie jak wszystkie inne nowotwory, są nabytymi schorzeniami genetycznymi wtórnymi do wystąpienia określonych mutacji. Problemem było jednak to, że w około 40-60 proc. przypadków OBSz tych zmian się nie stwierdza i wysuwano nawet tezę o innym pochodzeniu tej grupy chorób. Jednakże postęp wiedzy i technologii w dziedzinie genetyki wykazał, że rozdzielczość klasycznych metod cytogenetycznych jest bardzo mała i że znaczące zmiany genetyczne mogą być poniżej tej rozdzielczości. W zgodzie z tą tezą, po wprowadzeniu technik biologii molekularnej do diagnostyki, zaczęto w tych przypadkach wykrywać określone zmiany genetyczne, a w kolejnych wydaniach klasyfikacji OBSz opracowywanej pod egidą WHO liczba jej rozróżnianych rodzajów urosła do ponad 20 i nie jest jeszcze zamknięta.
Ostre białaczki szpikowe to złośliwe nowotwory wywodzące się z nisko zróżnicowanych progenitorów linii mieloidalnej. Dokładne określenie podtypu OBSz ma istotne znaczenie rokownicze, gdyż poszczególne rodzaje mają różną podatność na leczenie. Określenie podtypu ma też znaczenie lecznicze, gdyż dla niektórych rodzajów już opracowano odmienne postępowanie, a badania dotyczące sposobów leczenia innych rodzajów trwają.
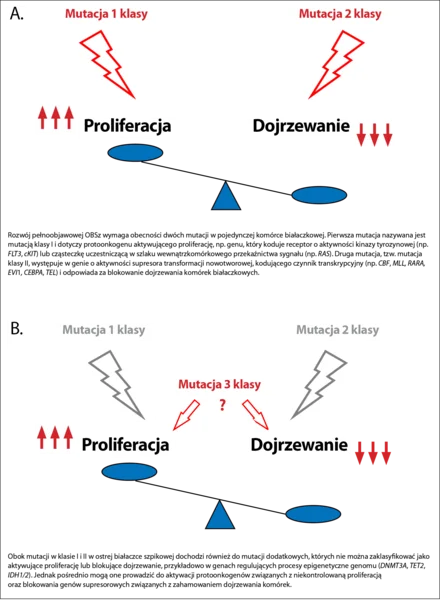
Ryc. 1. Genetyczny model rozwoju ostrej białaczki szpikowej zgodnie z teorią „dwóch uderzeń”.
W największym skrócie, poznane są takie rodzaje białaczek, które można wyleczyć:
- bez chemioterapii,
- samą chemioterapią,
- konieczne jest wykorzystanie przeszczepienia alogenicznych krwiotwórczych komórek macierzystych. 1
Tym samym, z uwagi na to, że pierwotną przyczynę OBSz stanowią zmiany genetyczne, ich określenie aktualnie staje się podstawą diagnostyki.
Genetyczne podłoże transformacji nowotworowej w ostrych białaczkach szpikowych
Transformacja nowotworowa w OBSz jest, podobnie jak we wszystkich innych nowotworach, zdarzeniem klonalnym, tj. zachodzącym pierwotnie na poziomie jednej komórki; komórki potomne tej jednej zmutowanej komórki, czyli klon, stanowią chorobę. Komórka z pojedynczą mutacją zwykle nie może jeszcze rozwinąć nowotworu złośliwego, ale w wyniku tej mutacji nabywa kolejną cechę, jaką jest niestabilność genetyczna, którą również przekazuje komórkom potomnym. Powoduje to, że komórki pierwotnego klonu są bardziej niż inne podatne na kolejne mutacje, w następstwie których powstają podklony cechujące się znacznie bardziej złośliwym zachowaniem. Co więcej, w obrębie tego samego pierwotnego klonu u jednego chorego mogą w różnych jego komórkach potomnych wystąpić różne mutacje wtórne, co z kolei może spowodować współistnienie u takiego chorego de facto nawet kilku nieco różnych klonów OBSz.
Najkrócej te zjawiska można opisać jako proces dwuetapowy, polegający na zaburzeniu proliferacji i różnicowania komórek progenitorowych szpiku. Zgodnie z teorią „dwóch uderzeń”, zaproponowaną przez Degucchi i Gillilanda 2 , do rozwoju pełnoobjawowej OBSz potrzebne są co najmniej dwie mutacje pojawiające się w pojedynczej komórce progenitorowej szpiku, która następnie staje się komórką macierzystą białaczki (rycina 1 A). Pierwsza mutacja, tzw. mutacja klasy I, zwykle dotyczy protoonkogenu. Jest nim jeden z genów szlaku przekaźnictwa sygnału proliferacji i przeżycia komórek. W OBSz może to być gen receptora cytokinowego o aktywności kinazy tyrozynowej, np. FLT3, cKIT, ale także gen, którego produkt przenosi wewnątrzkomórkowo sygnał od takiego receptora, do wnętrza komórki np. RAS. Jest to mutacja aktywująca, tzn. w jej wyniku dany gen ulega stałemu pobudzeniu i wytwarza sygnał do proliferacji, tak samo jak wtedy, gdy jest pobudzany z zewnątrz. Druga mutacja to mutacja blokująca różnicowanie, tzw. mutacja klasy II, dotycząca najczęściej genu kodującego czynnik transkrypcyjny np. CBF, MLL, RARA, EVI1, CEBPA, TEL, itd. Białka będące produktami tych ostatnich genów blokują dojrzewanie komórek, ze znikomym wpływem na ich proliferację.
Badania na przestrzeni ostatnich dekad wykazują, że mutacje obserwowane w OBSz, powodujące zarówno aktywację proliferacji, jak i blokadę dojrzewania – mogą być powodowane przez aberracje obejmujące zarówno przemieszczenie znacznych fragmentów DNA (widoczne w mikroskopie świetlnym translokacje chromosomowe, delecje, insercje, inwersje), jak również aberracje submikroskopowe, obejmujące rearanżacje wewnątrzgenowe (mikro-delecje, -insercje, -inwersje, mutacje punktowe). Diagnostykę tzw. dużych aberracji, widocznych w mikroskopie świetlnym, umożliwia klasyczne badanie cytogenetyczne (prążki w barwieniu chromosomów metodą GTG lub metodą fluorescencyjnej hybrydyzacji in situ; fluorescence in situ hybridization; FISH), natomiast diagnostyka aberracji submikroskopowych wymaga zastosowania czułych metod molekularnych, zapewniających rozdzielczość na poziomie jednej pary zasad. Metody te w większości oparte są na zastosowaniu reakcji łańcuchowej amplifikacji (PCR) z następową wizualizacją jej produktów metodami takimi jak elektroforeza na żelu agarozowym lub poliakrylamidowym czy wykrywanie znaczników znakowanych fluorescencyjnie w produktach PCR.
Dodatkowo, obok rearanżacji strukturalnych DNA, do transformacji OBSz przyczyniają się zaburzenia transkrypcji niezmienionych strukturalnie genów, które mogą znamiennie wpływać na progresję choroby. Ich zmienioną ekspresję bada się w rutynowych oznaczeniach metodą PCR w czasie rzeczywistym (tzw. real-time PCR lub RQ-PCR).
Ze względu na dużą niejednorodność ostrych białaczek szpikowych lista markerów pozwalających na ocenę ryzyka u poszczególnych chorych jest szeroka i stale poszerzana, zgodnie z wynikami najnowszych badań. Dodatkowo wykryte w czasie rozpoznania geny fuzyjne mogą stanowić marker, który w następnych etapach leczenia chorego umożliwi śledzenie choroby resztkowej (minimal residual disease; MRD). Celem monitorowania MRD stosuje się metodę RQ-PCR, która umożliwia wykrywanie komórek białaczkowych z wysoką rozdzielczością (jedna komórka pozytywna na milion komórek prawidłowych) oraz dalsze śledzenie zmian ilości patologicznych komórek w trakcie terapii.
Cytogenetyczne grupy ryzyka w ostrej białaczce szpikowej
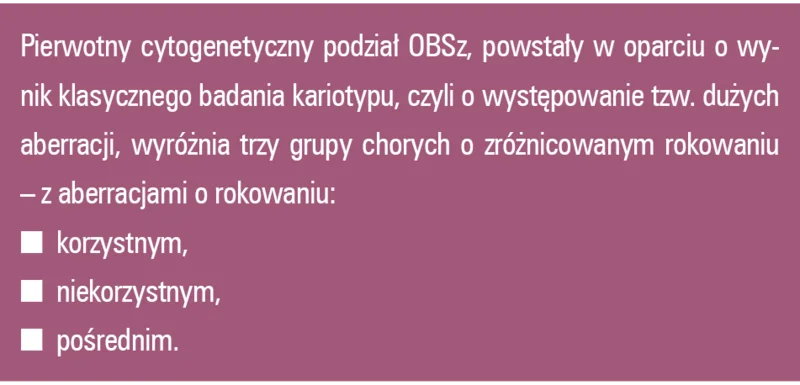
Powyższy podział jest najstarszą klasyfikacją 3 umożliwiającą określenie rokowania chorego i niezależnie od rozwoju nowych metod diagnostycznych zakłada obowiązek wysłania przez lekarza materiału od każdego chorego z nowo diagnozowaną OBSz na badanie cytogenetyczne.
Klasyczne aberracje wiążące się z korzystnym rokowaniem to: t(15;17) oraz t(8;21), inv(16)/t(16;16). Aberracje te definiują jednorodne grupy białaczek odpowiednio o morfologii M3 (ostra białaczka promielocytowa), M2 (OBSz z cechami dojrzewania), M4Eo (ostra białaczka mielomonocytowa z eozynofilią). Translokacja t(15;17) powoduje powstanie genu fuzyjnego PML-RARα, natomiast w komórkach z t(8;21) ekspresji podlega patologiczny gen fuzyjny AML1-CBFα-ETO (inna nazwa: RUNX1/RUNX1T1), w komórkach z inv(16) lub t(16;16) gen fuzyjny CBFβ-MYH11. Obecnie te translokacje mogą być wykrywane zarówno metodami cytogenetycznymi (klasyczne barwienia GTG oraz FISH), jak i metodami molekularnymi, które dodatkowo pozwalają na identyfikację alternatywnych transkryptów wymienionych genów fuzyjnych, co umożliwia zastosowanie tych markerów do śledzenia choroby resztkowej w dalszych etapach leczenia.
Translokacja t(15;17) odpowiedzialna jest za podtyp M3 OBSz, czyli ostrą białaczkę promielocytową (OBP), związaną z ekspresją genu fuzyjnego PML-RARα. W zależności od miejsca pęknięcia DNA w obrębie genu PML, możliwe jest powstanie jednego z trzech transkryptów genu PML-RARα: bcr1, bcr2 lub bcr3. Rodzaj transkryptu wiąże się z morfologicznymi i klinicznymi cechami choroby. Klasyczna odmiana transkryptu, bcr1, jest charakterystyczna dla tzw. gruboziarnistej OBP, cechującej się niższą leukocytozą i lepszym rokowaniem. Z kolei transkrypty bcr2 i bcr3 odpowiadają za tzw. agranularną postać OBP (wariant M3, M3v), cechującą się wysoką leukocytozą, częstym występowaniem zespołu wewnątrznaczyniowego wykrzepiania oraz gorszym rokowaniem. Gen RARα koduje receptor kwasu α-retinowego, dlatego wszystkie wymienione warianty transkryptów genu PML-RARα są podatne na leczenie z użyciem preparatu kwasu transretinowego, co było pierwszą znaną medycynie terapią celowaną. W rzadkich przypadkach translokacje powodują powstanie genu fuzyjnego NPM1-RARα t(5,17)(q35;q21) lub NUMA-RARα t(11,17)(q13;q21), które również odpowiadają na leczenie kwasem transretinowym. Z kolei rearanżacja PLZF-RARA, powstała w wyniku translokacji t(11;17)(q23;q21), jest oporna na tę formę leczenia. Najczęstszą mutacją współwystępującą z translokacją PML-RARα jest mutacja genu FLT3: duplikacje w genie FLT3 (internal tandem duplication; FLT3-ITD) lub D835, przy czym FLT3-ITD wiąże się z gorszym rokowaniem. 4 Okazuje się, że i inne markery mogą być pomocne w różnicowaniu, np. w preparatach cytologicznych rutynowo barwionych techniką Giemsa-May-Grünwald komórki OBP z mutacją FLT3-ITD wykazują charakterystyczną strukturę chromatyny, bardziej homogennie rozmieszczoną w jądrze komórkowym, co zostało opisane w badaniu De Mello i wsp. 5 Dodatkowym markerem molekularnym, różnicującym rokowanie u chorych na OBP, mogą być zaburzenia w ekspresji genów. Hecht i wsp. 6 wykryli, że markerem niekorzystnego rokowania jest nadekspresja genu ERG, natomiast Zhu i wsp. stwierdzili, że w rozwoju OBP istotną rolę odgrywają zaburzenia ekspresji czynnika transkrypcyjnego PU.1. 7
Białaczki z rearanżacją genu CBFα lub CBFβ, czyli ekspresją genu fuzyjnego AML1-CBFα-ETO lub CBFβ-MYH11 nazywane są CBF OBSz (ang. core binding factor) i mimo różnic w morfologii komórek białaczkowych (M2 wobec M4Eo) charakteryzują się zbliżonym mechanizmem transformacji i podobnym rokowaniem. Rearanżacje obejmujące gen CBFα lub CBFβ powodują zahamowanie fizjologicznej aktywności czynnika transkrypcyjnego CBF i w konsekwencji zaburzenie procesu hematopoezy. 8 Ogólnie chorzy z tej grupy wykazują dobre rokowanie i są klasyfikowani do procedur przeszczepowych dopiero w drugiej remisji całkowitej. Jednak pomiędzy poszczególnymi pacjentami obserwuje się różnice w klinicznym przebiegu choroby. Badania wykazują, że za te różnice odpowiedzialne są dodatkowe aberracje z grupy rearanżacji wewnątrzgenowych towarzyszące podstawowej translokacji t(8;21) lub inv(16)/t(16,16). Ich obecność stwierdza się u znacznego odsetka chorych z CBF OBSz z nawrotem choroby.
U około 30 proc. chorych na CBF OBSz stwierdza się mutacje genu cKIT. 9 Mutacjom tym przypisuje się niekorzystne znaczenie rokownicze, najczęściej są to substytucje oraz delecje i insercje zlokalizowane w eksonie 8 i 17. Liczne badania wykazują, iż mutacja w 17 eksonie genu cKIT wiąże się z niekorzystnym rokowaniem, zwłaszcza u chorych z t(8;21). 10 Mniej wiadomo na temat prognostycznego znaczenia mutacji w eksonie 8 tego genu, choć w kilku badaniach stwierdzono, iż obecność tej mutacji pogarsza rokowanie. 11, 12 W terapii pacjentów z mutacją w genie cKIT próbuje się wykorzystać inhibitory kinazy tyrozynowej (TKI). Imatynib wykazuje działanie hamujące w odniesieniu do białka cKIT z mutacją w eksonie 8, natomiast w odniesieniu do mutacji w eksonie 17 imatynib działa hamująco jedynie w przypadku zmiany N822, a nie jest aktywny wobec częstej zmiany D816. W przypadku mutacji D816 skuteczność wykazują natomiast dazatynib i midostauryna.
Poza mutacją w genie cKIT dodatkową aberracją genetyczną w CBF OBSz może być mutacja w genie FLT3 lub NRAS. 13 Mutacje genu FLT3 identyfikowane u chorych na CBF OBSz to mutacje: punktowa D835 13 , FLT-ITD) 13 oraz niedawno zidentyfikowana mutacja punktowa N676K 8 . Mutacje D835 w genie FLT3 oraz FLT3-ITD wiążą się z gorszym rokowaniem 13 , natomiast znaczenie prognostyczne substytucji N676K nie zostało jeszcze poznane. Zarówno rearanżacje cKIT, jak i FLT3 są stosunkowo łatwo wykrywane metodami diagnostyki molekularnej (sekwencjonowanie, analiza fragmentów).
Kolejną częstą rearanżacją wewnątrzgenową, dostarczającą komórce sygnału aktywującego proliferację, są mutacje w obrębie genu RAS (koduje on białko odgrywające istotną rolę w wewnątrzkomórkowym przekazywaniu sygnału od receptorów błonowych). W praktyce laboratoryjnej mutacje te nie są często badane ze względów praktycznych: duży obszar genu do przebadania sekwencjonowaniem (są to najczęściej mutacje punktowe o różnej lokalizacji w genie, dla których nie ma możliwości zastosowania badań przesiewowych) powiększa koszty diagnostyki, natomiast fakt, że mutacje te występują w tych przypadkach CBF OBSz, w których nie stwierdza się aberracji cKIT oraz FLT3 sprawia, że ich obecność wiąże się z założenia z korzystnym rokowaniem. W oznaczeniach diagnostycznych wystarczy zatem wykluczenie tych ostatnich aberracji (cKIT oraz FLT3), aby potwierdzić z dużym prawdopodobieństwem bardziej korzystny przebieg choroby.
Ostatnie doniesienia wskazują, iż drugim „uderzeniem”, jednak o zupełnie innej naturze w transformacji białaczkowej z udziałem rearanżacji genu CBFα lub CBFβ, mogą być również zaburzenia ekspresji, przykładowo genu BAALC lub MN1. Yoon i wsp. wykazali, że nadekspresja genu BAALC identyfikowana w materiale diagnostycznym chorych na CBF OBSz wiąże się z gorszym przebiegiem choroby. 14 Udział genu BAALC w transformacji jest jednak wątpliwy. Uważa się, że jest to białko, którego podwyższona ekspresja może nie mieć bezpośredniego związku z rozwojem choroby białaczkowej. Drugie natomiast „uderzenie” może stanowić nadespresja genu MN1, która, jak wykazują ostatnie badania, jest potrzebna do rozwoju CBF OBSz. Udowodniono bowiem, że w modelu zwierzęcym jednoczesne występowanie genu fuzyjnego CBFβ-MYH11 oraz nadekspresji MN1 wywołuje szybki rozwój ostrej białaczki szpikowej, podczas gdy sam gen fuzyjny nie jest w stanie tego spowodować. 15
Niekorzystnie rokujące zmiany cytogenetyczne identyfikowane w OBSz to m.in. translokacje obejmujące gen MLL (11q23), monosomie i delecje długich ramion chromosomów 5 i 7 (-5/5q, -7/7q), translokacje 3q21 i 3q26, t(6;9)(p23;q34)/ DEK-CAN, t(8;16)(p11;p13)/ MOZ-CBP oraz aberracje chromosomowe składające się na tzw. kariotyp złożony. Z przedstawionych powyżej zmian geny fuzyjne DEK-CAN i MOZ-CBP oraz fuzje genu MLL mogą zostać oznaczone metodami molekularnymi, pozostałe aberracje wykrywane są badaniem cytogenetycznym szpiku.
Znaczny odsetek chorych na OBSz (ok. 40-60 proc.) stanowią pacjenci, u których klasycznym badaniem cytogenetycznym nie stwierdza się nieprawidłowości, tzw. chorzy o prawidłowym kariotypie (NK OBSz). Przypisywano im pośrednie ryzyko wystąpienia nawrotu choroby, ale rzeczywisty przebieg w indywidualnych przypadkach był bardzo zróżnicowany. Priorytetem stało się więc określenie, jakie zmiany genetyczne znajdujące się poniżej rozdzielczości metod cytogenetycznych występują u tych chorych i jakie jest ich znaczenie rokownicze. I rzeczywiście, takie zmiany odkryto, w tym mutacje genów FLT3, CEBPA i NPM1. Ostatnia klasyfikacja WHO 2008, podkreślając rolę badań molekularnych w diagnostyce chorych z NK OBSz, wyodrębniła białaczki z mutacjami CEBPA oraz NPM1 jako tzw. jednostki robocze (ang. provisional entities).
Kolejnym krokiem w stronę klasyfikacji NK OBSz, opierającej się o molekularny mechanizm transformacji choroby, są rekomendacje grupy ekspertów działających w ramach europejskiej sieci białaczkowej (tzw. European LeukemiaNet, ELN). 16 Grupa ta zaproponowała standardy oceny ryzyka białaczki w oparciu na zintegrowanej korelacji cytogenetycznych oraz molekularnych markerów choroby. Wyodrębnia ona cztery podgrupy OBSz o rokowaniu:
1. korzystnym,
2. pośrednim-I (intermediate-I, IR-I),
3. pośrednim-II (IR-II),
4. niekorzystnym.
W ocenie molekularnej, obok markerów uznanych przez klasyfikację WHO 2008, bierze się również pod uwagę badanie FLT3-ITD w NK OBSz.
Trwają dalsze prace nad poznaniem nowych markerów molekularnych, które zdefiniują nowe podgrupy diagnostyczne i pozwolą na dalszą genetyczną stratyfikację i różnicowanie rokowania u chorych o prawidłowym kariotypie. 17
Molekularne markery korzystnego rokowania w grupie NK OBSz
Najczęściej występującym zaburzeniem genetycznym u chorych z grupy NK OBSz są mutacje w genie NPM1 (45-60 proc.), kodującym nukleofosminę. Białko to stale krąży pomiędzy jądrem komórkowym a cytoplazmą i zaangażowane jest w procesy naprawy DNA oraz regulacji cyklu komórkowego i apoptozy. 18 Mutacje genu NPM1 dotyczą eksonu 12 i korelują z korzystnym rokowaniem, z wyjątkiem sytuacji, gdy oprócz mutacji NPM1 w komórce występuje też mutacja FLT3-ITD. Korzystne rokowanie wykazują więc jedynie pacjenci NPM1+/FLT3-ITD 0 . W rutynowej diagnostyce molekularnej celem precyzyjnej oceny ryzyka nawrotu u chorego z NK OBSz niezbędna jest zatem jednoczesna ocena mutacji genu NPM1 oraz duplikacji FLT3. Wg zaleceń ELN 16 można wyodrębnić chorych, którzy rokują „zdecydowanie lepiej” (np. pacjenci NPM1 (+)/FLT3-ITD (-)), i zostają zaklasyfikowani do grupy o korzystnym rokowaniu lub rokują „zdecydowanie gorzej” (IR-II) od tych, którzy wykazują rokowanie pośrednie i dla których dalsza diagnostyka w oparciu o inne markery jest konieczna (IR-I).
Kolejnym markerem molekularnym korzystnego rokowania w populacji NK OBSz są mutacje genu CEBPA, które dotyczą ok. 5-15 proc. chorych z tej grupy. Obecność tych mutacji daje podstawę do zaliczenia chorego do grupy korzystnego rokowania wg zaleceń ELN. 16
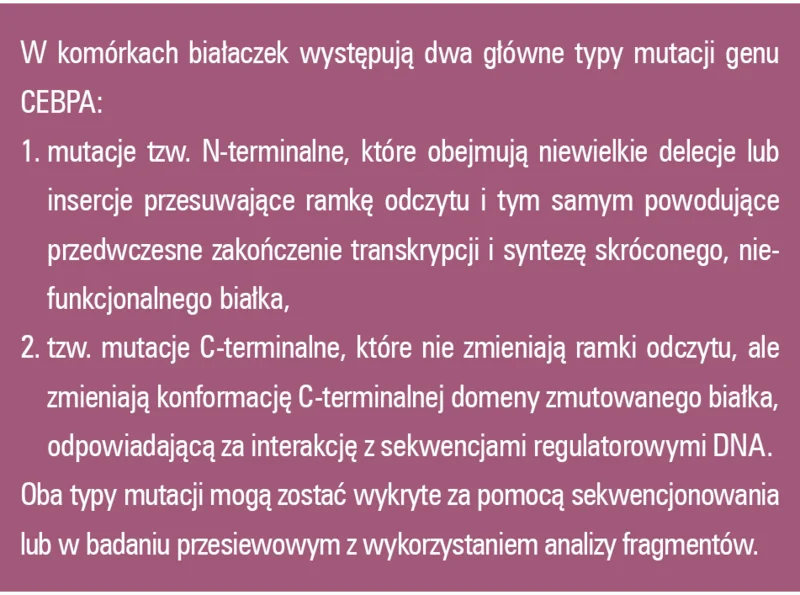
Ze względu na to, że białko CEBPA jest czynnikiem transkrypcyjnym niezbędnym do prawidłowego rozwoju szeregu neutrofilów, mutacje tego genu wywołują zablokowanie dojrzewania tych komórek. Korzystne rokowanie wykazują jedynie chorzy, którzy posiadają oba typy mutacji: N- i C-terminalne na obu allelach genu CEBPA (mutacje heterozygotyczne) i jedynie ci pacjenci zostali obecnie zaklasyfikowani do podgrupy o rokowaniu korzystnym wg najnowszej edycji zaleceń ekspertów w ramach ELN. 17
Z kolei do tej pory nie potwierdzono hipotezy o znaczeniu prognostycznym mutacji dotyczących pojedynczego allela genu CEBPA (grupa IR-I wg zaleceń ELN). 19 Wydaje się zatem, że aberracje CEBPA obydwu alleli mogą dostarczać dwóch uderzeń jednocześnie potrzebnych do rozwoju pełnoobjawowej OBSz: aktywacji proliferacji oraz blokady różnicowania, w zależności od tego, w której części genu CEBPA doszło do mutacji – w domenie N- lub C-terminalnej. Dysfunkcja genu CEBPA u części chorych spowodowana jest wyciszeniem ekspresji z powodu hipermetylacji regionu promotorowego tego genu. Wyciszenie ekspresji CEBPA, podobnie jak mutacje obu alleli, jest markerem korzystnego rokowania. 20
Molekularne markery niekorzystnego rokowania w grupie NK OBSz
Badania wykazują, iż znaczenie ma nie tylko sama obecność mutacji, ale również stosunek ilościowy allela z mutacją do allela prawidłowego, czyli tzw. allela dzikiego. Szczególnie niekorzystne rokowanie wykazują chorzy z przewagą allela zmutowanego. 21 Pomiaru stosunku allela zmutowanego do dzikiego dokonuje się metodą analizy fragmentów i ostatnie rekomendacje zalecają klasyfikację chorych, u których stosunek alella zmutowanego do dzikiego wynosi powyżej 0,5 – do grupy o zdecydowanie niekorzystnym rokowaniu, czyli IR-II. 17 U chorych z grupy NK OBSz stwierdza się również punktową mutację w genie FLT3, zmieniającą aminokwas w pozycji 835 (mutacja D835). Znaczenie rokownicze tej mutacji nie zostało jednoznacznie określone, najprawdopodobniej zależy ono od obecności dodatkowych mutacji. 22
Innym markerem niekorzystnego rokowania jest częściowa, tandemowa duplikacja w genie MLL (MLL-PTD; partial tandem duplication), występująca u ok. 10 proc. chorych z NK OBSz. Mutacja ta często występuje u chorych FLT3-ITD pozytywnych (33 proc.). Chorych z MLL-PTD wg ostatnich zaleceń ELN klasyfikuje się do grupy IR-II. 16
Dodatkowymi markerami prognostycznymi w NK OBSz są zaburzenia ekspresji, które dotyczą genów: ERG, BAALC, EVI1 oraz MN1. Zmiany w ekspresji polegają na patologicznej zmianie jej poziomu w porównaniu ze zdrowymi komórkami progenitorowymi linii mieloidalnej, co wiąże się z gorszym rokowaniem w wybranych podgrupach genetycznych chorych z NK OBSz. Np. ekspresja ERG wnosi dodatkową informację na temat rokowania chorego w grupie chorych NK OBSz, z wyjątkiem chorych wysokiego ryzyka FLT3-ITD(+)/NPM1 (-). 23, 24 Natomiast znaczenie rokownicze nadekspresji genu BAALC odnotowano w grupie pacjentów bez jednoczesnej mutacji CEBPA oraz duplikacji FLT3 25 , podczas gdy inne badania wykazały, że ocena ekspresji tego genu w kontekście występowania duplikacji FLT3 wnosi największą wartość prognostyczną. 26 Natomiast badania Langer i wsp. 27 wykazały, że ekspresja MN1 jest niezależnym czynnikiem prognostycznym dla całej grupy NK OBSz, w szczególności dla przypadków bez jednoczesnej mutacji NPM1 oraz FLT3-ITD. 28 U chorych o prawidłowym kariotypie niekorzystnie rokują też zaburzenia ekspresji cząsteczek mikroRNA, przykładowo wysoka ekspresja miR-155 29 oraz miR-196b i miR-644. 30
Mutacje genów odpowiedzialnych za metylację/demetylację DNA
Badania ostatnich lat wykazały, że obok dwóch klasycznych form uderzeń – mutacji w obrębie genów aktywujących proliferację oraz blokujących dojrzewanie – w OBSz dochodzi również do mutacji w obrębie genów regulujących procesy epigenetyczne genomu. Wyodrębniono bowiem grupę genów, których produkty białkowe pośrednio lub bezpośrednio uczestniczą w procesach metylacji/demetylacji DNA.
Mutacje w obrębie tych genów diagnozuje się również w grupie chorych z NK OBSz. Są to geny: DNMT3A, TET2 oraz IDH1/2. 31 Mutacje genu kodującego metylotransferazę DNMT3A powodują zahamowanie aktywności tego enzymu i w konsekwencji zahamowanie metylacji DNA de novo. Mutacje TET2 natomiast powodują zaburzenie odwrotnego procesu, czyli demetylacji DNA. Z kolei mutacje w genie IDH1 lub IDH2 pośrednio zaburzają demetylację DNA, ponieważ zmutowane enzymy przekształcają α-ketoglutaran w 2-hydroksyglutaran, a to przekształcenie hamuje enzymy z rodziny TET. Bez α-ketoglutaranu enzymy TET nie działają prawidłowo, ponieważ związek ten jest ich niezbędnym kofaktorem. Badania wykazują, iż mutacje genu DNMT3A są markerem rokowania niekorzystnego, podobnie jak mutacje genu TET2, natomiast aberracja IDH2 R140 wydaje się być markerem rokowania korzystnego, chociaż istnieją rozbieżności wśród autorów prac. 32 Są bowiem badania wskazujące, że wykrycie mutacji TET2 wyodrębnia podgrupę chorych z niekorzystnym rokowaniem jedynie w grupie pacjentów z ustalonym korzystnym rokowaniem wg rekomendacji ELN, podczas gdy badanie tych mutacji nie ma znaczenia prognostycznego w grupie np. IR-I. 33
Mutacje białek odpowiedzialnych za nadawanie i podtrzymywanie prawidłowego wzoru metylacji DNA okazują się istotnym aspektem transformacji nowotworowej w OBSz. Z biologicznego punktu widzenia mutacje w tych białkach zmieniają w sposób radykalny profil ekspresji genów, pośrednio także tych aktywujących proliferację (klasa I) oraz blokujących dojrzewanie (klasa II), prowadząc do transformacji OBSz. Dlatego zaktualizowana wersja modelu transformacji białaczkowej wg Gillilanda 2 powinna obejmować również mutacje klasy III, występujące w tych białkach, których działanie w komórce polega na modulowaniu ekspresji innych genów (ryc. 1 B). Z uwagi na skomplikowaną metodykę oznaczeń mutacji genu TET2 (duży obszar genu, w którym mogą wystąpić mutacje), ich analiza nie jest rekomendowana jako rutynowe badanie molekularne u nowo diagnozowanych chorych z NK OBSz, ale badanie to jest wykonywane w celach naukowych w ramach dużych prospektywnych prób klinicznych, w celu ostatecznego doprecyzowania znaczenia prognostycznego mutacji TET2.
Markery predykcyjne w OBSz niezależne od cytogenetycznej grupy ryzyka
Markerami predykcyjnymi niezależnymi od cytogenetycznej grupy ryzyka, w której znajduje się chory na OBSz, mogą być polimorfizmy genów kodujących enzymy odpowiedzialne za metabolizm arabinozydu cytozyny (AraC), który jest podstawowym lekiem w terapii ostrych białaczek szpikowych. Enzymy metabolizujące AraC to kinaza deoksycytydyny (DCK), która wewnątrzkomórkowo aktywuje tę substancję oraz m.in. deaminaza cytydyny (CDA) i 5’-nukleotydaza, które hamują AraC. Badanie Falk i wsp. 34 wykazało, że u chorych z mutacją FLT3-ITD (zwłaszcza tych, którzy równocześnie mają mutację w genie NPM1) jednoczesne występowanie polimorfizmów rs2072671 i rs532545 genu CDA wiąże się z krótszym całkowitym czasem przeżycia (OS). Polimorfizm rs10883841 genu kodującego 5’-nukleotydazę również koreluje z krótszym OS, z tym że u chorych bez mutacji FLT3-ITD. Badanie to wskazuje, iż w procesie diagnostycznym i doborze terapii OBSz warto zwracać uwagę nie tylko na aberracje, które stanowią bezpośrednią przyczynę transformacji nowotworowej, ale również na stan genów odpowiedzialnych za metabolizm leków wykorzystywanych w terapii. Polimorfizmy genów kodujących enzymy metabolizujące AraC powodują bowiem różnice w aktywności syntetyzowanych enzymów, co jest przyczyną różnic w odpowiedzi na AraC.
Markerem predykcyjnym niezależnym od wyniku badania cytogenetycznego mogą być również zmiany w procesie przycinania, czyli tzw. splicingu, polegającym na wycinaniu intronów i łączeniu eksonów w dojrzały traskrypt mRNA, który stanowić będzie matrycę do syntezy białka. Adarria i wsp. wykonali badanie, w którym z użyciem technologii mikromacierzy zanalizowali splicing genów w komórkach pobranych od chorych na OBSz, w porównaniu z prawidłowymi komórkami CD34+ szpiku. 35
Badanie to wykazało, iż w komórkach OBSz zaburzenia składania mRNA są zjawiskiem powszechnym, dotyczącym wielu genów, w tym zaangażowanych w najważniejsze życiowe procesy komórki, m.in. proliferację, apoptozę, ochronę przed transformacją nowotworową. Obserwacja o zmianach splicingowych w komórkach OBSz jest istotna z punktu widzenia diagnostyki i terapii, ponieważ z jednej strony zmiany te mogą mieć znaczenie predykcyjne, z drugiej zaś nowo powstałe warianty transkryptów mogą stać się obiektem terapii celowanej.
Znaczenie wymienionych markerów w rutynowej diagnostyce jest obecnie znikome, głównie z uwagi na wysokie koszty badań. Badania te pozwalają jednak poznać biologiczne aspekty transformacji nowotworowej oraz ustalić kierunek prowadzenia w przyszłości prospektywnych badań oceniających znaczenie rokownicze nowych markerów molekularnych w OBSz.
Podsumowanie
- W ostatnich latach dokonano znacznego postępu w identyfikacji markerów molekularnych skorelowanych z rozwojem ostrych białaczek szpikowych. Postęp ten ma wymiar praktyczny, ponieważ umożliwia bardziej trafną ocenę ryzyka u poszczególnych chorych.
- W grupie chorych z białaczkami korzystnie rokującymi (CBF OBSz) identyfikacja dodatkowych mutacji pozwala potwierdzić, czy pacjenci ci rzeczywiście mają niskie ryzyko niepowodzenia terapii i wznowy choroby.
- W bardzo heterogennej grupie chorych o prawidłowym kariotypie identyfikacja markerów molekularnych o ustalonym znaczeniu prognostycznym daje dodatkową informację na temat odpowiedzi na terapię i ryzyka wznowy choroby.
- Badania nad panelem markerów molekularnych w OBSz są stale kontynuowane, czego dowodzą prace identyfikujące mutacje genów takich jak: DNMT3A, IDH1/2, TET2.
- Rekomendacje dotyczące standardów diagnostycznego postępowania u nowo diagnozowanych przypadków z NK OBSz zależą zarówno od rokowniczego znaczenia przedstawianych markerów, ale także technicznych możliwości laboratoriów oraz kosztów oznaczeń. 16
- Niezależnie od pragmatycznego aspektu badań molekularnych, poznanie kolejnych markerów molekularnych i biologicznych mechanizmów odpowiedzialnych za transformację nowotworową w OBSz będzie miało istotne znaczenie również dlatego, że stwarza nadzieję na syntezę cząsteczek umożliwiających terapię celowaną, jak inhibitory zmutowanego receptora FLT3 lub cKIT. 1
- 1. Bacher U, Schnittger S, Haferlach T. Molecular genetics in acute myeloid leukemia. Curr Opin Oncol 2010;22:646-655
- 2. Degucchi K, Gilliland DG. Cooperativity between mutations in tyrosine kinases and in hematopoietic transcription factors in AML. Leukemia 2002; 6:740-4
- 3. Grimwade D, Walker H, Oliver E, et al. The importance of diagnostic cytogenetics on outcome in AML: Analysis of 1,612 patients entered into the MRC AML 10 trial. Blood 1998; 92:2322-2333
- 4. Yaghmaie M, Alimoghaddam K, Mozdarani H, et al. Cytogenetic and FMS-like tyrosine kinase 3 mutation analyses in acute promielocytic leukemia patients. Iran Biomed 2012;16:10-7
- 5. De Mello MR, Albuguergue DM, Pereira-Cunha FG, et al. Molecular characteristicsand chromatin texture features in acute promyelocytic leukemia. Diagn Pathol 2012;7:75
- 6. Hecht A, Nowak D, Nowak V, et al. High expression of the Ets-related gene (ERG) is an independent prognostic marker for relapse-free survival in patients with acute promyelocytic leukemia. Ann Hematol 2013;92:443-9
- 7. Zhu X, Zhang H, Qian M, et al. The significance of low PU.1 expression in patients with acute promyelocytic leukemia. J Heamatol Oncol 2012;5:22
- 8. Opatz S, Polzer H, Herold T, et al. Exome sequencing identifies recurring FLT3 N676K mutations in core-binding factor leukemia. Blood 2013;122: 761-9
- 9. Riera L, Marmont F, Toppino D, et al. Core binding factor acute myeloid leukemia and c-KIT mutations. Oncol Rep 2013; 29:1867-72
- 10. Park SH, Chi HS, Min SK, et al. Prognostic impact of c-KIT mutations in core binding factor acute myeloid leukemia. Leuk Res 2011;35:1376-83
- 11. Paschka P, Marcucci G, Ruppert AS, et al. Adverse prognostic significance of c-KIT mutations in adult acute myeloid leukemia with inv(16) and t(8;21): a Cancer and Leukemia Group B study. J Clin Oncol 2006;24:3904-11
- 12. Care RS, Valk PJ, Goodeve AC, et al. Incidence and prognosis of c-KIT and FLT3 mutations in core binding factor (CBF) acute myeloid leukemias. Br J Haematol 2003;121: 775-7
- 13. Boissel N, Leroy H, Brethon B, et al. Incudence nd prognostic impact of c-KIT, FLT3, and Ras gene mutations in core binding factor acute myeloid leukemia (CBF-AML). Leukemia 2006;20:965-70
- 14. Yoon JH, Kim HJ, Shin SH, et al. BAALC and WT1 expressions from diagnosis to hematopoietic stem cell transplantation: consecutive monitoring in adult patients with core-binding-factor-positive AML. Eur J Haematol 2013;91:112-21
- 15. Carella C, Bonten J., Sirma S, et al. MN1 overexpression is an important step in the development of inv(16) AML. Leukemia 2007;21:1679-90
- 16. Dohner H, Estey EH, Amadori S, et al: Diagnosis and management of Acute myeloblastic leukemia in adults: recommendations from an international expert panel, on behalf of the European LeukemiaNet. Blood 2010;115:453-474
- 17. Alpermann T, Kern W, Schnittger S, et al. Evaluation of the proposed reporting system of the European LeukemiaNet and recommendations for prognosis of acute myeloid leukemia. Leuk Res 2013;37:197-200
- 18. Lee SY, Park JH, Kim S, et al. A proteomics approach for the identification of nucleophosmin and heterogenous nuclear ribonucleoprotein C1/C2 as chromatin-binding proteins in response to DNA double-strand breaks. Biochem J 2005:388:7-15
- 19. Preudhomme C, Sagot C, Boissel N, et al. Favorable prognostic significance of CEBPA mutations in patients with de novo acute myeloid leukemia: a study from the Acute Leukemia French Association (Α). Blood 2002;100:2717-2723
- 20. Lin TC, Hou HA, Chou WC, et al. CEBPA methylation as a prognostic biomarker in patients with de novo acute myeloid leukemia. Leukemia 2011;25:32-40
- 21. Withman SP, Archer KJ, Feng ., et al. Absence of the wild-type allele predicts poor prognosis in adult de novo acute myeloid leukemia with normal cytogenetics and the internal tandem duplication of FLT3: a cancer and leukemia group B study. Cancer Res 2001;61:7233-7239
- 22. Bacher U, Schnittger S, Haferlach T. Molecular genetics in acute myeloid leukemia. Curr Opin Oncol 2010;22:646-655.
- 23. Marcucci G, Maharry K, Whitman SP, et al. High expression levels of the ETS-related gene, predict adverse outcome and improve molecular-based classification of cytogenetically normal acute myeloid leukemia: a Cancer and Leukemia Group B Study. J Clin Oncol 2007;25:3337-43
- 24. Metzeler KH, Dufour A, Bentahus T, et al. ERG expression is an independent prognostic factor and allows refined risk stratification in cytogenetically normal acute myeloid leukemia: a comprehensive analyses of ERG,MN1, and BAALC transcript levels using oligonucleotide microarrays. J Clin Oncol 2009;27:5031-8
- 25. Bienz M, Ludwig M, Leibundgut EO, et al. Risk assessment in patients with acute myeloid leukemia and a normal karyotype. Clin Cancer Res 2005;11:1416-24
- 26. Baldus CD,Thiede C, Soucek S, et al. BAALC expression and FLT3 internal tandemduplication mutations in acute myeloid leukemia patients with normal cytogenetics: prognostic implications. J Clin Oncol 2006;24:790-7
- 27. Langer C, Marcucci G, Holland KB, et al. Prognostic importance of MN1 transcript levels, and biologic insights from MN1-associated gene and micro-RNA expression signatures in cytogenetically normal acute myeloid leukemia: a cancer and leukemia group B study. J Clin Oncol 2009;27:3198-204
- 28. Heuser M, Beutel G, Ktauter J, et al. High meningioma 1 (MN1) expression is a predictor for poor outcome in acute myeloid leukemia with normal cytogenetics. Blood 2006;108:3898-905
- 29. Marcucci G, Maharry KS, Metzeler KH, et al. Clinical role of microRNAs in cytogenetically normal acute myeloid leukemia: miR-155 upregulation independently identifies high-risk patients. J Clin Oncol 2013;31:2086-93
- 30. Diaz-Beyá M, Brunet S, Nomdedéu J, et al. MicroRNA expression at diagnosis adds relevant prognostic information to molecular categorization in patients with intermediate-risk cytogeneticacute myeloid leukemia. Leukemia 2013;doi:10.1038/leu.2013.281
- 31. Shih AH, Abdel-Wahab O, Patel JP, et al. The role of mutations in epigenetic regulators in myeloid malignancies. Nat Rev Cancer 2012;12:599-612
- 32. Patel JP, Gönen M, Figueroa ME, et al. Prognostic relevance of integrated genetic profiling in acute myeloid leukemia. N Engl J Med 2012;366:079-89
- 33. Metzeler KH, Maharry K, Radmacher MD, et al. TET2 mutations improve the European LeukemiaNet risk classification of acute myeloid leukemia: a Cancer and Leukemia group B study. J Clin Oncol 2011;29:1373-81
- 34. Falk IJ, Fyrberg A, Paul E, et al. Decreased survival in normal karyotype AML with single-nucleotide polymorphisms in genes encoding the AraC metabolozing enzymes cytidine deaminase and 5’-nucleotidase. Am J Hematol 2013;88:1001-6
- 35. Adamia S, Haibe-Kains B, Pilarski PM, et al. A Genome-wide aberrant RNA splicing in patients with acute myeloid leukemia identifies novel potential diseases markers and therapeutic targets. Clin Cancer Res 2013;Epub ahead of print
 Dodaj do ulubionych
